TOM20驱动的E3连接酶募集通过PLD6调节线粒体动力学。
TOM20-driven E3 ligase recruitment regulates mitochondrial dynamics through PLD6
1. 领域背景与文献
文献英文标题:TOM20-Driven E3 Ligase Recruitment Regulates Mitochondrial Dynamics Through PLD6;
发表期刊:未明确;影响因子:未公开;研究领域:线粒体生物学,泛素化修饰调控线粒体动力学;
线粒体是真核细胞中参与能量产生、代谢调控和细胞死亡等关键功能的多功能细胞器,细胞通过质量控制机制维持线粒体稳态,其中由融合和分裂组成的线粒体动力学在稳态调控和细胞适应中发挥核心作用。领域共识:线粒体动力学异常会改变线粒体形态,导致过度融合或碎片化线粒体,该过程的平衡由特定调控机制维持,其中泛素蛋白酶体系统(UPS)是关键调控通路,主要通过调控MFN1、MFN2等核心融合效应分子的稳定性控制线粒体融合。PLD6(又称MitoPLD)是定位于线粒体外膜的蛋白,作用于MFN1/2下游,通过水解心磷脂产生磷脂酸,作为线粒体动力学的关键信号分子调控线粒体融合。已有研究证实PLD6表达失调与线粒体融合分裂异常相关,但PLD6自身水平的调控机制一直不明确,这是当前领域未解决的核心问题。
对于E3连接酶CRL2FEM1B的研究,已有研究解析了FEM1B的底物选择机制,明确FEM1B可识别多种类型的降解子介导底物降解,并且发现FEM1B二聚化是其发挥E3活性的必要条件。近期研究提示FEM1B可作为线粒体守门人调控线粒体功能,但FEM1B缺失导致的线粒体缺陷无法完全由已知底物FNIP1的积累解释,提示存在其他未被发现的FEM1B线粒体底物参与线粒体调控。此外,FEM1B本身不含有线粒体靶向信号,它如何定位到线粒体发挥功能也尚未被阐明。基于上述研究背景,本研究旨在揭示FEM1B调控线粒体功能的新机制,填补PLD6表达调控以及FEM1B线粒体功能机制的研究空白。
2. 文献综述解析
现有研究已经明确UPS系统通过调控MFN1/2等核心融合蛋白的稳定性调控线粒体动力学,PLD6作为MFN1/2下游调控线粒体融合的关键分子,其表达异常会导致线粒体形态异常,这一结论已经得到多个研究团队的证实,但是现有研究始终没有阐明PLD6自身翻译后水平的调控机制,这是该领域的核心研究空白。对于FEM1B的研究,现有研究已经明确了FEM1B的分类、底物识别机制和基本生物学功能,证实FEM1B作为CRL2E3连接酶的底物受体,可识别多种降解子,并且通过降解FNIP1调控成肌细胞分化,还发现FEM1B与线粒体功能相关。但是现有研究存在两个关键局限性:一是FEM1B缺失导致的线粒体缺陷无法完全由FNIP1积累解释,提示存在其他未被鉴定的线粒体底物;二是FEM1B本身不含有线粒体靶向信号,它定位于线粒体发挥功能的分子机制完全不清楚。
相较于现有研究,本研究的创新价值十分明确:首次通过定量蛋白质组学筛选鉴定到PLD6是FEM1B的全新线粒体底物,首次揭示了TOM20介导FEM1B招募到线粒体外膜,进而降解PLD6调控线粒体动力学的完整分子机制,从蛋白质组筛选到结构解析再到功能验证,形成了完整的证据链,填补了该领域的研究空白,为线粒体动力学调控网络提供了新的关键节点,也为后续线粒体相关疾病的机制研究提供了新的方向。
3. 研究思路总结与详细解析
本研究的总体研究目标是明确FEM1B调控线粒体功能的分子机制,核心科学问题是FEM1B在不含有线粒体靶向信号的情况下如何定位到线粒体,以及它通过降解哪种底物调控线粒体动力学。整体技术路线遵循“筛选-验证-机制解析-功能确认”的闭环逻辑:首先通过定量蛋白质组学筛选FEM1B缺失后表达显著变化的线粒体蛋白,初步锁定PLD6为研究靶点;然后通过生化实验验证PLD6是CRL2FEM1B的降解底物,解析FEM1B识别PLD的分子机制;接着通过细胞功能实验验证FEM1B通过调控PLD6水平影响线粒体形态;进一步明确FEM1B的亚细胞定位,解析TOM20招募FEM1B到线粒体的分子机制;最后通过功能实验验证TOM20-FEM1B-PLD6轴调控线粒体动力学的完整机制。
3.1 定量蛋白质组学筛选FEM1B线粒体底物
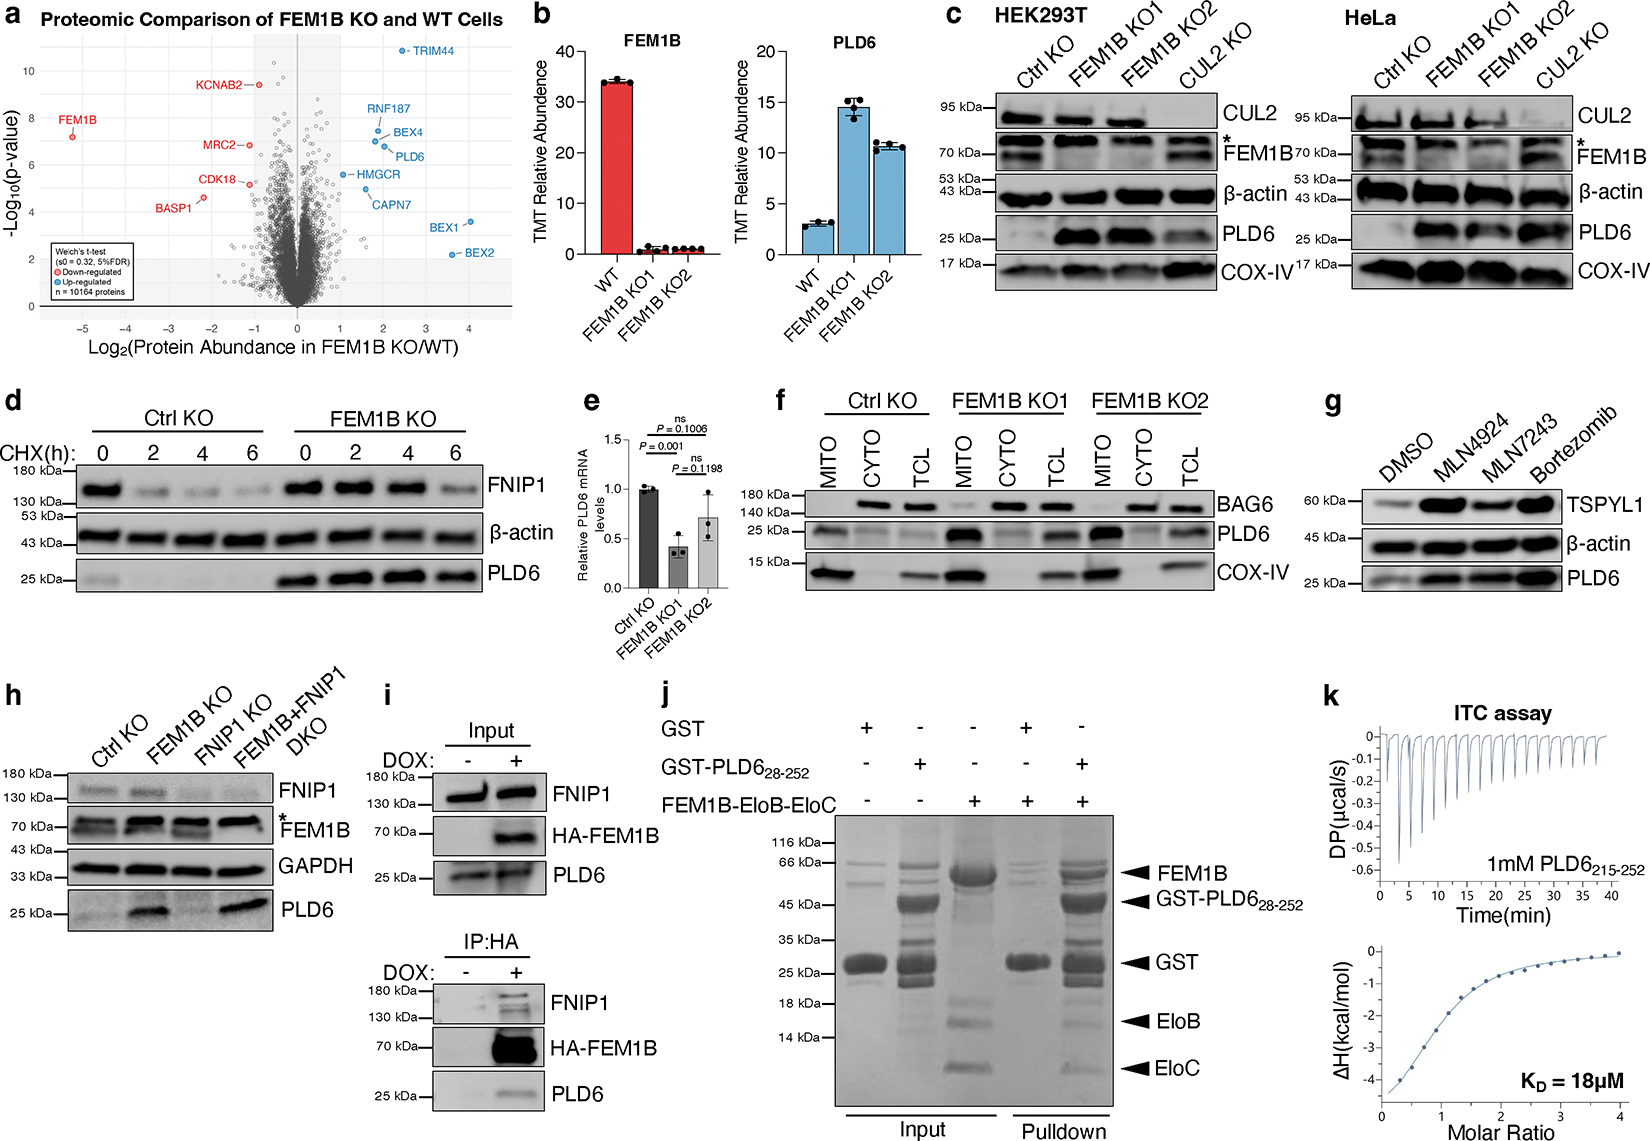
实验目的:系统筛选FEM1B调控的线粒体蛋白底物,明确FEM1B参与线粒体调控的新靶点。方法细节:利用CRISPR/Cas9基因编辑技术构建两个独立的FEM1B敲除细胞系,降低脱靶效应和克隆适应性对蛋白质组的影响;采用串联质量标签(TMT)标记定量蛋白质组学技术,对比FEM1B敲除细胞和野生型亲本细胞的全蛋白质组表达差异,结合MitoCarta3.0数据库注释的线粒体蛋白库,筛选表达显著变化的线粒体蛋白,后续通过Western blot、放线菌素酮追逐实验、定量PCR、细胞组分分离、免疫共沉淀、体外pull-down、泛素化实验等多种方法验证筛选结果。结果解读:实验总共定量了10164个蛋白,其中13个蛋白在FEM1B敲除细胞中表达显著改变(Welch’s T检验,S0=0.32,5% FDR),8个上调,5个下调;实验覆盖了88.6%的线粒体蛋白质组,共鉴定到MitoCarta3.0注释的1132个线粒体蛋白中的1003个,PLD6是唯一在两个FEM1B敲除细胞系中都显著上调约4倍的线粒体蛋白(n=5个独立肽段定量)。后续验证实验证实,在HEK293T和HeLa细胞中,FEM1B或CUL2敲除后PLD6蛋白水平显著升高(n=3,P<0.05);放线菌素酮追逐实验显示FEM1B敲除细胞中PLD6周转显著减慢,和已知FEM1B底物FNIP1的变化一致;定量PCR显示PLD6 mRNA水平在FEM1B敲除后没有升高反而降低,排除了转录水平调控的可能;细胞组分分离实验显示仅线粒体组分的PLD6水平升高,胞质组分没有变化,说明FEM1B特异性靶向降解线粒体定位的PLD6;用E1、CRL、蛋白酶体抑制剂处理细胞后,PLD6蛋白水平升高,证明PLD6降解依赖泛素化、CRL活性和蛋白酶体;免疫共沉淀和体外GSTpull-down实验验证了FEM1B和PLD6的直接相互作用;等温滴定量热法测得FEM1B-EloB-EloC复合物和PLD6胞质尾的结合亲和力KD约为20μM,为弱结合;体外泛素化实验证明CRL2FEM1B可以催化PLD6的多聚泛素化,体内泛素化实验显示FEM1B敲除细胞中PLD6泛素化水平降低。实验所用关键产品:文献未提及具体实验产品,领域常规使用CRISPR/Cas9基因编辑系统、TMT定量蛋白质组学试剂、蛋白质印迹相关试剂。
3.2 FEM1B识别PLD6的结构生物学解析
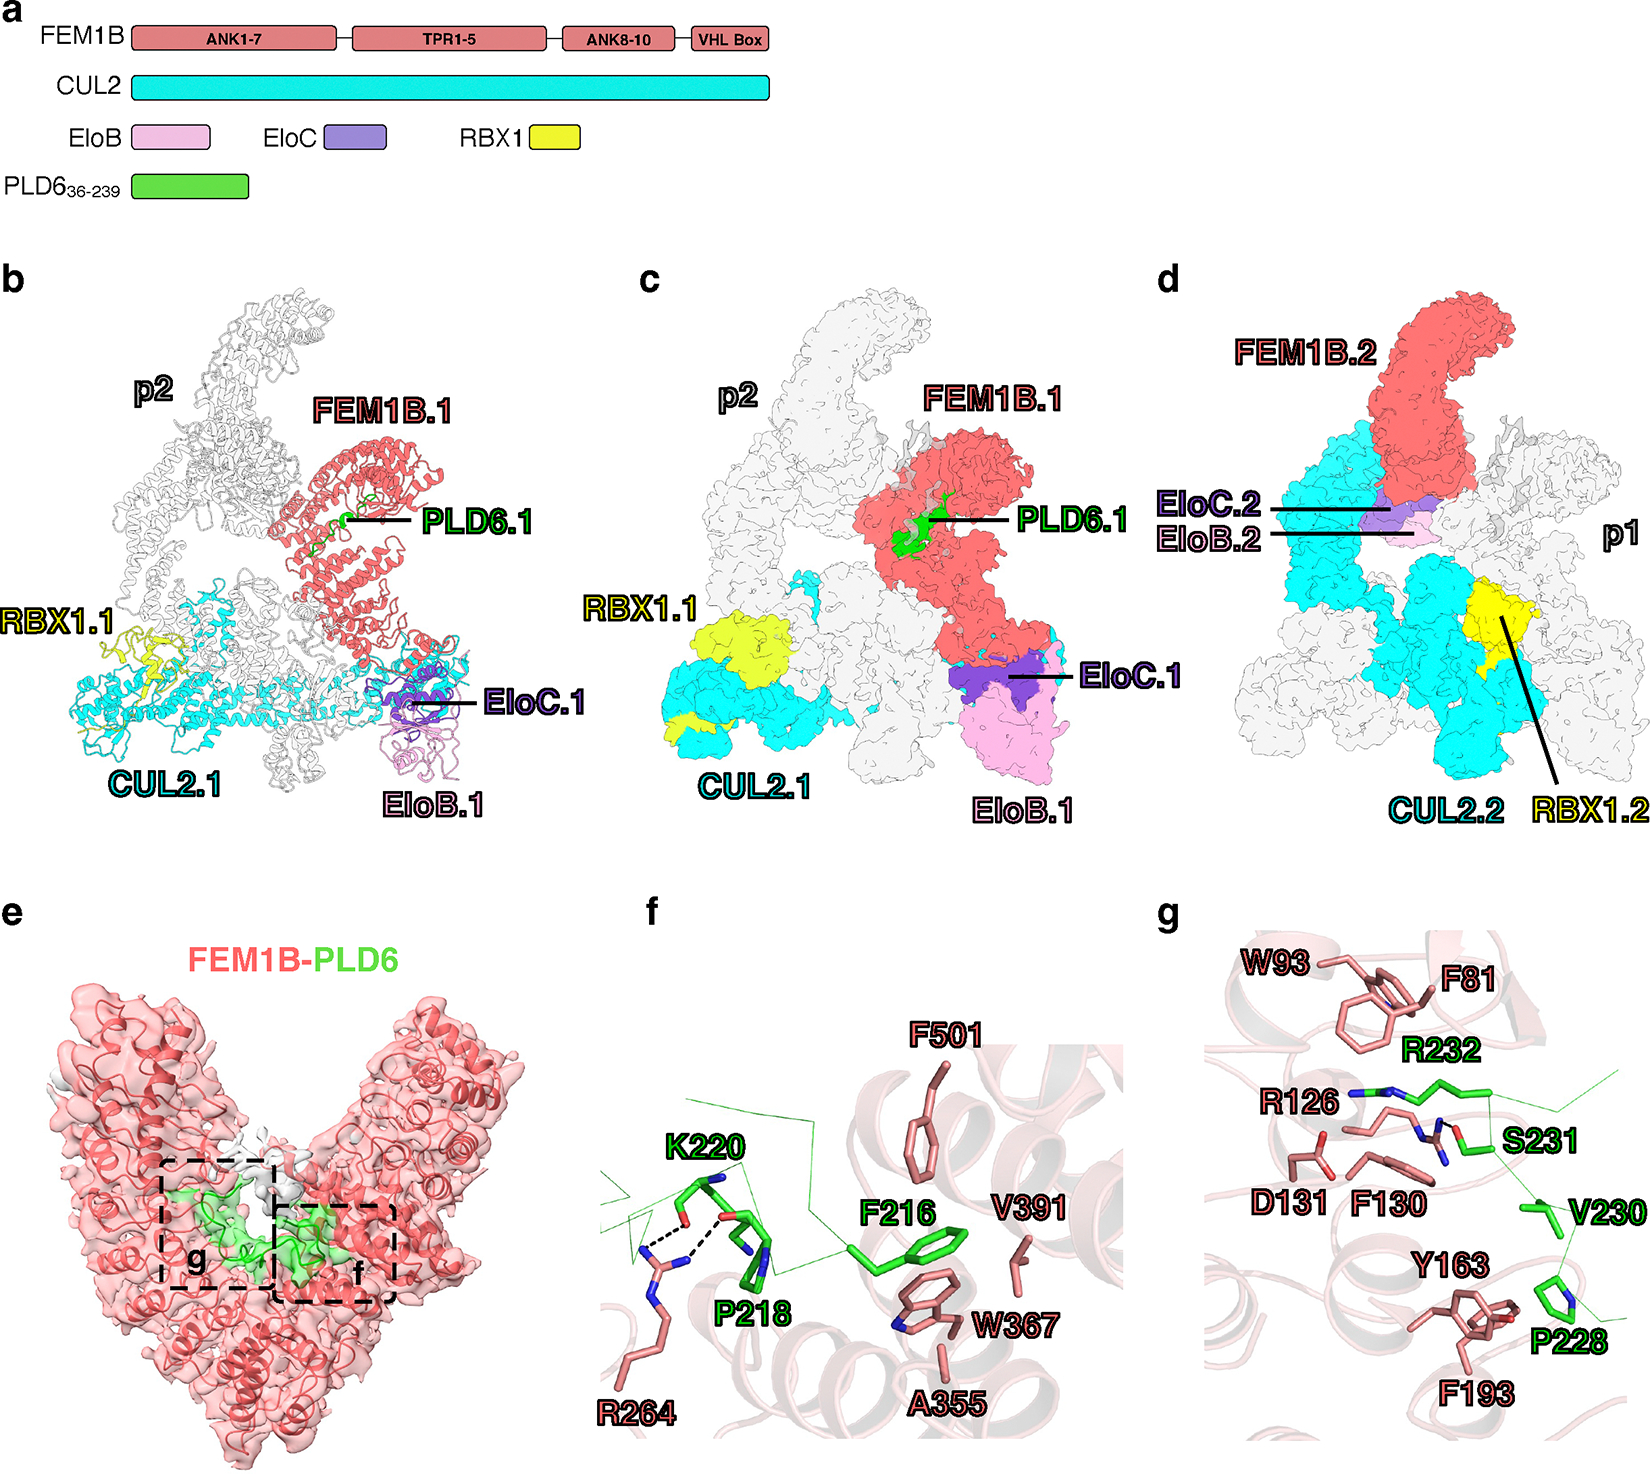
实验目的:解析FEM1B结合PLD6的分子机制,明确PLD6的降解子定位和关键结合位点。方法细节:共纯化FEM1B-EloB-EloC复合物结合PLD6的关键结合片段(PLD636-239),与纯化的CUL2-RBX1复合物按1:1比例混合,重构完整的CRL2FEM1B-PLD6复合物,利用冷冻电镜解析复合物的三维结构,结合截断突变的GSTpull-down实验验证结构发现的结合位点。结果解读:最终获得了分辨率为3.90Å的CRL2FEM1B-PLD6不对称二聚体复合物结构,对局部分子进行分辨率提升后,FEM1B-PLD6亚复合物的分辨率达到3.77Å。结构显示PLD6的C端区域通过双位点方式结合FEM1B,PLD6的Phe216和Arg232分别插入FEM1B的Ψ口袋和C-degron结合口袋,此外还有多个氢键和疏水相互作用稳定二者的结合。这一结构结论得到了GSTpull-down截断实验的验证:缺失关键结合残基Arg232的PLD6截断体,与FEM1B的结合亲和力显著降低。研究明确了PLD6虽然不具有经典的C端降解子,但通过类似Ψ-Pro/C-degron的双位点机制结合FEM1B,拓展了FEM1B识别降解子的类型认知。实验所用关键产品:文献未提及具体实验产品,领域常规使用重组蛋白表达纯化系统、冷冻电镜相关设备与试剂。
3.3 FEM1B调控线粒体形态的功能验证
实验目的:功能验证FEM1B通过调控PLD6水平影响线粒体动力学和形态。方法细节:在FEM1B敲除的HeLa、U2OS、A549细胞中,用MitoTracker染色标记线粒体,通过共聚焦显微镜观察线粒体形态,定量分析线粒体面积、周长、分支长度等形态参数;随后进行回补 rescue 实验,分别回补野生型FEM1B、VHL盒缺失突变体(该突变体无法结合CUL2,不能形成功能性E3复合物),以及在FEM1B敲除基础上进一步敲除PLD6,观察线粒体形态是否恢复正常。结果解读:FEM1B敲除细胞中,线粒体出现明显的核周聚集,线粒体总面积、周长、分支长度、分支和分支连接点数量都显著降低(n≥50个细胞/样本,P<0.05),该表型在HeLa、U2OS、A549三个细胞系中稳定重复出现。回补野生型FEM1B可以恢复PLD6的正常水平和正常线粒体形态,而回补不能结合CUL2的突变体则无法恢复,说明功能性CRL2FEM1B复合物是调控线粒体动力学所必需的。在FEM1B敲除细胞中敲除PLD6,可以逆转线粒体聚集的表型,恢复正常线粒体形态,从遗传学上证明FEM1B确实通过调控PLD6水平影响线粒体形态。实验所用关键产品:文献未提及具体实验产品,领域常规使用共聚焦显微镜、MitoTracker荧光染料。
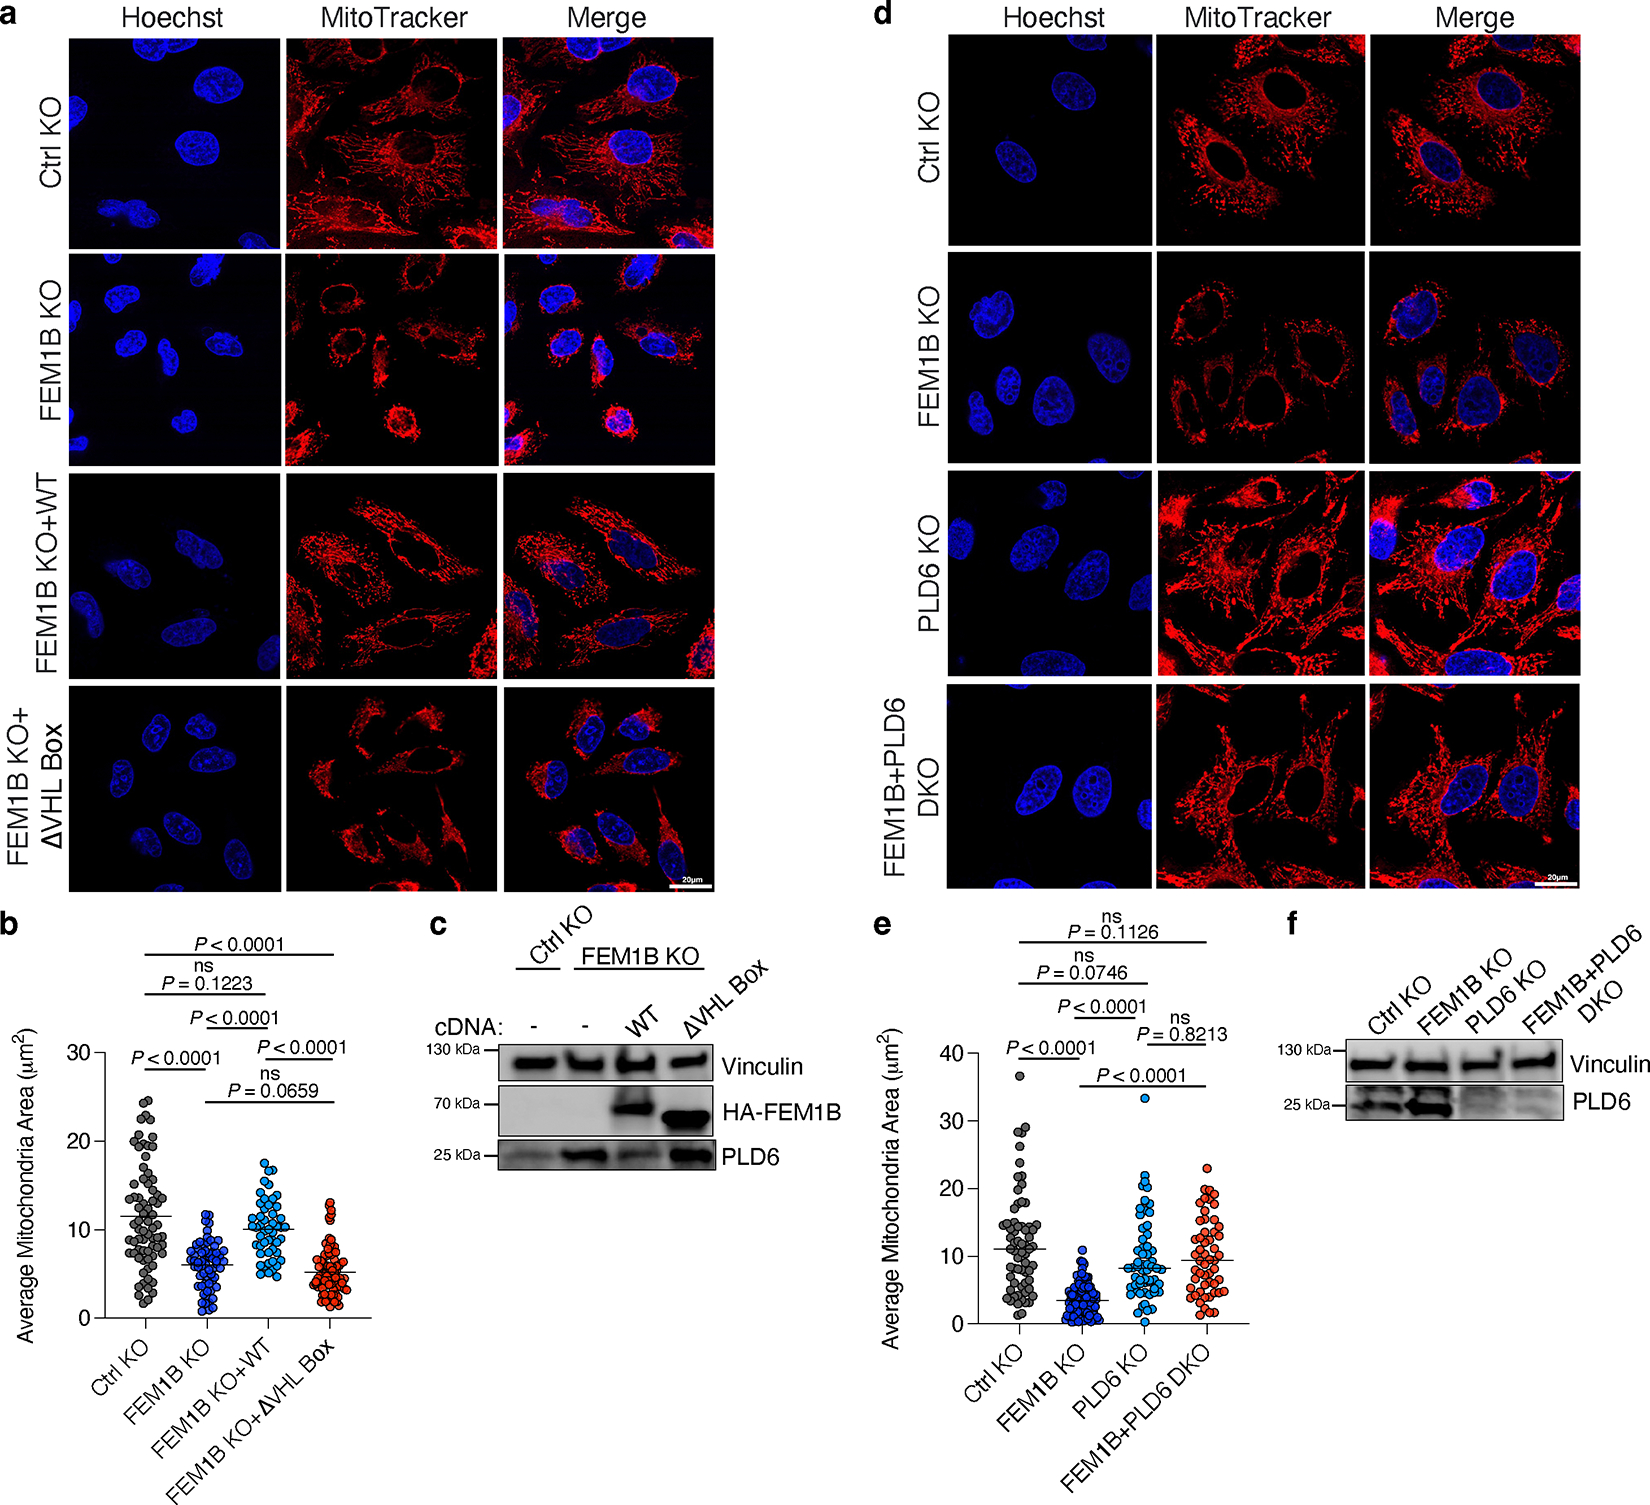
3.4 FEM1B线粒体定位机制解析
实验目的:明确FEM1B定位于线粒体外膜的分子机制,找到介导FEM1B线粒体定位的关键线粒体蛋白。方法细节:通过免疫荧光染色和细胞组分分离实验分析FEM1B的亚细胞定位,蛋白酶K保护实验验证FEM1B的线粒体膜定位;结合蛋白相互作用数据库预测候选结合蛋白,通过免疫共沉淀、体外GSTpull-down验证FEM1B与候选蛋白的相互作用;利用siRNA敲低和CRISPR构建TOM20低表达细胞,验证TOM20对FEM1B线粒体定位的影响。结果解读:免疫荧光显示FEM1B与线粒体标记物TOM20共定位,同家族的FEM1A和FEM1C没有线粒体定位;细胞组分分离证明内源和外源FEM1B同时存在于线粒体和胞质组分;蛋白酶K保护实验显示FEM1B对蛋白酶K敏感,和线粒体外膜标记物TOM20的敏感程度一致,证明FEM1B定位于线粒体外膜。免疫共沉淀验证了FEM1B只结合TOM20,不结合同复合体的TOM22;体外GSTpull-down证明FEM1B与TOM20的胞质尾直接结合,且FEM1B与TOM20的结合亲和力强于与PLD6的结合。敲低TOM20后,FEM1B的线粒体定位显著降低(n=3生物学重复,P<0.05),PLD6敲除不影响FEM1B线粒体定位,证明TOM20是介导FEM1B线粒体定位的核心因子,该过程不依赖PLD6。TOM20低表达细胞中,PLD6周转减慢,和FEM1B敲除细胞表型一致,而胞质底物FNIP1的降解不受影响,说明TOM20介导的线粒体定位是FEM1B特异性调控PLD6降解所必需的。实验所用关键产品:文献未提及具体实验产品,领域常规使用免疫荧光染色试剂、共聚焦显微镜。
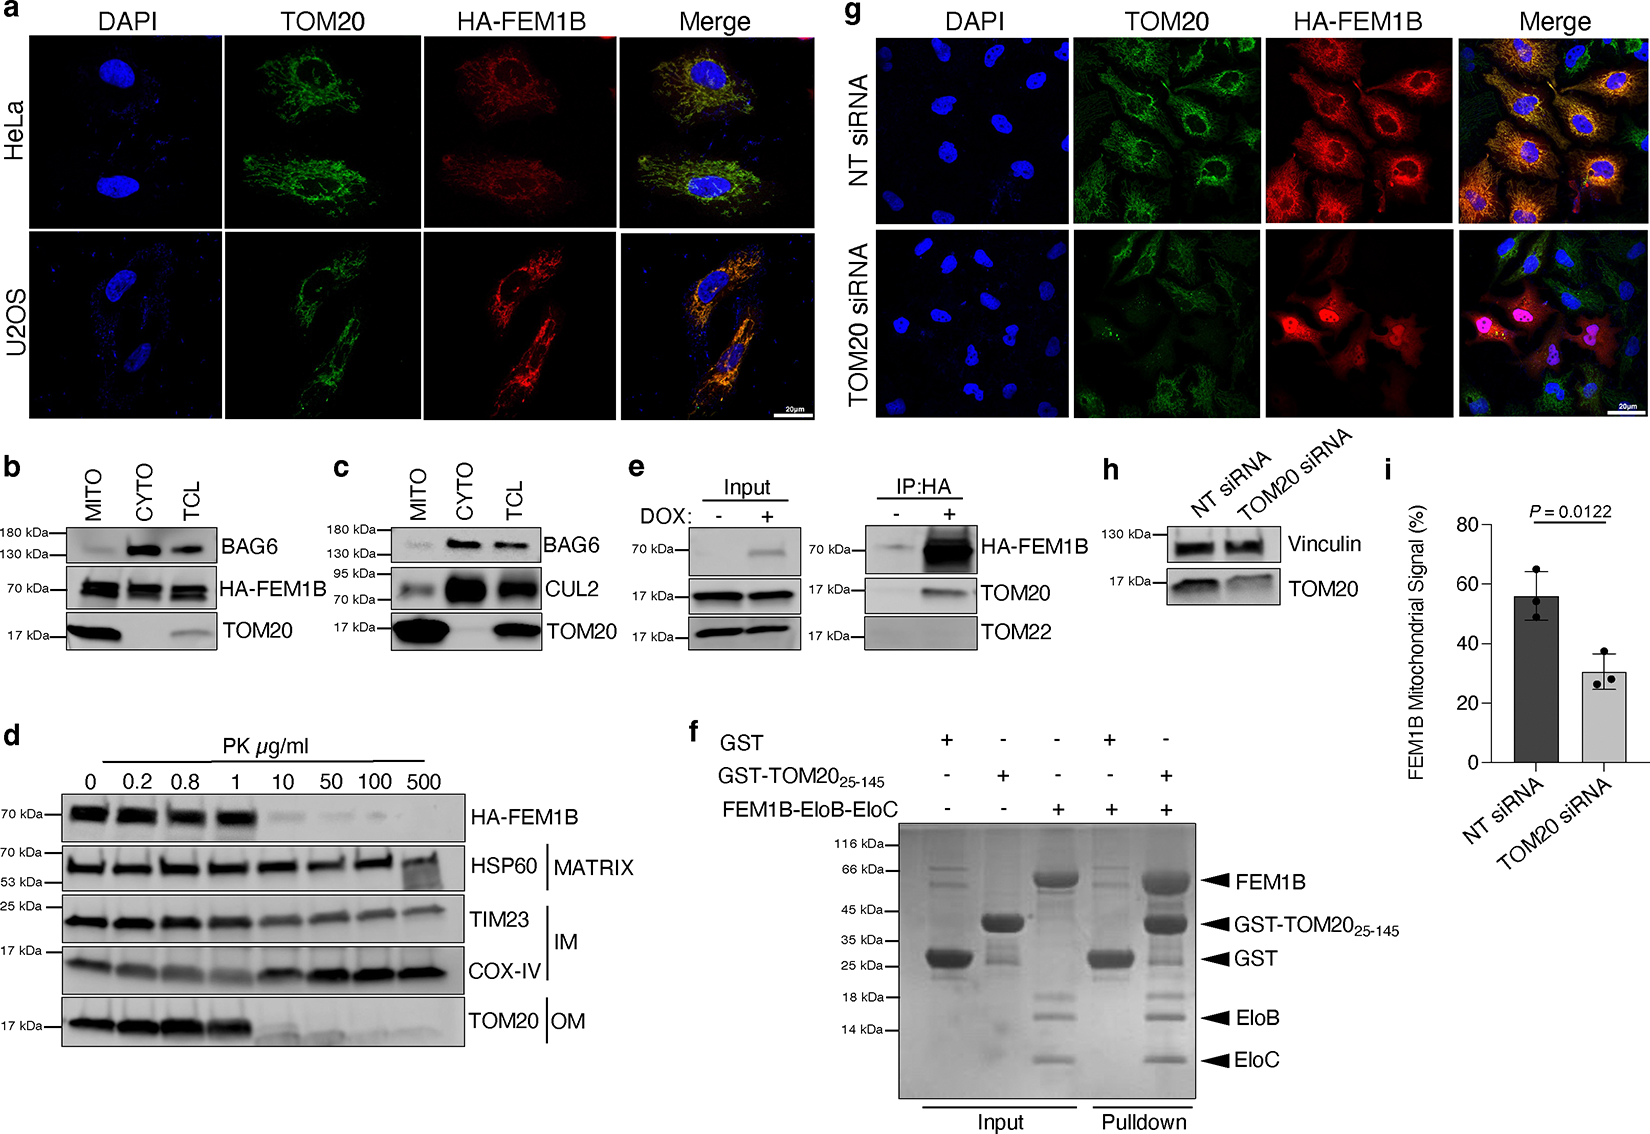
3.5 TOM20-FEM1B相互作用的结构解析
实验目的:解析TOM20与FEM1B结合的分子机制,明确关键结合残基,构建结合缺陷突变体验证功能。方法细节:重构TOM20-CRL2FEM1B复合物,利用冷冻电镜解析复合物的三维结构,明确二者的结合界面;对FEM1B N端结合界面的关键疏水残基进行五突变(V17E/L18E/A22E/L23E/L25E,即5E突变),通过体外pull-down和体内免疫共沉淀验证突变对结合的影响。结果解读:冷冻电镜解析得到TOM20-CRL2FEM1B不对称二聚体的分辨率为3.56Å,局部分辨率提升后TOM20-FEM1B复合物的分辨率达到3.64Å。结构显示TOM20的四螺旋束(残基68-125)特异性结合FEM1B N端的ANK1区域,该区域与FEM1B的降解子结合口袋(ANK3-4、ANK8、TPR3-4)完全分离,因此FEM1B可以同时结合TOM20和底物PLD6。结合界面主要由FEM1B N端螺旋的Val17、Leu18、Ala22、Leu23、Leu25残基,与TOM20α3和α5螺旋的疏水残基形成广泛的疏水相互作用。体外和体内实验都证明,5E突变后FEM1B几乎完全丧失结合TOM20和PLD6的能力,但保留结合CUL2的能力,说明突变没有改变FEM1B的整体折叠,只是特异性破坏了TOM20结合界面。实验所用关键产品:文献未提及具体实验产品,领域常规使用重组蛋白表达纯化、冷冻电镜、定点突变试剂盒。
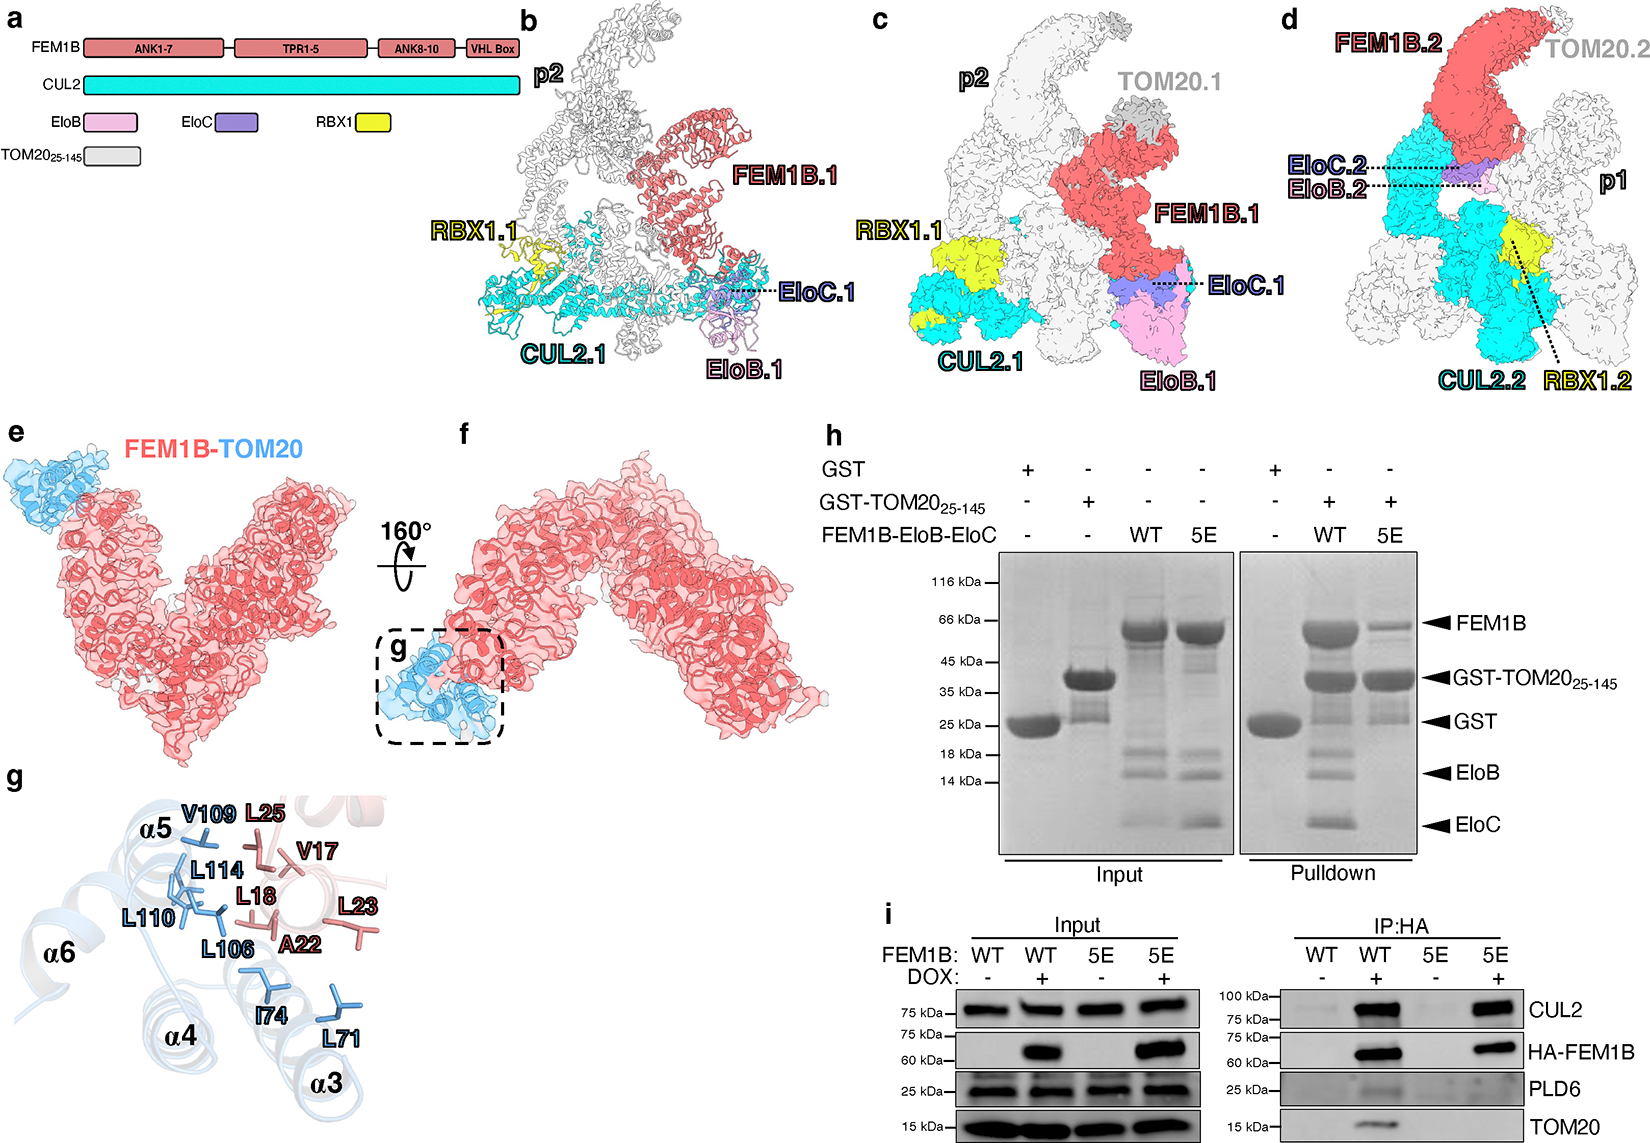
3.6 TOM20-FEM1B-PLD6轴调控线粒体动力学的功能验证
实验目的:明确TOM20介导FEM1B线粒体定位对PLD6降解和线粒体动力学调控的必要性,验证完整通路的功能。方法细节:在FEM1B敲除细胞中分别回补野生型FEM1B和5E突变体,分析FEM1B的定位、PLD6水平和线粒体形态;进一步将5E突变体融合线粒体跨膜结构域(AKAP1的跨膜区),人为强制定位到线粒体,观察是否能恢复PLD6降解和正常线粒体形态;同时验证CRL2FEM1B二聚化对PLD6降解的必要性。结果解读:5E突变体丧失了与TOM20的共定位,主要定位于核质区域,无法降解PLD6,回补5E突变体的FEM1B敲除细胞仍然保留线粒体核周聚集、线粒体总面积降低的表型(n≥75个细胞/组,P<0.05);但5E突变体保留了降解胞质底物GFP-CDK5R1的能力,说明TOM20介导的线粒体定位是FEM1B特异性调控线粒体PLD6所必需的,不影响其胞质功能。人为将5E突变体强制定位到线粒体后,可以恢复PLD6的降解,也能恢复正常线粒体形态,并且不会非特异性降解其他线粒体外膜蛋白,证明只要FEM1B定位到线粒体,就能特异性降解PLD6,不需要TOM20的其他功能。此外,二聚化缺陷的FEM1B突变体也无法恢复PLD6降解和正常线粒体形态,证明CRL2FEM1B二聚化是降解PLD6所必需的。最终本研究明确了完整的分子机制:TOM20招募FEM1B到线粒体外膜,FEM1B泛素化修饰PLD6促进其蛋白酶体降解,进而调控线粒体动力学。实验所用关键产品:文献未提及具体实验产品,领域常规使用分子克隆试剂、共聚焦显微镜、流式细胞仪。
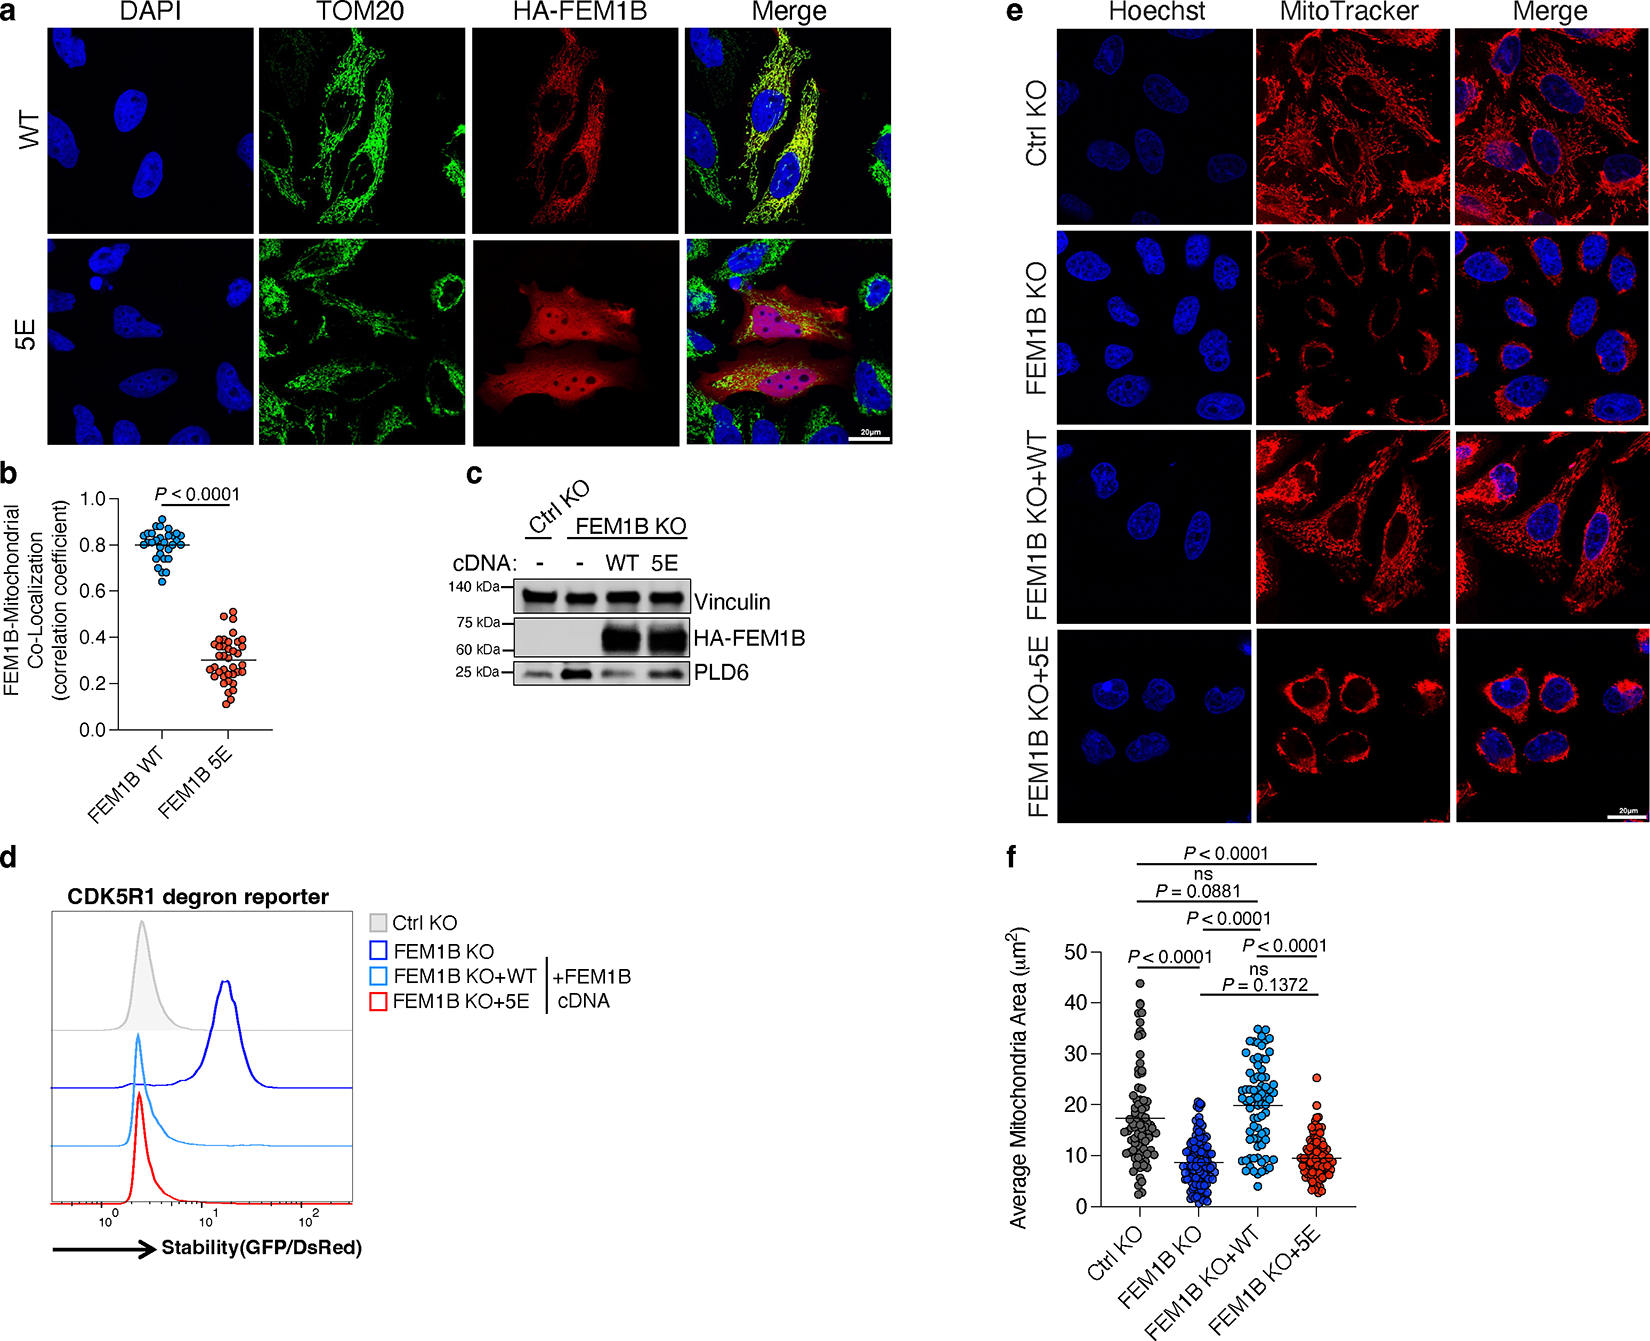
4. Biomarker研究及发现成果
本研究未筛选疾病诊断或预后相关的生物标志物,但是明确了PLD6是线粒体动力学调控的关键功能分子,其表达水平直接决定线粒体融合分裂的平衡状态。PLD6的筛选验证逻辑完整:首先通过TMT定量蛋白质组学,从FEM1B敲除细胞的线粒体蛋白组中筛选表达上调的蛋白,初步锁定PLD6;随后在细胞系水平验证PLD6的上调,通过生化实验验证FEM1B对PLD6的泛素化降解;接着通过结构生物学解析二者的结合机制;然后通过细胞功能实验验证PLD6水平对线粒体形态的影响;最终验证TOM20介导FEM1B调控PLD6的完整通路。
本研究中PLD6来源于细胞线粒体,验证方法包括TMT定量蛋白质组学、蛋白质印迹、放线菌素酮追逐实验、定量PCR、细胞组分分离、免疫共沉淀、GSTpull-down、等温滴定量热法、泛素化实验、冷冻电镜、共聚焦显微镜形态定量分析等。核心验证数据:PLD6在FEM1B敲除细胞中上调约4倍(n=5个独立肽段,Welch’s T检验,S0=0.32,5% FDR),FEM1B敲除后PLD6蛋白水平显著升高(n=3,P<0.05),FEM1B与PLD6的结合亲和力KD约为20μM,FEM1B敲除导致线粒体总面积显著降低(n≥50,P<0.05),敲除PLD6可逆转该表型(P<0.05)。
核心成果提炼:本研究首次揭示了TOM20依赖的E3连接酶FEM1B调控PLD6稳定性,进而控制线粒体动力学的全新机制。明确PLD6作为线粒体融合的正调控因子,其蛋白水平的精准调控是维持线粒体形态稳态的关键,PLD6上调即可导致线粒体核周聚集、融合异常,该结论在多个细胞系中得到验证,统计学结果支持结论(P<0.05)。本研究填补了PLD6表达调控机制的研究空白,揭示了一种全新的线粒体外膜E3连接酶招募机制,拓展了我们对泛素化调控线粒体动力学的认知,为后续线粒体相关疾病的机制研究和靶点开发提供了新的方向。