超级增强子驱动的核心转录因子FOXP1通过相分离介导的SESN3激活延缓内皮细胞衰老。
Super-enhancer-driven core transcription factor FOXP1 delays endothelial cell senescence via phase separation-mediated SESN3 activation
1. 领域背景与文献
文献英文标题:Super-enhancer-driven core transcription factor FOXP1 delays endothelial cell senescence via phase separation-mediated SESN3 activation
发表期刊:未公开;影响因子:未公开;研究领域:血管内皮细胞衰老与动脉粥样硬化的表观遗传调控
领域共识:血管内皮细胞衰老会导致内皮功能障碍,是驱动动脉粥样硬化斑块进展的关键事件。表观遗传改变作为基因表达调控的分子开关,是衰老过程的可逆驱动因素。哺乳动物细胞身份由富含组蛋白H3第27位赖氨酸乙酰化(H3K27ac)的超级增强子维持,近年研究发现转录共激活因子的内在无序区(IDRs)可在超级增强子处形成液-液相分离(LLPS)凝聚体,将转录装置区室化,从而调控关键细胞身份基因。
当前领域内未解决的核心问题包括:LLPS凝聚体的结构解析仍存在较大挑战,针对内皮细胞衰老的有效干预手段目前较为缺乏,核心转录因子FOXP1是否可在超级增强子处发生液-液相分离,进而调控内皮细胞衰老的机制尚未明确。既往研究已经证实FOXP1参与调控间充质干细胞衰老、卵巢衰老等多种年龄相关过程,但它在内皮细胞衰老中的作用及调控机制尚未被阐明,本研究针对这一空白展开探索,旨在揭示内皮细胞衰老的新型表观遗传-相分离调控机制,为动脉粥样硬化的临床干预提供新的潜在靶点,拓展针对转录因子这类不可成药靶点的药物开发策略。
2. 文献综述解析
作者对领域现有研究按照调控层面进行分类梳理,分为内皮细胞衰老的病理作用、表观遗传调控机制、相分离调控转录三个维度。现有研究已经明确内皮细胞衰老介导的内皮功能障碍是动脉粥样硬化进展的核心驱动因素,这一结论已经得到大量基础与临床研究验证,表观遗传改变作为衰老的可逆驱动因素也已经被学界公认。超级增强子作为决定细胞身份的关键表观遗传元件,通过调控核心转录因子网络维持细胞命运的技术结论已经被广泛证实,近年研究也发现转录共激活因子可通过IDR在超级增强子处形成相分离凝聚体,从而 compartmentalize 转录装置,调控关键基因表达。FOXP1作为叉头框家族的核心转录因子,已经被证实调控细胞生长、分化、血管生成和心脏发育,且参与调控多种年龄相关生理过程。技术层面,CUT&Tag测序、ATAC-seq测序联合RNA测序的多组学技术已经可以系统解析衰老过程中的染色质与转录组特征,相分离研究的1,6-己二醇处理、光漂白后荧光恢复、光滴实验等方法也已经成熟可靠。
现有研究的局限性主要体现在:超级增强子调控血管内皮细胞衰老的具体机制仍不清晰,FOXP1是否通过相分离调控内皮细胞衰老尚未见报道,针对转录因子这类传统意义上的不可成药靶点,目前仍缺乏有效的药物开发策略。本研究的创新价值十分明确,首次将超级增强子调控、相分离机制与内皮细胞衰老结合,明确了FOXP1-SESN3-mTORC1这一全新调控通路,揭示了FOXP1延缓内皮细胞衰老、抑制动脉粥样硬化的新功能,整合表观遗传调控与相分离理论拓展了血管衰老研究的范畴,为动脉粥样硬化的干预提供了新的靶点,也为不可成药转录因子的药物开发提供了新的方向。
3. 研究思路总结与详细解析
本研究的整体研究目标是明确超级增强子调控的核心转录因子FOXP1在内皮细胞衰老中的功能及具体分子机制,核心科学问题是FOXP1是否通过液-液相分离调控下游靶基因转录,进而影响内皮细胞衰老与动脉粥样硬化进展。技术路线遵循从多组学筛选到功能验证再到机制解析的逻辑闭环:首先建立内皮细胞复制性衰老模型,通过多组学测序解析衰老过程中的表观基因组与转录组特征,筛选得到超级增强子驱动的核心转录因子FOXP1,随后通过体外细胞实验和体内动物实验验证FOXP1的功能,进一步通过分子生物学实验验证FOXP1的相分离特性,确定相分离的关键结构域,最后解析FOXP1相分离调控的下游通路,验证其在人类动脉粥样硬化中的临床意义。
3.1 内皮细胞复制性衰老模型构建与多组学分析
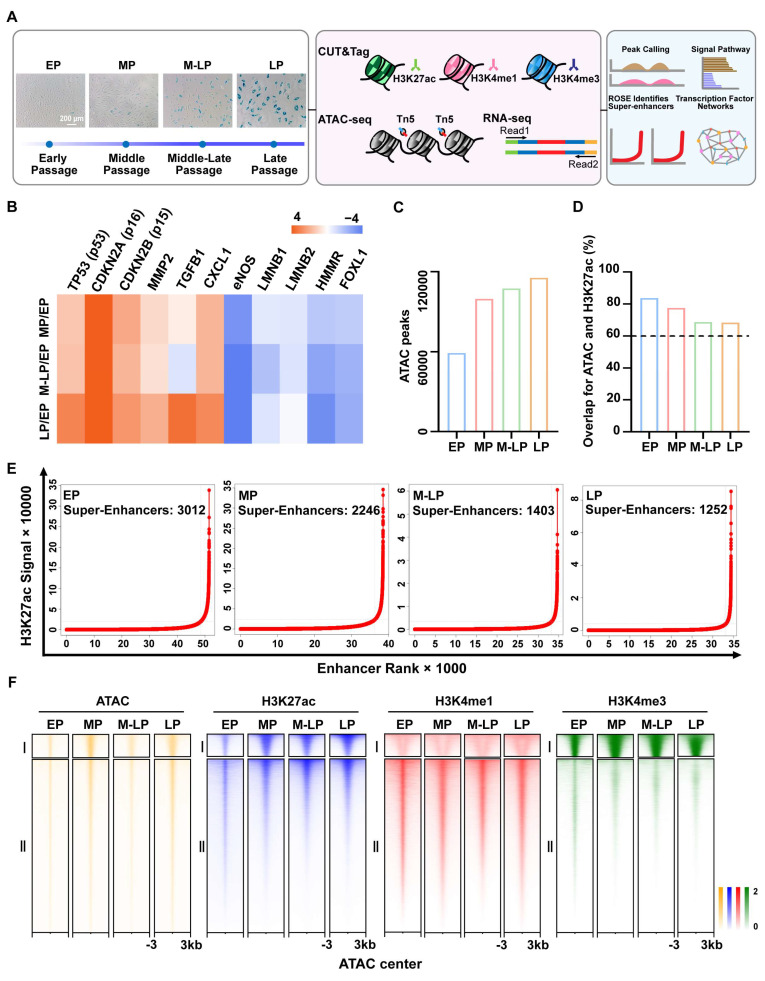
实验目的:解析内皮细胞衰老过程中活性顺式调控元件与可及染色质区域的变化特征。方法细节:通过连续传代原代人脐静脉内皮细胞建立复制性衰老模型,选取早期传代(P5)、中期传代(P15)、中晚期传代(P22)、晚期传代(P30)四个阶段细胞,每个阶段样本量n=3,分别进行RNA测序、转座酶可及染色质高通量测序(ATAC-seq),以及H3K27ac、H3K4me1、H3K4me3的CUT&Tag测序,后续对测序数据进行质量控制、峰注释、超级增强子鉴定与差异分析。结果解读:晚期传代细胞衰老相关β-半乳糖苷酶染色阳性率升高,增殖能力降低,小管形成能力减弱,衰老相关基因TP53、CDKN2A、CDKN2B表达升高,内皮功能障碍相关基因内皮型一氧化氮合酶(eNOS)表达逐渐降低,H3K27ac富集的相关性随着内皮细胞传代逐渐降低,ATAC-seq与组蛋白修饰CUT&Tag富集高度相关,ATAC峰与H3K27ac的峰重叠率超过60%,衰老细胞中超级增强子的数量减少,而染色质可及性呈升高趋势,证实内皮细胞衰老过程中表观基因组发生显著失调。实验所用关键产品:Abcam的H3K27ac抗体(货号ab4729)、Abcam的H3K4me1抗体(货号ab8895)、Abcam的H3K4me3抗体(货号ab8580)、NEB的多种限制性内切酶、Vazyme的CUT&Tag建库试剂盒(货号TD904)。
3.2 核心转录因子筛选与FOXP1超级增强子验证
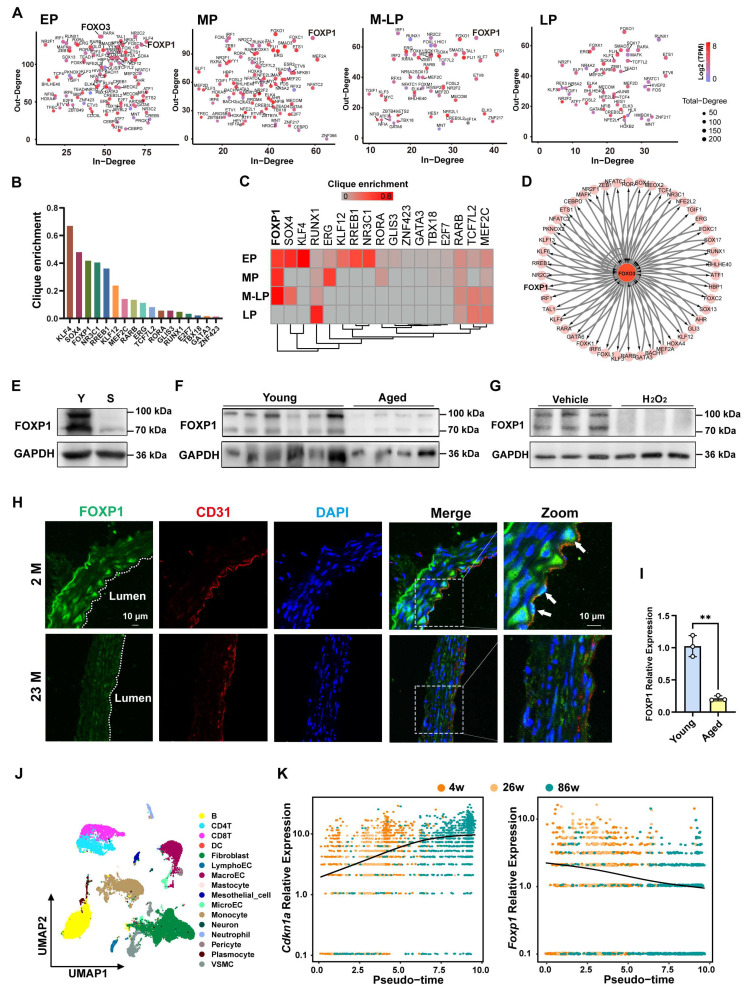
实验目的:构建内皮细胞衰老过程中的核心转录调控网络,筛选调控内皮细胞衰老的核心转录因子,验证FOXP1受超级增强子调控。方法细节:利用Coltron工具包对H3K27ac CUT&Tag数据进行分析,鉴定核心转录因子,将早期传代细胞获得性增强子注释基因与早期传代核心转录因子取交集,筛选候选转录因子,随后通过蛋白质印迹、定量逆转录聚合酶链反应、免疫荧光染色验证FOXP1在衰老内皮细胞和老年小鼠中的表达,通过荧光素酶报告实验和dCas9-KRAB成簇规律间隔短回文重复序列干扰(CRISPRi)验证FOXP1超级增强子的活性,最后分析公开的人类颈动脉粥样斑块测序数据验证FOXP1的表达差异。结果解读:随着衰老进展,核心转录因子的数量逐渐降低,经典长寿基因FOXO3仅在年轻内皮细胞中被鉴定为核心转录因子,FOXP1在年轻和衰老阶段的核心转录调控团富集差异最显著,在以FOXO3为中心的调控网络中,FOXP1与FOXO3存在相互调控关系,FOXP1在衰老内皮细胞、老年小鼠主动脉、过氧化氢诱导的氧化应激衰老细胞中表达下调,在老年小鼠内膜中表达水平更低,差异具有统计学意义(n=3,P<0.01),人类颈动脉粥样斑块核心区域的FOXP1表达低于远端宏观完整组织,超级增强子复合物抑制剂JQ1和THZ1处理可下调FOXP1表达,表观基因组谱显示FOXP1基因座周围的预测超级增强子区域存在H3K27ac、ATAC-seq可及性和H3K4me3信号的共同富集,所有测试的增强子元件均表现出强烈的报告基因活性,dCas9-KRAB靶向抑制三个活性最强的增强子元件后,FOXP1表达显著降低,证实FOXP1受超级增强子转录激活,在年轻内皮细胞中高表达。实验所用关键产品:ABclonal的FOXP1抗体(货号A23442)、Proteintech的SESN3抗体(货号11431-2-AP)、Beyotime的双荧光素酶报告基因检测试剂盒(货号RG029S)。
3.3 FOXP1延缓内皮细胞衰老与动脉粥样硬化的功能验证
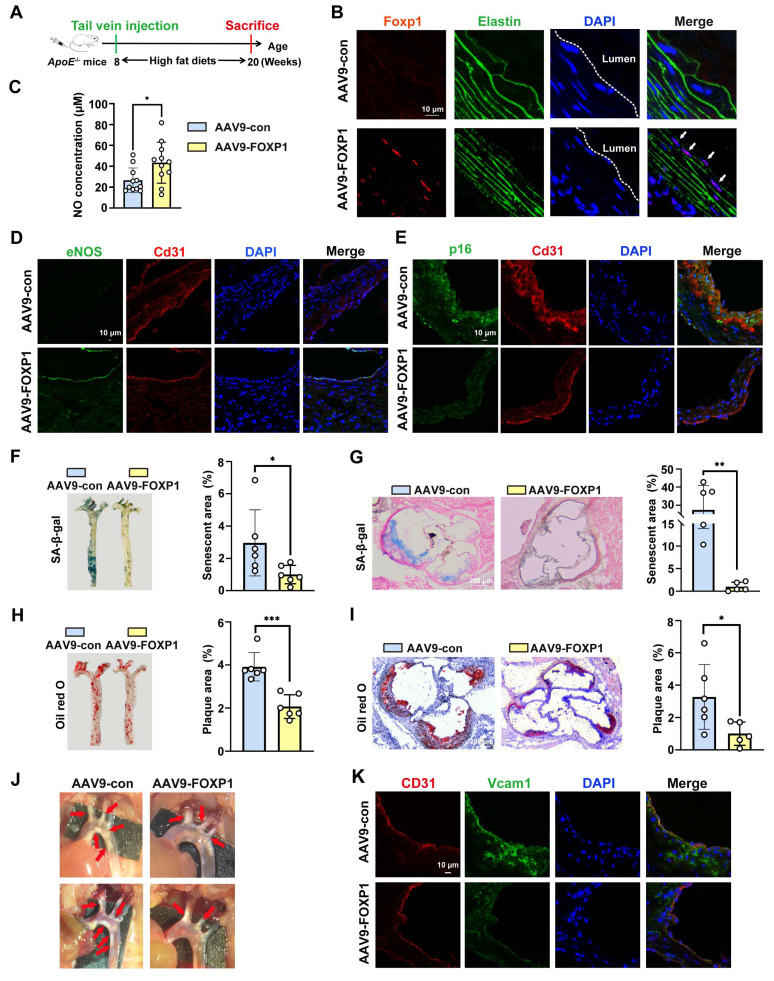
实验目的:验证FOXP1是否可在体外和体内延缓内皮细胞衰老,减轻内皮功能障碍和动脉粥样硬化。方法细节:分别通过小干扰RNA和慢病毒在内皮细胞中敲低和过表达FOXP1,检测细胞衰老比例、内皮通透性、小管形成能力、细胞增殖能力,在载脂蛋白E敲除(ApoE KO)小鼠体内通过尾静脉注射内皮特异性启动子ICAM2控制的携带FOXP1的重组腺相关病毒9(AAV9),给予12周高脂饮食后处死取材,检测血清一氧化氮浓度、主动脉衰老相关标志物表达和粥样斑块面积。结果解读:敲低FOXP1可显著促进细胞衰老,诱导内皮高通透性,抑制小管形成和细胞增殖,过表达FOXP1则表现出相反的趋势,体内实验中,AAV9-FOXP1处理组小鼠血清一氧化氮浓度显著高于对照组(n=11,P<0.05),eNOS表达更高,主动脉内膜中衰老标志物p16、p21、p53表达降低,全主动脉和主动脉根的衰老阳性区域和粥样斑块面积更小,内皮特异性过表达FOXP1可显著抑制动脉粥样硬化斑块形成(n=6,P<0.05),炎症标志物血管细胞黏附分子1(VCAM1)和细胞间黏附分子1(ICAM1)表达更低,证实FOXP1可延缓内皮细胞衰老,减轻内皮功能障碍和动脉粥样硬化。实验所用关键产品:碧云天的衰老相关β-半乳糖苷酶染色试剂盒(货号C0602)。
3.4 FOXP1相分离特性与关键结构域鉴定
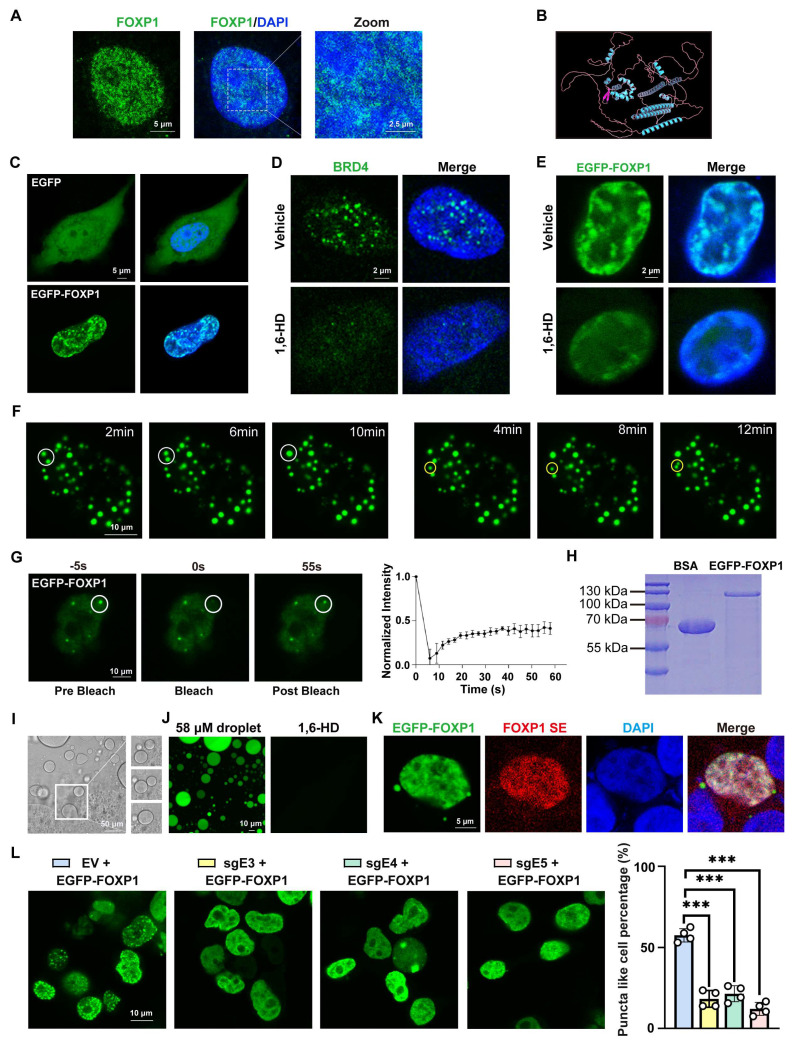
实验目的:验证FOXP1是否具有液-液相分离特性,明确维持相分离的关键结构域与氨基酸。方法细节:通过免疫荧光观察内源性FOXP1的亚细胞分布,AlphaFold预测FOXP1的蛋白质结构确定内在无序区,在细胞中表达增强绿色荧光蛋白(EGFP)标记的FOXP1融合蛋白,观察亚细胞分布,使用1,6-己二醇处理验证凝聚体的稳定性,通过延时成像观察液滴的融合和分裂,通过光漂白后荧光恢复(FRAP)实验验证其动力学特征,体外纯化重组FOXP1蛋白验证体外相分离能力,通过DNA荧光原位杂交验证FOXP1凝聚体与超级增强子的共定位,通过逐步截短突变确定相分离的关键氨基酸,最后通过功能回补实验验证相分离对FOXP1延缓衰老功能的影响。结果解读:内源性FOXP1在内皮细胞核中形成斑点状凝聚体,AlphaFold结构预测显示FOXP1含有大量内在无序区,约占一级序列的70%,EGFP-FOXP1融合蛋白在细胞核中形成液滴状斑点,1,6-己二醇处理可溶解FOXP1液滴,延时成像显示EGFP-FOXP1液滴可自发发生融合和分裂,FRAP实验证实FOXP1液滴具有快速交换动力学,体外纯化的重组FOXP1蛋白可自发形成动态液滴,也可被1,6-己二醇破坏,FOXP1凝聚体与其自身超级增强子在空间上共定位,抑制超级增强子活性可破坏FOXP1相分离,截短实验确定IDR1(357-460aa)是FOXP1相分离必需的结构域,其中357-375aa共19个氨基酸是相分离的核心关键氨基酸,年轻内皮细胞中FOXP1液滴更大、数量更多,荧光恢复速率更慢,敲低内源性FOXP1后回补野生型FOXP1可显著延缓内皮细胞衰老,缺失19个关键相分离氨基酸的FOXP1突变体则丧失该功能,衰老相关β-半乳糖苷酶阳性率显著升高,小管形成能力显著降低(n≥3,P<0.001),证实FOXP1相分离在延缓内皮细胞衰老中发挥不可替代的作用。实验所用关键产品:Sigma的1,6-己二醇(货号240117)、Beyotime的His标签蛋白纯化试剂盒(货号P2226)。
3.5 FOXP1相分离调控下游SESN3-mTORC1通路验证
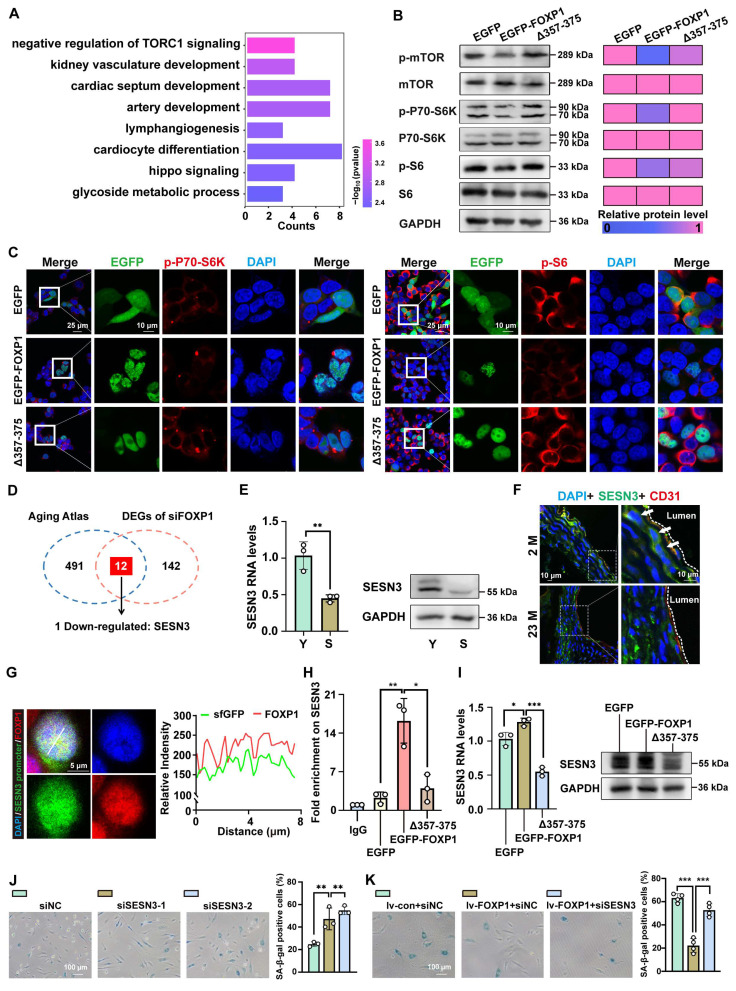
实验目的:明确FOXP1相分离调控内皮细胞衰老的下游分子机制。方法细节:对FOXP1敲低后的差异表达基因进行基因本体(GO)通路富集分析,通过蛋白质印迹、免疫荧光验证FOXP1相分离对mTORC1通路磷酸化水平的影响,整合衰老图谱数据库的衰老相关基因与FOXP1敲低差异基因,筛选FOXP1的特异性靶基因,通过dCas9-SunTag原位标记和CUT&Tag定量聚合酶链反应验证FOXP1与SESN3启动子的结合,最后通过功能获得与缺失实验验证SESN3在FOXP1调控内皮细胞衰老中的介导作用。结果解读:FOXP1敲低后的差异表达基因显著富集在mTORC1通路,破坏FOXP1相分离可显著激活mTORC1信号通路,下游效应分子mTOR、p70S6K、S6的磷酸化水平显著升高,整合分析发现SESN3是FOXP1调控的唯一共同靶基因,SESN3作为已被证实的mTORC1抑制因子,和FOXP1类似,在衰老内皮细胞和老年小鼠内膜中表达下调,差异具有统计学意义(n=3,P<0.05),内源性FOXP1凝聚体与SESN3启动子在细胞内共定位,野生型FOXP1高度占据SESN3启动子区域,缺失关键相分离氨基酸的FOXP1突变体对该位点的结合能力显著降低(n=3,P<0.001),FOXP1介导的相分离可显著提高SESN3的表达水平,敲低SESN3可促进内皮细胞衰老,且可逆转FOXP1过表达诱导的抗衰老表型(n=3,P<0.001),证实FOXP1通过在SESN3启动子处形成转录凝聚体提高SESN3表达,进而抑制mTORC1信号通路,最终延缓内皮细胞衰老。实验所用关键产品:CST的mTOR抗体(货号2983T)、MCE的磷酸化mTOR抗体(货号HY-P80837)。
4. Biomarker研究及发现成果
Biomarker定位:本研究中FOXP1和SESN3可作为内皮细胞衰老和动脉粥样硬化的保护性生物标志物,筛选验证逻辑完整,遵循多组学筛选→细胞系验证→动物模型验证→人类临床样本验证的路径,首先通过多组学联合分析从年轻内皮细胞超级增强子相关核心转录因子中筛选出FOXP1,然后确定其下游靶基因SESN3,逐步完成功能与表达验证。
研究过程详述:FOXP1和SESN3的表达检测均以内皮细胞和主动脉内膜组织为来源,验证方法包括蛋白质印迹法、定量逆转录聚合酶链反应、免疫荧光染色和RNA荧光原位杂交,在人类颈动脉粥样斑块样本中,FOXP1表达在远端宏观正常组织中显著高于斑块核心区域,FOXP1表达与SESN3呈正相关,与衰老标志物CDKN2A、炎症标志物MMP9和ICAM1呈负相关(Spearman相关分析,n=69)。统计学结果显示,FOXP1表达在老年小鼠主动脉内膜中较年轻小鼠降低约50%(n=3,P<0.01),SESN3表达同步降低约45%(n=3,P<0.05),在ApoE敲除小鼠中,内皮特异性过表达FOXP1可使主动脉粥样斑块面积减少约32%(n=6,P<0.05)。
核心成果提炼:FOXP1作为超级增强子驱动的核心转录因子,其表达水平随内皮细胞衰老进程逐渐下调,低表达FOXP1提示更高的内皮细胞衰老程度和动脉粥样硬化进展风险,SESN3是FOXP1相分离调控的直接下游靶基因,作为mTORC1的内源性抑制因子,其表达与FOXP1水平呈正相关,二者共同发挥延缓内皮细胞衰老、抑制动脉粥样硬化进展的保护作用。本研究首次在血管内皮细胞中发现超级增强子驱动的FOXP1通过相分离调控SESN3-mTORC1通路的新机制,证实FOXP1和SESN3是动脉粥样硬化的潜在保护性生物标志物,同时也为动脉粥样硬化的临床干预提供了两个全新的可靶向靶点,其中靶向SESN3的激活剂可作为新型干预策略,具有较高的临床转化价值。