靶向CPS1可通过表观遗传机制调控EMT,从而减弱肺癌转移。
Targeting CPS1 attenuates lung cancer metastasis by regulating EMT through an epigenetic mechanism
1. 领域背景与文献
文献英文标题:Targeting CPS1 attenuates lung cancer metastasis by regulating EMT through an epigenetic mechanism;
发表期刊:未公开;影响因子:未公开;研究领域:肿瘤学,肺癌转移方向。
肺癌是全球发病率和死亡率最高的恶性肿瘤,转移是肺癌患者高死亡率的主要原因,尤其多见于非小细胞肺癌。领域共识:近年来,靶向EGFR、ALK等驱动突变的精准治疗以及免疫检查点抑制剂联合传统治疗方案显著延长了转移性肺癌患者的生存,但仍有较大比例的患者对现有治疗无应答,因此明确肺癌转移的新驱动机制、开发新型治疗靶点是该领域尚未解决的核心问题。代谢重编程是肿瘤转移的核心特征,肿瘤细胞会通过调整代谢模式适应远端组织的生长微环境,氨甲酰磷酸合成酶1(CPS1)作为尿素循环的限速酶,生理状态下主要在肝脏发挥氨解毒功能,已有研究发现CPS1在多种肿瘤中存在异常表达,LKB1缺失、p53突变都会导致CPS1表达失调,进而影响肿瘤生长所需的多胺和核苷酸生物合成,在肝细胞癌中低表达CPS1还可通过激活AMPK-FOXM1轴促进肿瘤生长,提示CPS1在不同肿瘤中发挥的作用存在异质性。但此前研究并未明确CPS1在肺癌转移过程中的具体作用,也不清楚其表达是否在转移性肿瘤中发生特异性改变,同时已有研究发现富马酸作为代谢产物可发挥表观遗传调控作用,在特定肿瘤中富马酸积累会抑制DNA去甲基化酶活性,导致抑癌基因miR200家族甲基化沉默进而促进上皮间质转化(EMT),但CPS1活性升高对富马酸生成以及肿瘤进展的影响尚不明确,因此本研究针对这一研究空白展开探索,旨在明确CPS1在肺癌转移中的功能与调控机制,为转移性肺癌提供新的治疗靶点。
2. 文献综述解析
作者围绕肺癌治疗临床现状、代谢重编程与肿瘤转移的关系、CPS1在肿瘤中的研究进展、富马酸的表观调控作用四个维度梳理了现有研究,分类逻辑清晰。现有研究已经证实,靶向驱动突变的小分子抑制剂以及免疫检查点抑制剂联合治疗显著改善了转移性肺癌患者的生存,为临床治疗提供了新范式,但现有治疗的局限性在于仍有大量患者对治疗无应答,亟需开发新的治疗靶点。其次,现有研究已经明确CPS1作为尿素循环的限速酶,其表达失调与肿瘤发生发展密切相关,LKB1缺失可上调CPS1表达干扰嘧啶生物合成,进而促进肿瘤细胞增殖,p53突变会导致CPS1和尿素循环失调,影响肿瘤生长所需的多胺和核苷酸合成,在肝细胞癌中低表达CPS1还与不良预后显著相关,这些研究证实了CPS1在肿瘤发生中的重要作用,但现有研究的局限性在于未明确CPS1在肿瘤转移过程中的具体功能,也未揭示CPS1是否通过代谢-表观交联机制调控肺癌转移。此外,现有研究已经证实富马酸可作为表观调控因子,通过抑制α-酮戊二酸依赖的DNA去甲基化酶促进miR200甲基化,进而激活EMT促进肿瘤进展,但现有研究未明确CPS1活性与富马酸积累、肺癌转移之间的调控关联。本研究的创新价值在于首次明确了CPS1在肺癌转移中的驱动作用,揭示了CPS1通过富马酸积累抑制TET2活性,导致miR200a启动子甲基化沉默进而激活EMT的全新代谢-表观调控轴,还在多种体内模型中验证了靶向CPS1的抗转移疗效,同时证实了CPS1抑制剂联合抗PD-1免疫治疗的协同抗肿瘤效果,填补了CPS1在肺癌转移领域的研究空白,为转移性肺癌的治疗提供了新的方向。
3. 研究思路总结与详细解析
本研究的整体研究目标是明确CPS1在肺癌转移中的功能和分子调控机制,验证靶向CPS1治疗转移性肺癌的疗效以及联合免疫治疗的协同效应,核心科学问题是CPS1是否通过代谢-表观调控轴调控EMT进而促进肺癌转移。技术路线遵循临床样本表达分析→细胞功能验证→多组学联合分子实验探索机制→体内动物模型验证→抑制剂药效验证→联合免疫治疗疗效验证的逻辑,形成了从临床问题到机制解析再到转化验证的完整研究闭环。
3.1 CPS1在转移性肺癌中的表达与预后分析
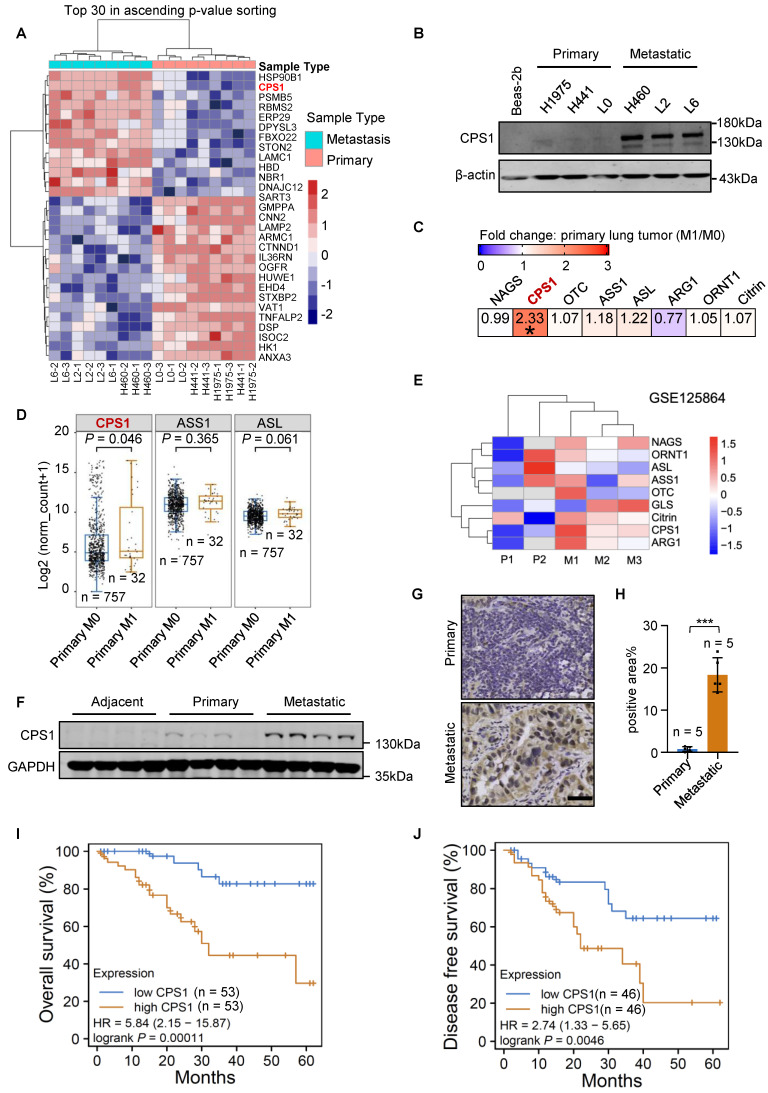
实验目的:明确CPS1在转移性肺癌中的表达特征,以及CPS1表达与患者预后的相关性。方法细节:首先对原发肺癌细胞系和体外筛选获得的转移克隆进行定量蛋白质组学分析,筛选差异表达蛋白,随后采用蛋白质印迹验证CPS1在原发和转移细胞系中的表达差异,接着分析TCGA、GEO公共数据库中肺癌患者的转录组数据,对比转移与非转移患者、原发与转移肿瘤中CPS1的表达差异,最后收集肺癌患者的癌旁组织、原发肿瘤、转移肿瘤临床样本,采用蛋白质印迹和免疫组化(IHC)验证CPS1表达差异,通过Kaplan-Meier生存分析明确CPS1表达与患者预后的关系。结果解读:差异蛋白质组学聚类热图显示,转移细胞系中CPS1表达显著上调,蛋白质印迹结果证实所有转移细胞系中CPS1均显著高表达,而正常肺上皮细胞Beas-2b中几乎不表达;TCGA数据显示,M1期转移患者原发肿瘤组织中CPS1 mRNA表达显著升高(P=0.046),其他尿素循环酶ASS1、ASL的升高无统计学意义,GEO数据集GSE125864也验证了转移肿瘤组织中CPS1表达显著高于原发肿瘤;对肺癌患者临床样本的分析显示,骨转移肿瘤组织(n=10)中CPS1表达显著高于癌旁组织(n=10)和原发肿瘤组织(n=12),转移灶免疫组化染色评分显著高于原发灶(n=5,P<0.001);生存分析显示,CPS1高表达肺癌患者的总生存期和无病生存期均显著缩短,风险比分别为5.84和2.74。实验所用关键产品:Proteintech的CPS1抗体(货号18703-1-AP)、ABclonal的OGDH抗体(货号A22163)、ABclonal的GAPDH抗体(货号AC002)。
3.2 CPS1对肺癌细胞迁移和EMT的功能验证
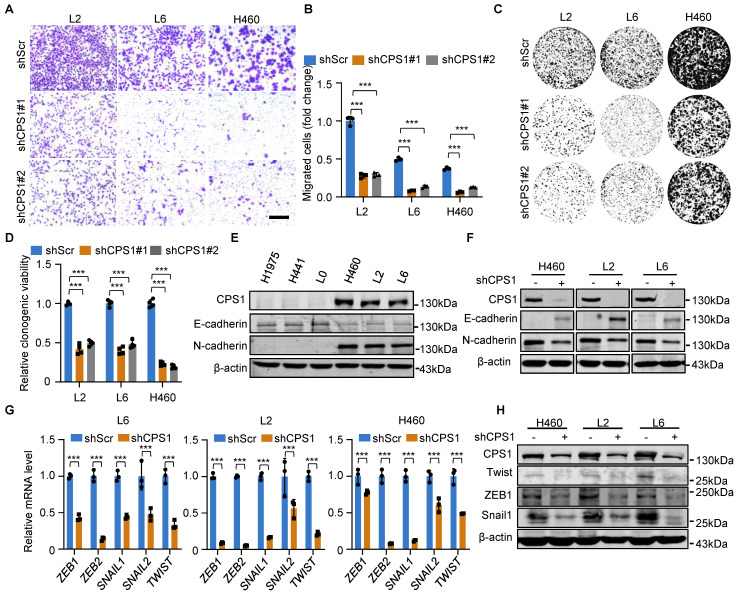
实验目的:明确CPS1对肺癌细胞迁移能力和EMT过程的调控作用。方法细节:在高表达CPS1的转移细胞系中通过短发夹RNA敲低CPS1,采用Transwell迁移实验和划痕愈合实验检测细胞迁移能力,采用克隆形成实验检测细胞增殖能力,随后采用蛋白质印迹检测EMT标志物(E-钙黏蛋白、N-钙黏蛋白)以及EMT转录因子(ZEB1、Snail1、Twist)的表达变化。结果解读:Transwell实验结果显示,敲低CPS1后转移细胞系的迁移细胞数量显著降低(P<0.001),克隆形成实验显示敲低CPS1后克隆形成数量显著减少(P<0.001);蛋白质印迹结果显示,转移细胞系本身存在E-钙黏蛋白降低、N-钙黏蛋白升高的EMT特征,敲低CPS1可逆转该表型,同时ZEB1、Snail1、Twist等EMT转录因子的表达也显著下调,证实CPS1可促进肺癌细胞的EMT过程和迁移能力。实验所用关键产品:Corning的Transwell小室(货号3422)、Solarbio的结晶紫(货号C8470)。
3.3 CPS1调控miR200a甲基化的表观机制探索
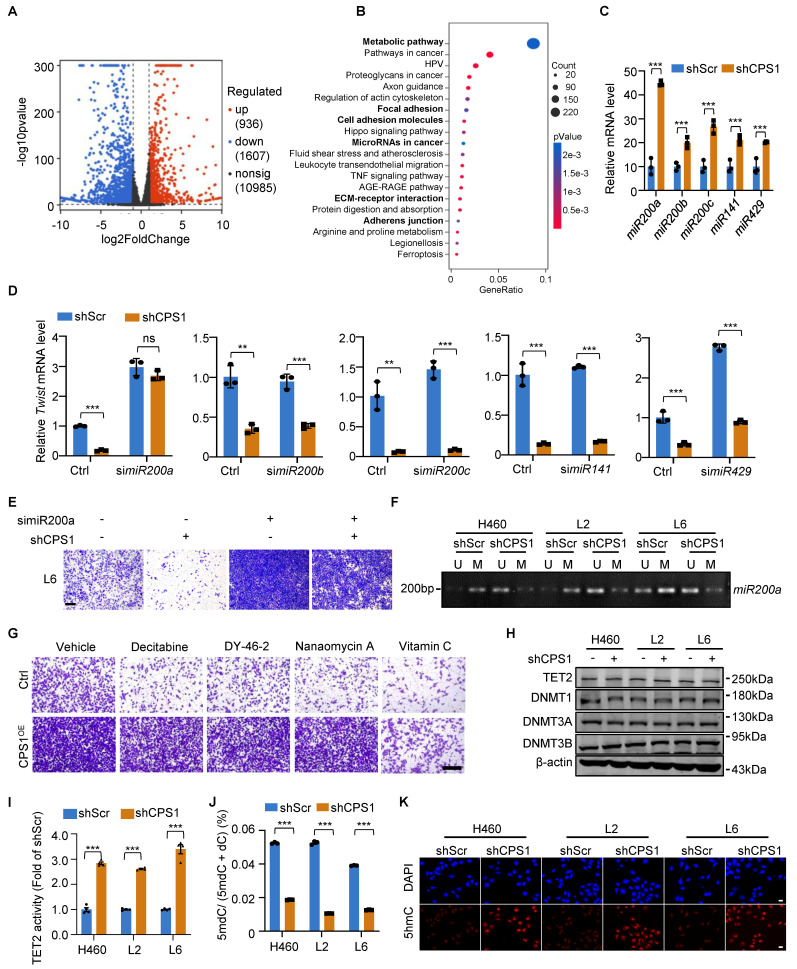
实验目的:明确CPS1调控EMT的表观分子机制。方法细节:对敲低CPS1的L6细胞和对照细胞进行RNA测序,富集差异表达通路,筛选CPS1调控的关键microRNA,通过rescue实验明确核心效应microRNA,采用甲基特异性PCR检测miR200a启动子甲基化水平,通过Transwell实验验证甲基化调控对细胞迁移的影响,随后采用蛋白质印迹检测甲基化相关酶(DNMT1、DNMT3A、DNMT3B、TET2)的表达,采用TET2酶活检测试剂盒检测TET2酶活性,采用高效液相色谱检测全基因组5-甲基脱氧胞嘧啶水平,采用免疫荧光检测5-羟甲基胞嘧啶水平。结果解读:RNA测序差异通路富集显示,癌症相关microRNA通路、转移相关通路(黏着斑、细胞黏附分子等)是排名前20的差异通路,敲低CPS1后miR200家族成员表达显著升高,其中miR200a表达升高达5倍;rescue实验显示,同时敲低CPS1和miR200a可恢复Twist等EMT转录因子的表达,也可恢复细胞的迁移能力,证实miR200a是CPS1调控EMT的核心下游;甲基特异性PCR结果显示,转移细胞中miR200a启动子甲基化水平高于原发细胞,敲低CPS1后miR200a启动子甲基化水平显著降低;药物干预实验显示,CPS1过表达可促进原发细胞迁移,TET2激活剂维生素C可逆转该效应,而DNMTs抑制剂不能逆转,提示TET2活性是关键调控节点;敲低CPS1不影响TET2和DNMTs的蛋白表达,但可显著提高TET2酶活性(n=3,P<0.01),降低全基因组5-甲基脱氧胞嘧啶/脱氧胞嘧啶比例(n=3,P<0.001),同时免疫荧光显示5-羟甲基胞嘧啶荧光强度显著升高,证实CPS1通过抑制TET2酶活促进miR200a甲基化沉默。实验所用关键产品:Vazyme的RNA测序文库制备试剂盒(货号NR604-02)、Vazyme的DNA甲基化亚硫酸盐处理试剂盒(货号EM101)、BPS Bioscience的TET2酶活检测试剂盒(货号50652)、NEB的核酸酶P1(货号M0660S)。
3.4 CPS1通过尿素循环促进富马酸积累的代谢机制验证
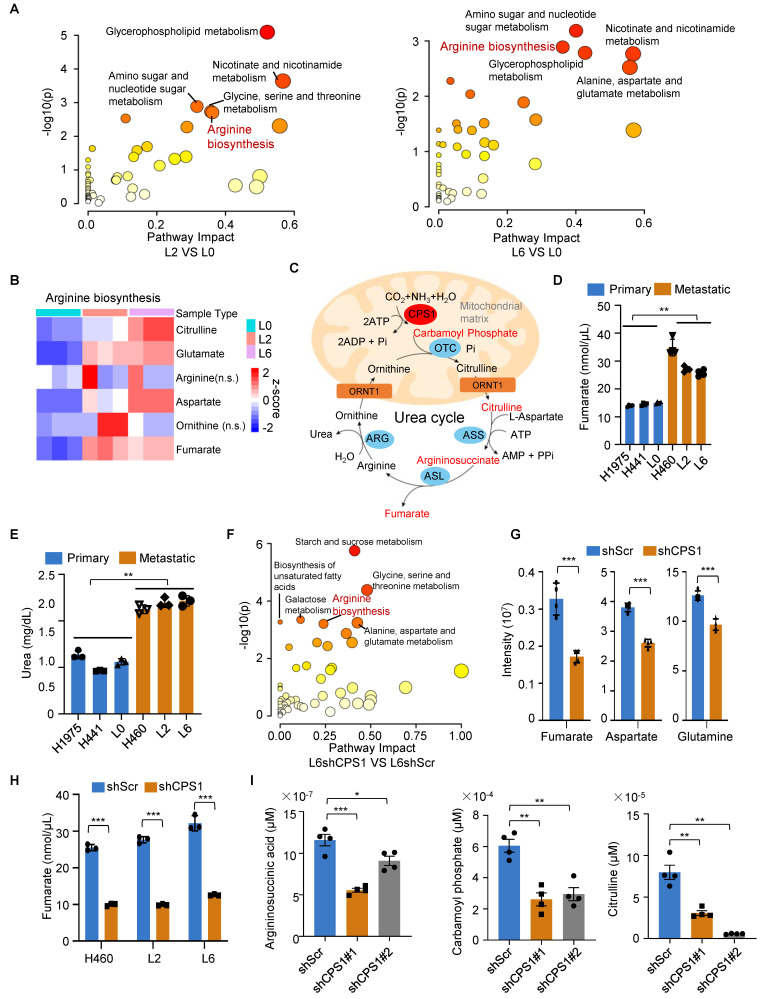
实验目的:明确CPS1介导富马酸积累的代谢途径。方法细节:对原发细胞L0和转移细胞L2、L6进行非靶向代谢组学检测,富集差异代谢通路,定量分析尿素循环及相关代谢物水平,随后在敲低CPS1的转移细胞中再次检测代谢物变化,分别敲低尿素循环酶ASL和三羧酸循环酶OGDH,对比富马酸水平变化,明确富马酸积累的主要来源。结果解读:代谢组KEGG通路富集显示,精氨酸生物合成通路是转移细胞中排名前5的显著改变通路,转移细胞中富马酸、瓜氨酸、天冬氨酸、谷氨酸水平均显著升高,富马酸和尿素水平在转移细胞中均接近原发细胞的2倍(n=4,P<0.05);敲低CPS1后,精氨酸生物合成通路显著下调,富马酸水平降低至基础水平的30%(n=3,P<0.001),其他尿素循环代谢物(精氨琥珀酸、氨甲酰磷酸、瓜氨酸)也显著降低;对比敲低实验结果发现,敲低尿素循环酶ASL可使富马酸降至基础水平的30%,而敲低三羧酸循环酶OGDH仅使富马酸降至基础水平的50%-60%,且CPS1敲低不影响OGDH的蛋白表达,证实CPS1介导的尿素循环重编程是转移性肺癌细胞中富马酸积累的主要来源。实验所用关键产品:文献未提及具体实验产品,领域常规使用液相色谱-质谱联用系统进行非靶向代谢组学检测。
3.5 富马酸介导CPS1调控EMT的rescue验证
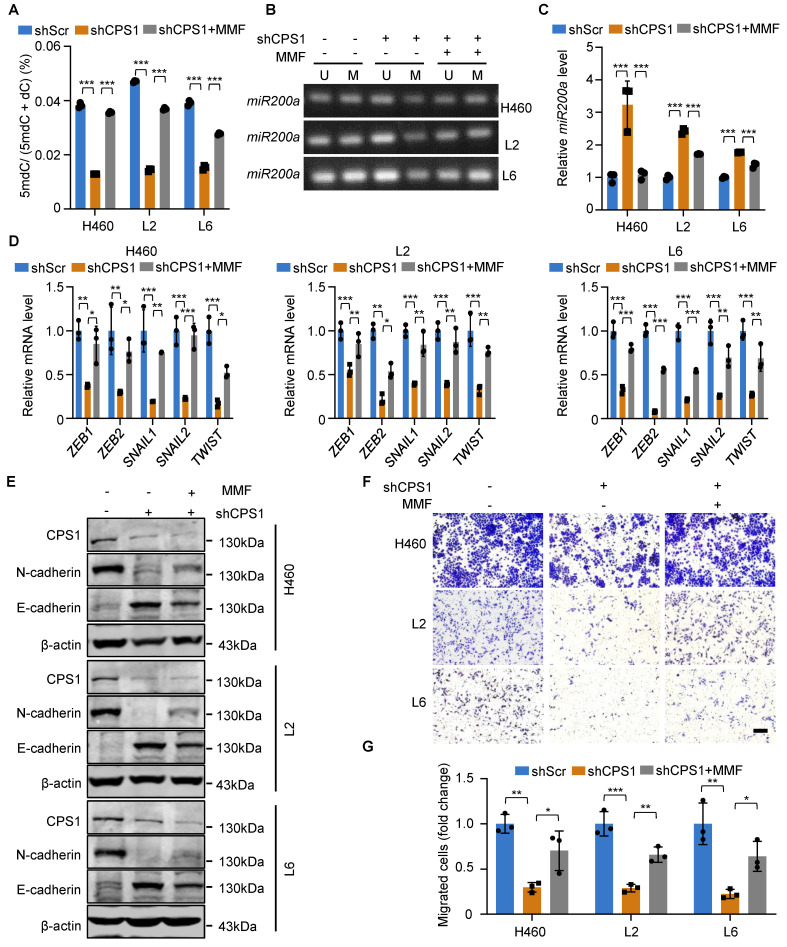
实验目的:证实富马酸在CPS1-TET2-miR200a-EMT调控轴中的介导作用。方法细节:在敲低CPS1的转移细胞中加入膜通透性的富马酸单甲酯(MMF)处理,随后检测5-甲基脱氧胞嘧啶水平、miR200a启动子甲基化水平、miR200a表达、EMT转录因子表达、EMT标志物表达以及细胞迁移能力。结果解读:结果显示,敲低CPS1可降低5-甲基脱氧胞嘧啶水平,MMF处理可恢复5-甲基脱氧胞嘧啶水平(n=3,P<0.05),同时MMF处理可提高miR200a启动子甲基化水平,降低miR200a表达(P<0.01),上调所有EMT转录因子的mRNA和蛋白表达,逆转敲低CPS1导致的EMT表型改变,最终恢复细胞的迁移能力(n=3,P<0.001),完整验证了CPS1→富马酸积累→TET2活性抑制→miR200a甲基化沉默→EMT激活的调控轴。实验所用关键产品:文献未提及具体品牌,领域常规使用商业来源的富马酸单甲酯进行实验。
3.6 体内动物模型验证CPS1促转移功能
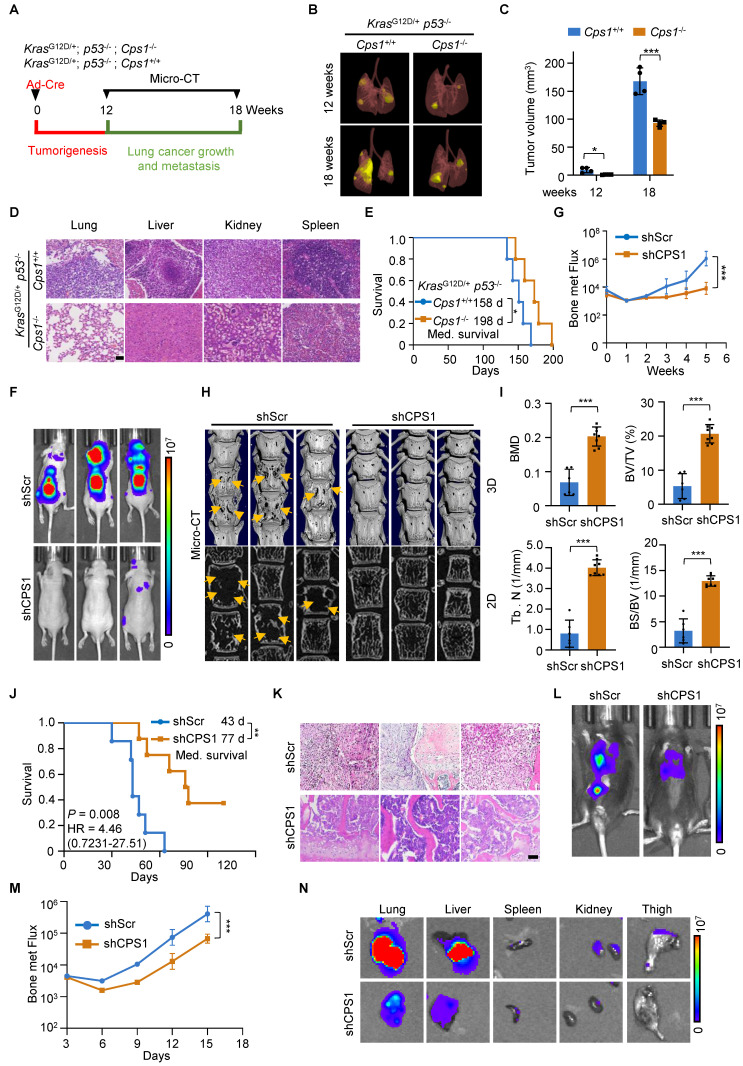
实验目的:在体内验证CPS1敲低对肺癌转移的抑制作用。方法细节:构建三种不同的体内转移模型,分别是基因工程小鼠模型KrasG12D/+;p53-/-(KP)和KrasG12D/+;p53-/-;Cps1-/-(KPC),经鼻滴注腺病毒Cre诱导肿瘤发生,观察肿瘤负荷、转移情况和生存期;裸小鼠左心室注射L6转移细胞模型,通过生物发光成像监测转移负荷,micro-CT检测骨转移损伤,Kaplan-Meier分析生存期;免疫健全C57BL/6小鼠尾静脉注射CMT167转移细胞模型,监测全身转移负荷。结果解读:基因工程模型结果显示,KP小鼠14周出现明显肺腺癌,18周出现广泛远处转移,中位生存期158天,而KPC小鼠肿瘤负荷显著降低,转移进展减慢,中位生存期延长至198天(P=0.047,风险比0.2025,95%置信区间0.04187-0.9797);左心室转移模型结果显示,敲低CPS1组小鼠骨转移生物发光强度显著低于对照组(P<0.001),micro-CT显示对照组脊柱出现严重溶骨性损伤,敲低组骨损伤显著减轻,骨密度、骨体积分数等指标均显著优于对照组(P<0.001),敲低组中位生存期77天,显著长于对照组的43天(P=0.008,风险比12.75);免疫健全小鼠尾静脉模型结果显示,敲低CPS1组小鼠全身肿瘤生长显著减慢,离体器官生物发光信号显著低于对照组,所有模型均一致证实CPS1敲低可显著抑制肺癌转移。实验所用关键产品:文献未提及具体产品,领域常规使用模式动物和活体成像系统进行体内转移实验。
3.7 CPS1抑制剂H3B-120的抗转移疗效与转化验证
实验目的:验证药理学靶向CPS1对肺癌转移的抑制作用,评估其临床转化潜力。方法细节:首先在体外检测H3B-120对转移细胞增殖和迁移的抑制作用,计算半抑制浓度,随后在裸小鼠左心室转移模型、KP基因工程模型中分别给予不同剂量H3B-120腹腔注射,监测转移负荷和生存期,在ICR小鼠中进行药代动力学和毒性检测,最后采用肺癌患者转移灶来源的类器官(PDO)检测H3B-120对肿瘤细胞的杀伤效果。结果解读:体外实验显示,H3B-120对L2细胞半抑制浓度为42 μM,对L6细胞半抑制浓度为58 μM,可剂量依赖性抑制转移细胞的克隆形成和迁移;体内实验显示,H3B-120 40 mg/kg和80 mg/kg治疗均可显著降低裸小鼠转移负荷,保护脊柱骨,延长生存期,中位生存期分别为53天和71天,显著长于对照组的39天(40 mg/kg组P=0.0312,80 mg/kg组P=0.0042);在KP基因工程模型中,H3B-120治疗可显著降低肺肿瘤体积,抑制转移进展,中位生存期从52天延长至73天(P=0.0064);药代动力学结果显示,腹腔注射H3B-120生物利用度达47.5%,80 mg/kg剂量下小鼠耐受性良好,无明显毒性;患者来源类器官实验显示,H3B-120可剂量依赖性抑制CPS1阳性转移类器官的生长,降低细胞活力(n=3,P<0.01),证实其具有良好的临床转化潜力。实验所用关键产品:Corning的Matrigel(货号354248)、Merck的Calcein-AM/PI死活染色试剂盒(货号92210)。

3.8 靶向CPS1联合抗PD-1免疫治疗的协同疗效验证
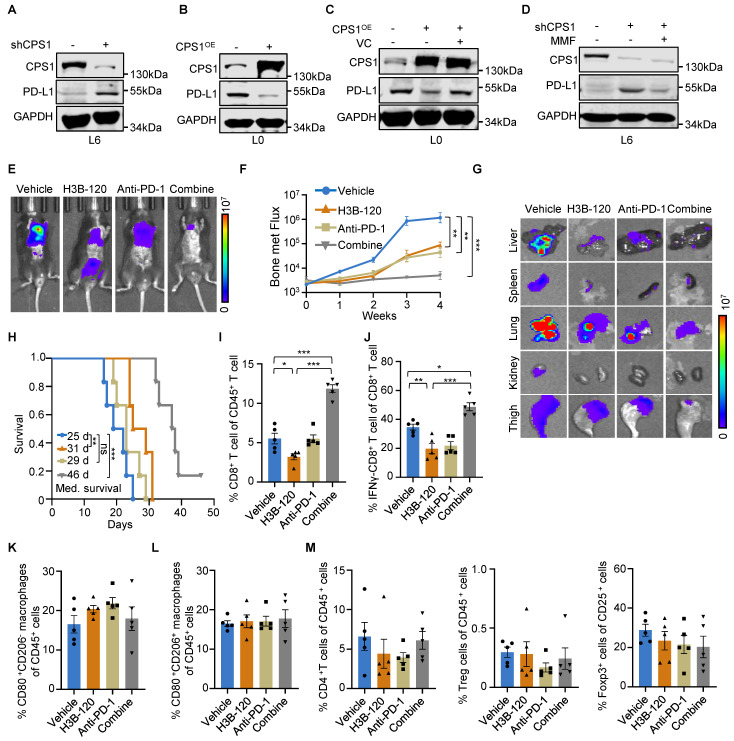
实验目的:明确CPS1抑制联合抗PD-1治疗的协同抗转移作用。方法细节:首先在细胞水平检测CPS1表达对PD-L1表达的调控,验证CPS1-富马酸-TET2轴对PD-L1表达的影响,随后在C57BL/6小鼠尾静脉转移模型中分为对照组、H3B-120单药组、抗PD-1单药组、联合治疗组,监测转移负荷和生存期,采用流式细胞术分析肿瘤微环境中免疫细胞浸润情况。结果解读:细胞实验结果显示,敲低CPS1可上调PD-L1表达,过表达CPS1可降低PD-L1表达,维生素C可挽救CPS1过表达导致的PD-L1下调,MMF可逆转CPS1敲低导致的PD-L1上调,证实CPS1通过富马酸-TET2轴负调控PD-L1表达;体内实验显示,联合治疗组的转移负荷显著低于单药组和对照组,中位生存期延长至46天,显著长于对照组的25天、H3B-120组的31天和抗PD-1组的29天(联合组P=0.0005,风险比5.144);流式细胞术结果显示,H3B-120单药可增加肿瘤内CD8+T细胞比例,联合抗PD-1可进一步提高CD8+T细胞比例和IFN-γ阳性CD8+T细胞比例(P<0.05),巨噬细胞、调节性T细胞等其他免疫细胞浸润无显著变化,证实靶向CPS1可通过上调PD-L1增强抗PD-1免疫治疗的疗效,二者具有协同抗肿瘤作用。实验所用关键产品:BioLegend的CD80抗体(货号104733),其他流式抗体未提及具体货号,领域常规使用流式细胞术进行免疫细胞分群分析。
4. Biomarker研究及发现成果
本研究鉴定的核心预后生物标志物是氨甲酰磷酸合成酶1(CPS1),调控通路中的miR200a可作为转移相关的效应生物标志物,CPS1的筛选验证逻辑完整:首先通过定量蛋白质组学对比原发和转移肺癌细胞系的差异表达蛋白,筛选得到高表达的CPS1,随后通过TCGA、GEO公共数据库的转录组数据进行验证,进一步在肺癌患者的原发肿瘤、转移肿瘤临床样本中通过蛋白质印迹和免疫组化进行表达验证,最后通过生存分析明确CPS1表达与患者预后的相关性。CPS1的来源包括肺癌细胞系、肺癌患者的新鲜冰冻肿瘤组织、石蜡包埋肿瘤组织,验证方法包括定量蛋白质组学、转录组分析、蛋白质印迹、免疫组化,验证数据显示,CPS1在转移性肺癌组织中的表达显著高于癌旁组织和原发肿瘤组织,转移灶CPS1染色评分显著高于原发灶(n=5,P<0.001),生存分析显示,CPS1高表达与肺癌患者不良总生存期和无病生存期显著相关,总生存期风险比为5.84,无病生存期风险比为2.74,TCGA数据显示CPS1高表达的肺腺癌患者总生存期风险比为1.49,肺腺癌联合肺鳞癌患者总生存期风险比为1.34。对于miR200a,其启动子甲基化水平在转移细胞中显著高于原发细胞,表达水平与CPS1表达负相关,是CPS1调控EMT的核心下游效应分子。核心成果提炼:CPS1可作为转移性肺癌的预后生物标志物,高表达CPS1提示肺癌患者转移风险升高、预后不良,本研究首次在肺癌转移中明确了CPS1的代谢驱动作用,揭示了CPS1通过尿素循环重编程促进富马酸积累,进而抑制TET2活性导致miR200a启动子甲基化沉默、激活EMT的全新机制,同时证实靶向CPS1可上调PD-L1表达,与抗PD-1免疫治疗产生协同抗肿瘤效应,为转移性肺癌的预后评估和靶向治疗提供了新的标志物和靶点。