

一项关于活体人脑基因表达的研究
A study of gene expression in the living human brain
1. 领域背景与文献
文献英文标题:A study of gene expression in the living human brain;
发表期刊:Molecular Brain;
影响因子:未公开;
研究领域:神经科学,人类脑转录组学。
长期以来,活人脑组织无法获取是阻碍研究人类脑健康与疾病分子机制的核心障碍。领域共识:过往绝大多数人类脑基因表达研究都依赖死后脑组织,领域默认接受“死后脑组织的基因表达可以准确代表活脑的基因表达状态”这一核心假设,该假设支撑了包括精神分裂症、阿尔茨海默病在内的大量神经精神疾病的标志性分子机制研究。
早期验证这一假设的研究普遍存在明显局限性:要么样本规模过小,要么开展于下一代测序技术普及之前,只能检测少量基因的表达,要么活脑队列与死后脑队列在年龄、性别、疾病状态等关键变量上无法匹配,导致观察到的差异无法区分是来自混杂因素还是样本本身状态差异。因此,这一支撑整个领域的核心假设长期缺乏大样本、高质量的系统性验证,基于死后脑组织得出的所有分子机制研究结论都存在潜在的系统偏差风险。
本研究依托活脑项目(LBP)开发的安全、符合伦理且可扩展的活人前额叶皮层组织获取技术,比较了大样本量的活脑与死后脑前额叶样本的全基因组基因表达,直接验证上述核心假设,明确了活脑与死后脑基因表达的差异特征及其对神经精神疾病分子机制研究的影响,解决了领域长期悬而未决的核心问题。
2. 文献综述解析
作者对现有研究的梳理以核心假设验证的进展为核心逻辑,按技术发展时间线和研究质量分层。过往研究已经初步尝试比较活脑与死后脑的基因表达差异,但受限于时代技术条件和样本可得性,所有研究都存在难以回避的缺陷,无法给出确定性结论。现有研究方法中,死后脑组织获取难度低,已经建立了成熟的全球性脑库体系,是当前人类脑分子生物学研究无可替代的主要材料来源,为领域发展做出了重大贡献,但核心方法学假设的不确定性始终是领域的潜在问题。
现有研究的局限性可以归纳为三点:第一,样本量普遍偏小,统计效力不足以检测全转录组范围的表达差异;第二,技术落后,下一代测序技术普及之前的研究无法覆盖全基因组所有表达基因,只能检测少数预设基因的表达,难以得到全局性结论;第三,队列匹配度差,多数研究中活脑队列与死后脑队列在年龄、性别、疾病状态等影响基因表达的关键变量上没有匹配,导致观察到的差异无法排除混杂因素的干扰。
本研究的创新价值十分明确,它是首个大样本、严格匹配变量、利用下一代测序技术完成的系统性研究,首次明确证明活脑与死后脑的基因表达存在广泛且稳定的差异,这种差异不是混杂因素导致,而是样本本身状态的生物学差异,并且进一步证实这种差异会系统影响基于死后脑组织得到的神经精神疾病和年龄表型的分子特征,对整个神经基因组学领域都有重要的方法论提示价值,也为后续开发死后脑组织数据校正方法提供了基础数据支撑。
3. 研究思路总结与详细解析
本研究的整体研究目标是系统验证“死后人脑基因表达可准确代表活人脑基因表达”这一领域核心假设,核心科学问题是活脑与死后脑前额叶皮层基因表达是否存在系统性差异,这种差异是否会影响疾病与正常表型相关分子机制研究结论的可靠性,技术路线遵循“方法建立→队列构建→测序分析→差异鉴定→混杂排除→功能注释→结论验证”的完整逻辑闭环。
3.1 队列构建与样本质控
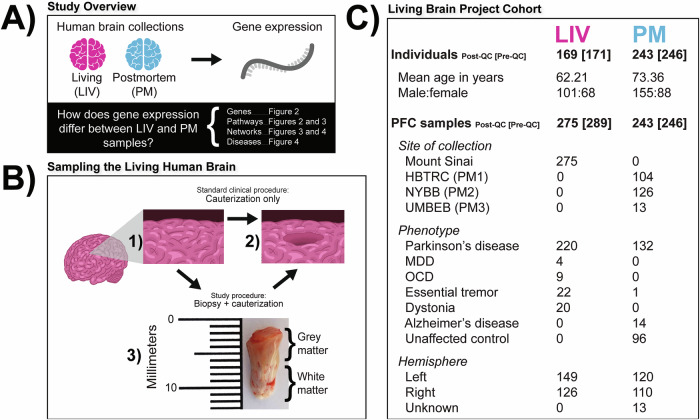
实验目的:构建年龄、性别匹配的活脑与死后脑研究队列,通过标准化处理和质控获得合格样本用于后续分析。方法细节:活脑样本通过对深部脑刺激手术临床流程的改良获得,原本手术中需要烧灼去除的一小部分前额叶皮层组织,被研究作为活检样本获取,共获得289份活脑样本来自171名活体受试者;死后脑样本来自三个不同的神经科学脑库,共获得246份样本,研究尽可能匹配活脑样本的年龄和性别分布。所有样本统一在同一中心进行处理,RNA提取、cDNA文库制备和测序环节都采用随机化算法分组,保证每个批次中活脑样本和死后脑样本数量大致相等,最大程度降低批次效应。测序完成后过滤掉身份不匹配、比对质量低、读数数量低和技术离群样本。结果解读:质控完成后共保留518份合格样本,其中275份为活脑样本,243份为死后脑样本,来自412名独立个体(n=518),共保留21635个表达基因满足表达量阈值用于后续分析,符合研究设计预期。实验所用关键产品:Illumina的NovaSeq 6000测序系统,Qiagen的RNeasy Kit,MilliporeSigma的α-突触核蛋白抗体(货号MABN824MI),Leica Biosystems的BOND Polymer Refine Detection试剂盒(货号DS9800)。
3.2 差异表达分析与混杂因素排除
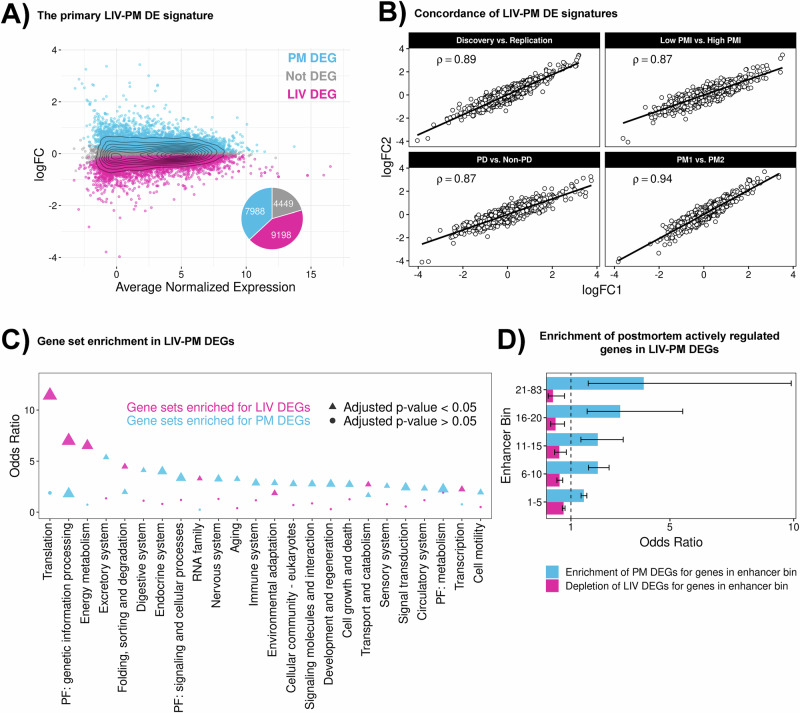
实验目的:鉴定活脑与死后脑的差异表达特征,验证该特征不是由潜在混杂因素导致。方法细节:对21635个保留基因进行差异表达分析,构建回归模型检验每个基因的表达水平是否和样本状态(活脑/死后脑)存在显著关联。针对14个已报道的潜在混杂因素,包括测序批次、死后脑来源机构、死亡到取材的间隔时间、帕金森病诊断状态、帕金森病症状严重程度、多巴胺替代治疗剂量、路易体病理程度、麻醉类型和剂量、样本保存方法、RNA完整性、年龄差异、低表达基因阈值、差异分析方法、细胞组成差异,分别对队列分层后重新计算差异表达特征,比较不同分层得到的特征的一致性。结果解读:在错误发现率为5%的多重检验校正后,共鉴定出17186个差异表达基因,占总表达基因的约80%,其中9198个基因在活脑中表达更高,7988个基因在死后脑中表达更高,主成分分析可以清晰区分活脑样本和死后脑样本。针对14个潜在混杂因素的分层分析显示,不同分层下得到的差异表达特征的斯皮尔曼相关系数均达到0.87以上,所有相关性的P值均小于2.2×10^-16(n=518),说明观察到的广泛差异不受这些混杂因素影响,确实是活脑与死后脑样本本身的生物学差异导致。
3.3 差异表达特征的功能注释
实验目的:明确差异表达基因富集的生物学通路,解释差异产生的生物学机制。方法细节:分别对活脑高表达差异基因和死后脑高表达差异基因进行京都基因与基因组百科全书(KEGG)基因集富集分析,结合PsychENCODE联盟公布的死后人脑活性增强子数据,分析差异表达与基因表达调控的关联。结果解读:活脑高表达差异基因显著富集管家基因,比值比为1.25,P值为1.66×10^-9(n=9198),KEGG富集分析显示活脑高表达基因主要富集于蛋白质翻译和细胞呼吸相关通路,这些都是活细胞维持基本生命活动的核心生物学过程。而死后脑高表达差异基因共富集77个KEGG基因集,其中转录因子基因集的富集最显著,比值比为1.80,校正P值为1.18×10^-16。进一步分析显示,由高置信活性增强子调控的活跃表达基因显著富集于死后脑高表达差异基因,比值比为1.61,校正单侧P值为3.32×10^-39,且随着基因关联的高置信活性增强子数量增加,富集程度逐渐升高,说明死后脑组织中基因表达调控的改变是导致活脑与死后脑表达差异的重要原因。
3.4 单核RNA测序验证细胞水平差异
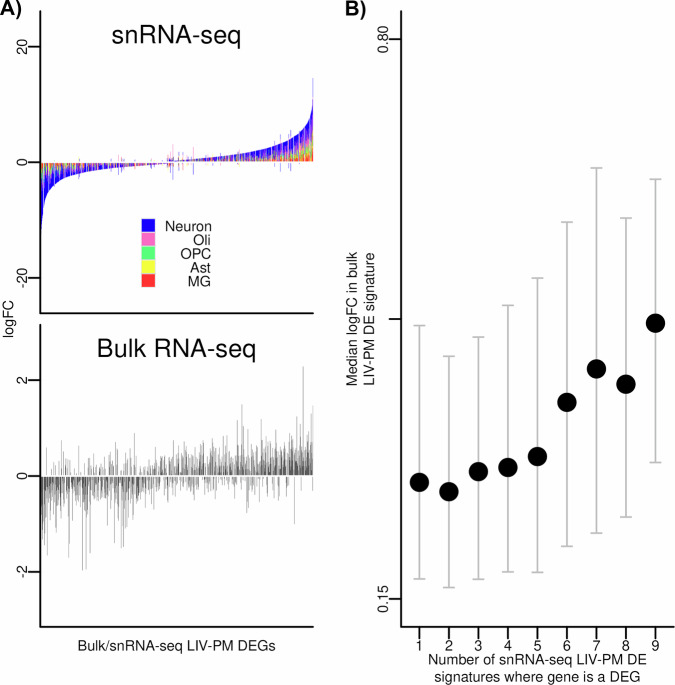
实验目的:明确bulk RNA测序检测到的差异是来自所有脑细胞类型还是特定脑细胞亚群。方法细节:利用同一研究项目中31份活脑样本和21份死后脑样本的单核RNA测序数据,分九种脑细胞类型,包括三种兴奋性神经元、两种抑制性神经元、少突胶质细胞、星形胶质细胞、小胶质细胞、少突胶质前体细胞,分别计算每种细胞的活脑-死后脑差异表达特征,再将每种细胞的差异特征与bulk测序得到的整体差异特征比较一致性,分析效应大小与贡献细胞类型数量的关联。结果解读:所有九种脑细胞类型的差异特征都和bulk整体差异特征显著相关,所有相关性的P值均小于2.2×10^-16;未校正细胞组成的bulk差异特征与单细胞差异特征的平均相关性是校正后的1.71倍,说明所有脑细胞类型都对整体差异有贡献,校正细胞组成会掩盖细胞特异性的差异效应。对于同时在多种细胞中检测到差异的基因,bulk测序检测到的效应大小随着差异表达细胞类型数量的增加而升高,斯皮尔曼相关系数ρ为0.97,P值为1.65×10^-4(n=10380),进一步证实所有脑细胞类型都对整体差异存在贡献。
3.5 基因共表达网络分析
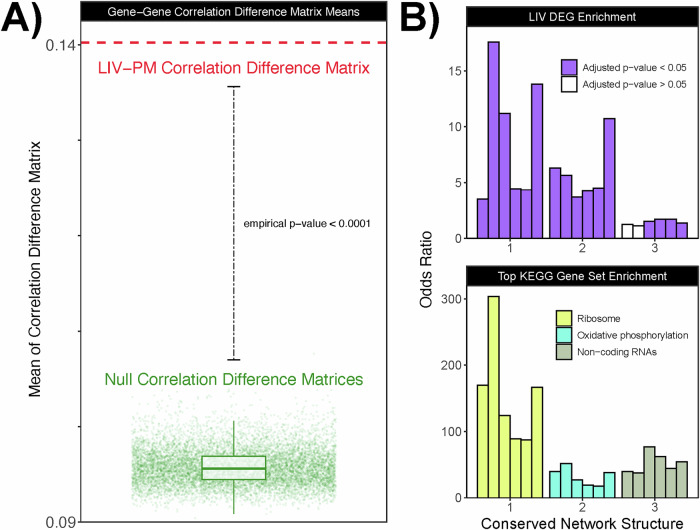
实验目的:比较活脑和死后脑基因-基因表达关联的差异,鉴定两者之间保守的共表达网络结构。方法细节:分别计算活脑和死后脑中所有基因对的皮尔逊相关系数,构建活脑-死后脑相关系数差异矩阵,检验整体差异的统计学显著性;然后利用加权基因共表达网络分析分别构建活脑帕金森病、活脑非帕金森病、两个死后脑帕金森病、两个死后脑非帕金森病共六个共表达网络,通过算法鉴定跨网络的保守网络结构,并分析保守结构的功能特征。结果解读:活脑与死后脑基因对表达相关性的平均绝对差异为0.14,经验P值小于0.0001(n=234025795对基因),说明整个转录组的基因-基因表达关联在活脑和死后脑之间存在广泛的显著差异。研究共鉴定出五个保守网络结构,其中三个保守结构显著富集活脑高表达差异基因,分别注释到蛋白质翻译、细胞呼吸和非编码RNA相关通路,说明这些维持生命基本活动的通路在活脑和死后脑中保留了保守的网络组织结构,但大部分基因的表达水平仍然存在显著差异。
3.6 差异对疾病与年龄表型研究的影响验证
实验目的:验证死后脑鉴定的疾病和年龄差异表达特征是否受到活脑-死后脑差异的系统干扰。方法细节:比较本研究得到的活脑-死后脑差异特征,和公开数据中阿尔茨海默病、精神分裂症、帕金森病、双相情感障碍、自闭症谱系障碍等多种疾病的死后脑差异特征的重叠模式;然后对年龄表型分别在活脑样本和死后脑样本中计算差异表达特征,比较不同来源特征的一致性。结果解读:在检测的49份已发表死后疾病差异特征中,42份呈现出稳定的特征性重叠模式:疾病病例组的高表达差异基因显著重叠死后脑高表达差异基因,比值比范围为1.97至9.56,所有校正P值均小于1.02×10^-26;对照组的高表达差异基因显著重叠活脑高表达差异基因,比值比范围为1.46至10.60,所有校正P值均小于4.28×10^-9,该模式在多个独立研究中稳定重复。年龄交互分析显示,年龄差异表达与样本状态存在显著的交互作用,估计在足够样本量下,至少35%的基因会存在交互效应;活脑内部不同子集得到的年龄差异特征一致性高于死后脑内部子集的一致性,活脑与死后脑得到的年龄差异特征一致性最低,说明年龄的分子特征在活脑和死后脑中存在显著差异,不能相互替代。
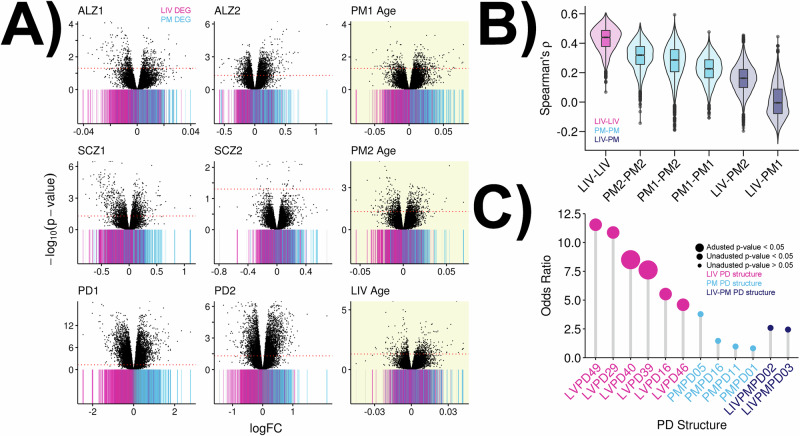
3.7 帕金森病发病机制的共表达网络验证
实验目的:验证活脑共表达网络是否比死后脑共表达网络更好捕捉帕金森病的发病机制。方法细节:分别构建活脑帕金森病网络和两个死后脑帕金森病网络,定义三类帕金森病特异性保守网络结构:仅在活脑网络存在的、仅在死后脑网络存在的、在两者都存在的,然后分别检验三类结构富集帕金森病GWAS风险基因的情况。结果解读:仅在活脑网络存在的六个结构显示出帕金森病GWAS风险基因的富集,其中两个结构在多重检验校正后仍然显著,而仅死后脑存在和两者共有的结构都没有观察到显著富集。其中一个富集结构注释到突触囊泡循环通路,包含α-突触核蛋白的编码基因SNCA,α-突触核蛋白是帕金森病病理特征路易小体的核心成分,说明活脑基因表达数据确实比死后脑更好捕捉帕金森病的真实发病机制。
4. Biomarker 研究及发现成果
本研究属于方法学验证性研究,核心目标是解答领域长期存在的方法学假设疑问,未聚焦于新型疾病诊断或预后生物标志物的筛选与临床验证,因此没有提出明确的可直接用于临床的新型生物标志物。
本研究发现了一个对生物标志物研究有重要价值的规律:现有基于死后脑组织筛选得到的神经精神疾病相关差异基因,存在稳定的系统偏差,疾病病例组上调的差异基因绝大多数重叠死后脑本身的高表达基因,对照组上调的差异基因绝大多数重叠活脑本身的高表达基因,说明死后状态会系统扭曲疾病相关表达特征,进而影响基于死后组织筛选生物标志物的准确性。
推测:未来基于本研究得到的活脑-死后脑差异特征,可以开发针对死后脑基因表达数据的校正算法,去除死后状态带来的系统偏差,从而获得更接近活脑真实状态的疾病分子特征,提升基于死后组织筛选神经精神疾病生物标志物的准确性,本研究公开的全基因组差异数据为该方向的后续研究提供了核心基础数据。