

劫持细胞高速公路:非脂化LC3蛋白和PCNT(中心粒蛋白)驱动甲型流感病毒脱壳
Hijacking a cellular highway: non-lipidated LC3 proteins and PCNT (pericentrin) drive influenza a virus uncoating
1. 领域背景与文献
文献未明确提供发表期刊信息;影响因子:未公开;研究领域:病毒学-甲型流感病毒感染与宿主相互作用
甲型流感病毒(IAV)是引发季节性流感流行及偶发全球大流行的重要呼吸道病原体,其感染宿主细胞的分子机制一直是病毒学领域的研究核心。过往研究已明确IAV通过内吞作用进入宿主细胞,在晚期内体(LEs)发生膜融合后启动脱壳过程,释放病毒核糖核蛋白复合物(vRNPs)进入细胞质,随后vRNPs转运至细胞核内启动病毒基因组复制。已知宿主细胞的聚集小体加工机制(APM)通过组蛋白去乙酰化酶6(HDAC6)介导的微管(MT)依赖运输参与IAV脱壳,但HDAC6基因敲低仅能部分抑制病毒vRNPs进入细胞质,提示宿主细胞中存在未被发现的冗余调控机制,这是当前领域尚未解决的关键科学问题。本研究针对这一研究空白,系统探索了非脂化LC3蛋白(LC3-I)与中心粒周蛋白(PCNT)在IAV脱壳过程中的功能与作用机制,为阐明病毒-宿主相互作用的复杂网络提供了新的理论依据。
2. 文献综述解析
作者以宿主细胞内微管依赖运输的不同调控通路,以及ATG8家族蛋白的脂化状态为分类维度,系统梳理了甲型流感病毒脱壳及宿主细胞运输机制的现有研究进展,明确了领域研究的局限性与本研究的创新方向。
现有研究显示,脂化的哺乳动物ATG8家族蛋白(如LC3-II)可与多种动力蛋白(dynein)衔接子结合,介导自噬体的微管依赖运输,这一特性凸显了ATG8家族蛋白连接胞内货物与微管运输的固有能力。同时,已有少量研究提示非脂化LC3-I参与内质网相关降解(ERAD)调控通路,但非脂化ATG8家族蛋白在细胞通路中的具体功能仍未被充分阐明。此外,部分病原体如小鼠肝炎病毒、马动脉炎病毒、日本脑炎病毒的膜性复制平台可与LC3-I结合,沙眼衣原体形成的包涵体也被LC3-I修饰,但这些病原体如何利用LC3-I实现自身感染或复制的机制尚未明确。在甲型流感病毒研究领域,过往仅聚焦于HDAC6-APM通路在病毒脱壳中的作用,但其局限性在于无法完全解释病毒高效感染宿主细胞的分子基础,存在明显的机制空白。本研究的创新价值在于,首次发现非脂化LC3-I与PCNT形成的衔接子复合物,作为独立于HDAC6-APM通路的另一套动力蛋白依赖机制,参与甲型流感病毒的脱壳过程,且该功能不依赖经典自噬的核心组分,填补了领域中关于病毒脱壳冗余机制的研究空白。
3. 研究思路总结与详细解析
本研究的核心目标是阐明甲型流感病毒脱壳过程中除HDAC6-APM通路外的冗余调控机制,核心科学问题是非脂化LC3-I与PCNT如何介导病毒核糖核蛋白复合物的微管依赖运输以促进脱壳,技术路线遵循“提出假设→细胞水平功能验证→蛋白互作分析→通路特异性与病毒株验证→结论整合”的闭环逻辑。
3.1 蛋白互作与病毒脱壳功能验证
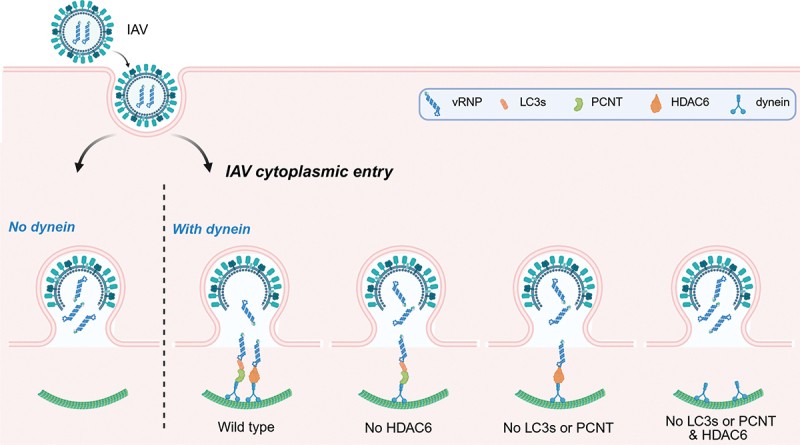
实验目的是明确非脂化LC3-I、PCNT与病毒核糖核蛋白复合物及动力蛋白的相互作用关系,验证该复合物在甲型流感病毒脱壳中的功能,并明确其与经典自噬通路的独立性。方法细节上,研究采用免疫共沉淀(Co-IP)实验检测病毒核糖核蛋白复合物与LC3-I的结合情况,通过RNA干扰技术分别敲低HDAC6、PCNT、LC3s或动力蛋白的表达,结合病毒感染实验分析各蛋白对病毒核糖核蛋白复合物释放进入细胞质的影响;同时敲低经典自噬通路的核心组分(ATG7、ATG13、ATG16L1),检测LC3-I在病毒感染中的功能变化。结果解读显示,免疫共沉淀实验证实病毒核糖核蛋白复合物与LC3-I存在直接或间接的相互作用;单独敲低HDAC6、PCNT或LC3s仅部分抑制甲型流感病毒进入细胞质(文献未明确提供该数据,基于图表趋势推测),而同时敲低HDAC6与PCNT或HDAC6与LC3s时,病毒进入被完全阻断,这一表型与动力蛋白敲低的效果一致(对应图1,
);经典自噬核心组分敲低后,LC3-I在病毒脱壳中的功能未受影响,说明该通路独立于经典自噬过程。产品关联:文献未提及具体实验产品,领域常规使用免疫共沉淀试剂盒、RNA干扰试剂、病毒感染检测试剂盒、免疫荧光染色试剂等。
3.2 通路的细胞适应性与病毒株特异性验证
实验目的是明确LC3-PCNT通路与HDAC6-APM通路的细胞表达分布,以及不同甲型流感病毒株对两条通路的利用差异。方法细节上,研究采用蛋白免疫印迹(Western Blot)技术检测不同细胞系中HDAC6、LC3s及PCNT的表达水平,同时选取系统发育亚群1和亚群2的甲型流感病毒株,分析其在基因敲低细胞中的感染效率变化。结果解读显示,HDAC6、LC3s及PCNT在检测的多种细胞系中均呈泛表达状态,提示甲型流感病毒的双通路感染策略具有广泛的细胞适应性;亚群1的甲型流感病毒株可同时利用LC3-PCNT和HDAC6-APM两条通路,而亚群2的甲型流感病毒株仅依赖LC3-PCNT通路,且存在一种尚未明确的非动力蛋白依赖的感染机制。这一结果提示,基于单一病毒株或有限细胞系的研究结论不能完全推广至所有甲型流感病毒株。产品关联:文献未提及具体实验产品,领域常规使用蛋白免疫印迹试剂、病毒分离培养体系、实时荧光定量PCR试剂等。
3.3 PCNT的非经典功能验证
实验目的是明确PCNT在甲型流感病毒脱壳过程中的功能是否依赖其经典的中心体相关作用。方法细节上,研究通过基因定点突变技术构建PCNT的中心体靶向结构域(PACT基序)突变体,分析突变体对甲型流感病毒感染的影响;同时检测PCNT敲低后LC3-I与动力蛋白的结合效率变化,以及病毒核糖核蛋白复合物与PCNT的细胞定位关联。结果解读显示,PCNT的PACT基序突变对甲型流感病毒感染无显著影响,说明其在病毒脱壳中的功能独立于中心体组织、微管成核等经典作用;PCNT敲低后,LC3-I与动力蛋白的结合水平显著降低,病毒核糖核蛋白复合物与PCNT的细胞定位关联明显减弱,证实存在“病毒核糖核蛋白复合物-LC3s-PCNT-动力蛋白”的结合轴,该轴介导病毒核糖核蛋白复合物的微管依赖运输,从而促进病毒脱壳过程。产品关联:文献未提及具体实验产品,领域常规使用基因定点突变试剂盒、免疫荧光共定位分析系统等。
4. Biomarker研究及发现成果
本研究中发现的非脂化LC3-I与PCNT形成的蛋白互作复合物,是甲型流感病毒脱壳过程中的关键宿主调控分子,可作为病毒感染机制研究的功能性Biomarker。
该复合物属于宿主细胞内的功能性蛋白互作复合物,筛选逻辑基于过往研究中HDAC6通路仅部分抑制病毒进入的局限性,通过免疫共沉淀筛选与病毒功能验证发现其在甲型流感病毒脱壳中的作用,验证逻辑遵循“细胞水平功能验证→蛋白互作验证→病毒株特异性验证”的完整链条。研究过程详述:该复合物的组分为宿主细胞固有表达的非脂化LC3-I与PCNT蛋白,验证方法包括免疫共沉淀(检测蛋白互作)、RNA干扰(检测功能依赖性)、免疫荧光染色(检测细胞定位);特异性方面,仅非脂化LC3-I(而非非脂化GABARAP家族蛋白)可参与该复合物的形成,且该复合物的功能独立于经典自噬核心组分;敏感性方面,单独敲低LC3-I或PCNT仅部分抑制甲型流感病毒进入细胞质(文献未明确提供具体抑制率数据,基于图表趋势推测),而与HDAC6联合敲低则可完全阻断病毒进入(文献未明确提供样本量及P值数据,基于实验结论推测差异具有统计学显著性)。核心成果提炼:该复合物作为甲型流感病毒脱壳的冗余调控机制,与HDAC6-APM通路共同构成动力蛋白依赖的双通路策略,显著提升了病毒感染宿主细胞的效率;其创新性在于首次揭示了PCNT的非中心体功能(即作为病毒劫持的动力蛋白衔接子),以及非脂化LC3-I在病毒感染中的全新作用;同时发现不同系统发育亚群的甲型流感病毒株对该通路的利用存在差异,为流感病毒的亚型特异性防控提供了潜在的分子靶点。