

通过环状脂肪酸的甲基β-C(sp(3))-H官能化合成螺环碳环化合物
Synthesis of Spiro Carbocycles via Methyl β-C(sp(3))-H Functionalization of Cyclic Aliphatic Acids
1. 领域背景与文献
文献英文标题:Synthesis of Spiro Carbocycles via Methyl β-C(sp3)–H Functionalization of Cyclic Aliphatic Acids;
发表期刊:文献未明确提供发表期刊信息;影响因子:未公开;研究领域:有机合成化学(过渡金属催化C-H官能化与药物优势骨架合成方向)
过渡金属催化的C-H键官能化是现代有机合成的核心技术之一,20世纪90年代以来,定向C-H活化策略的发展实现了位点选择性的C-C键构建,其中2010年后MPAA(单保护氨基酸)和MPAThio(单保护硫代氨基酸)配体的出现,为无环脂肪族羧酸的β-C(sp³)-H活化提供了高效工具,实现了烯基化、羰基化等多种转化。当前环脂族羧酸的C-H活化研究中,多数配体(如双齿吡啶酮类)倾向于选择性活化亚甲基C-H键,实现脱氢、芳基化等反应,但β-甲基C-H键的选择性活化仍面临空间位阻大、钯环中间体难以形成的核心问题。螺环碳环化合物因具有刚性三维结构,能增强分子复杂性、改善药代动力学性质,是药物发现中的优势骨架,但现有合成方法步骤繁琐、结构多样性有限,因此开发高效、高选择性的环脂族酸β-甲基C-H官能化方法,直接合成螺环骨架具有重要的学术与应用价值。
2. 文献综述解析
本文综述部分以配体类型与活化位点的选择性为核心分类维度,系统梳理了环脂族羧酸C-H活化领域的研究进展与未解决问题。
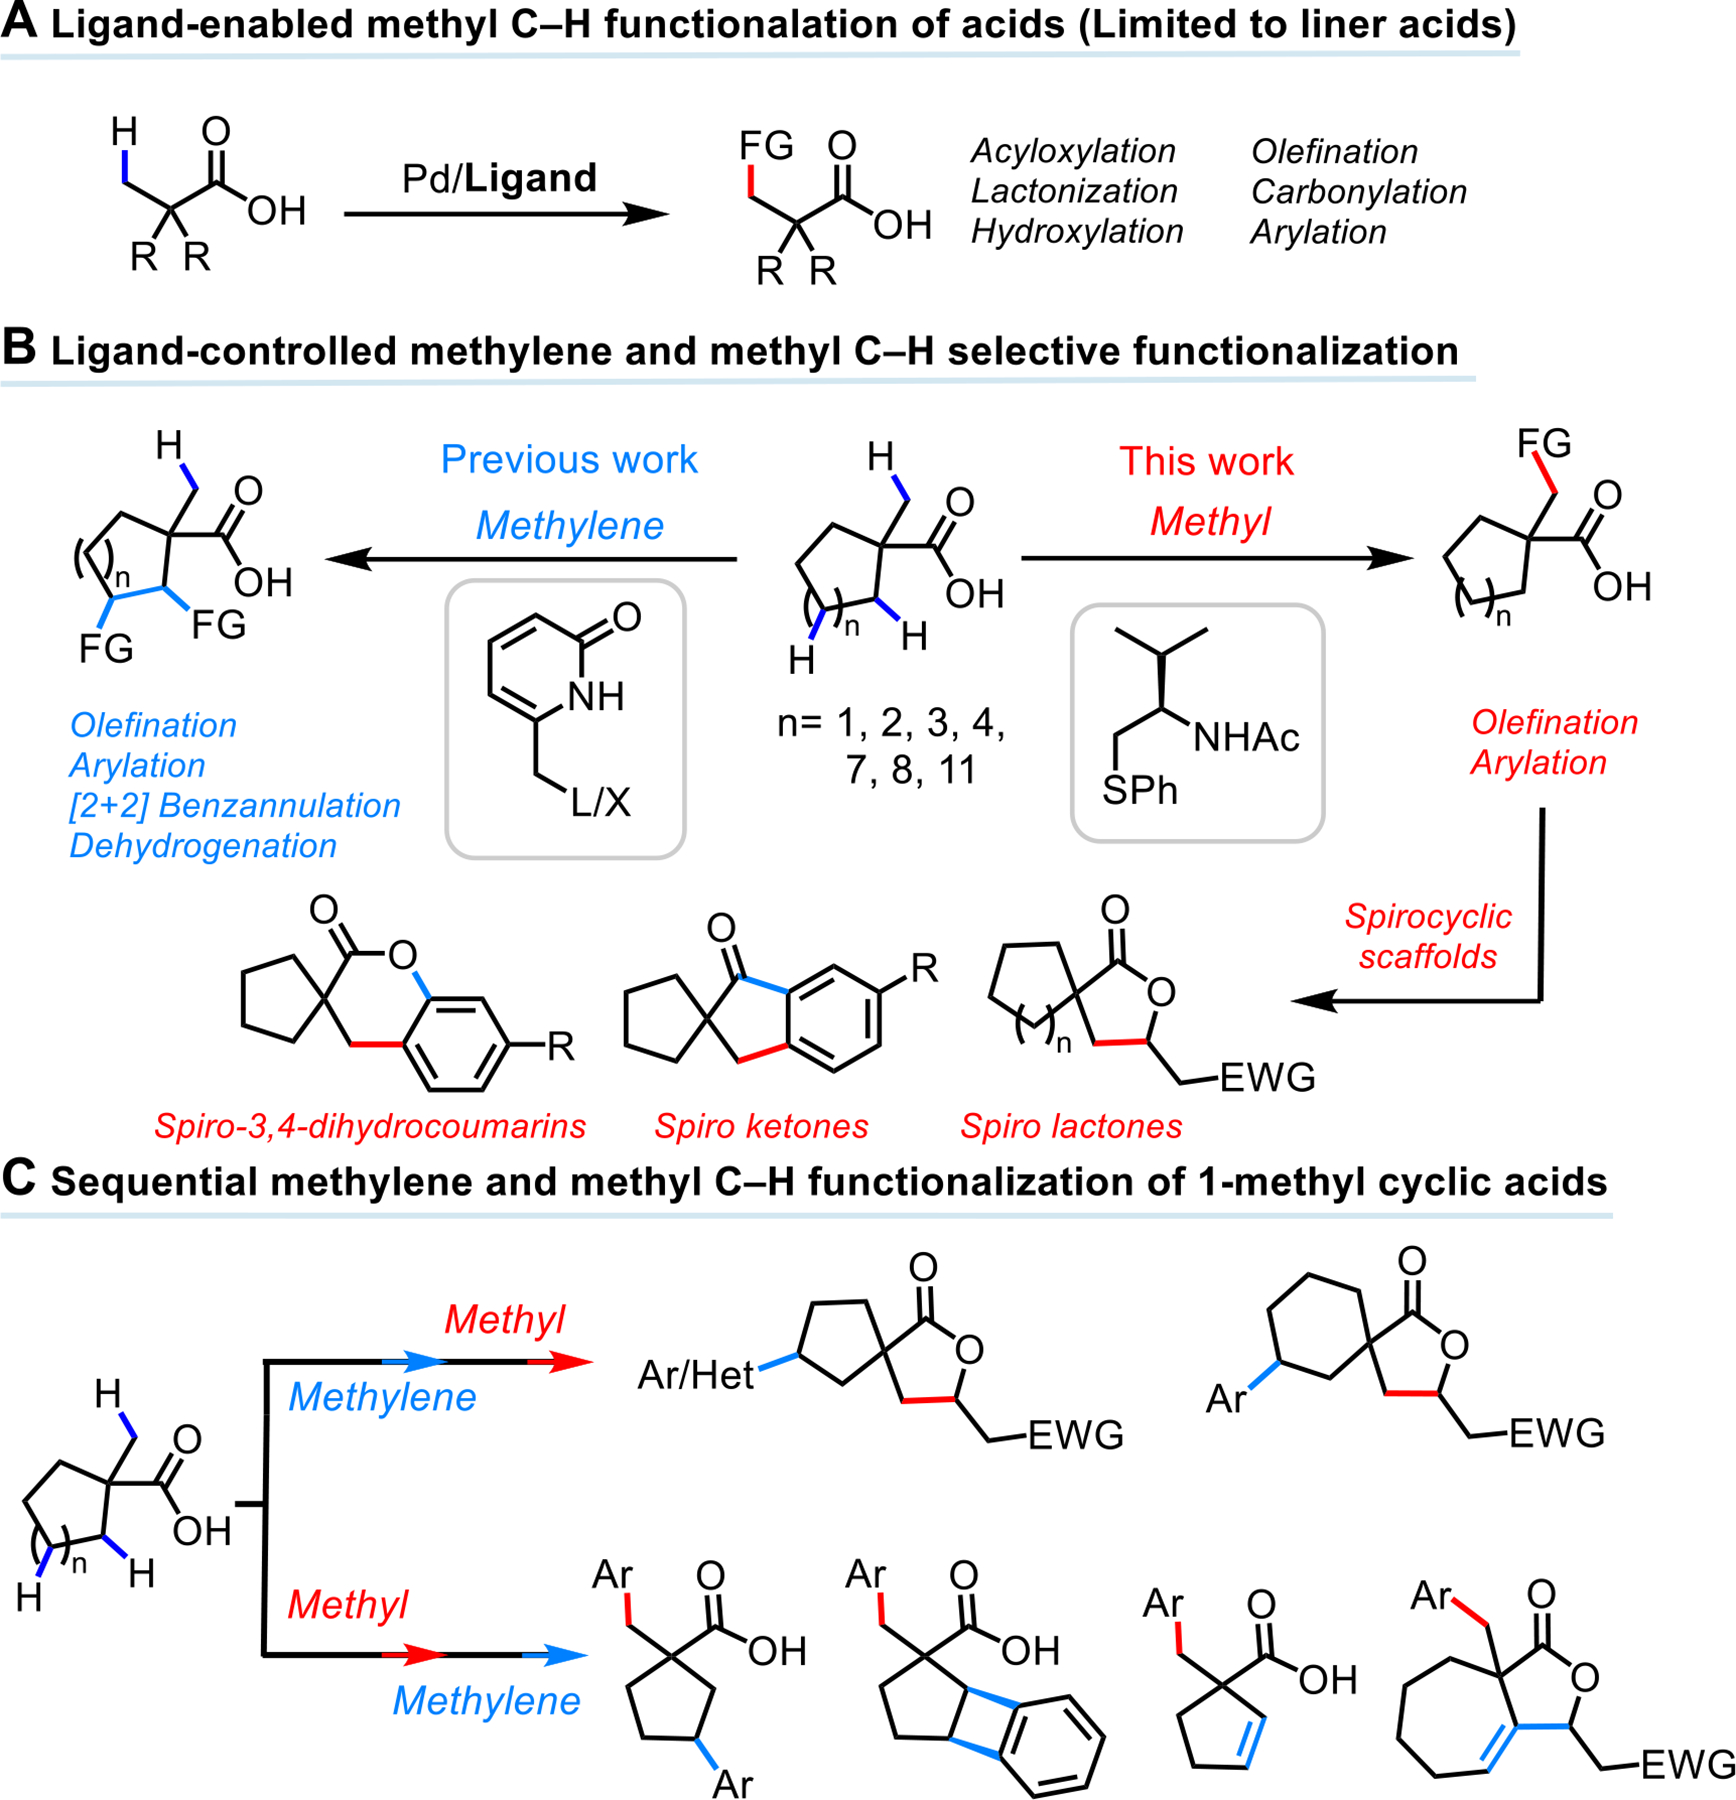
现有研究中,MPAA与MPAThio配体在无环脂肪族羧酸的β-C(sp³)-H活化中取得了系列突破,可实现烯基化、羰基化、芳基化等多种转化,配体与钯催化剂的协同作用能有效克服无环体系的位点选择性问题;双齿吡啶酮类配体则在环脂族羧酸的亚甲基C-H活化中表现优异,实现了β,γ-脱氢、γ-芳基化、[2+2]苯并环化等反应,为稠合碳环的合成提供了路径。但两类配体在环脂族羧酸的β-甲基C-H活化中均存在局限性:MPAA/MPAThio配体的效率低下,难以形成稳定的钯环中间体;双齿吡啶酮配体则完全偏向亚甲基活化,无法实现甲基位点的选择性官能化。此外,现有方法无法通过单一策略同时实现甲基与亚甲基的选择性活化,限制了复杂碳环骨架的快速构建。
针对上述研究空白,本文首次开发了配体控制的环脂族酸β-甲基C(sp³)-H选择性官能化策略,通过选择MPAA或MPAThio配体实现甲基位点的烯基化与芳基化,直接合成螺环碳环化合物,同时提出顺序式C-H官能化策略,可在同一分子中依次活化甲基与亚甲基位点,显著拓展了碳环骨架的结构多样性,为药物优势骨架的合成提供了高效新路径。
3. 研究思路总结与详细解析
本文整体研究思路以“模型反应筛选最优条件→底物范围验证→拓展反应类型→顺序式策略构建复杂骨架→机理解析”为闭环,核心目标是开发配体控制的环脂族酸β-甲基C(sp³)-H选择性烯基化与芳基化方法,解决环体系中甲基C-H活化的选择性与效率问题,最终合成具有药物应用潜力的螺环碳环化合物。
3.1 模型反应与最优反应条件筛选
实验目的:筛选环脂族酸β-甲基C-H烯基化的最优反应体系,明确配体、溶剂、碱、氧化剂对反应效率与选择性的影响。方法细节:以环戊烷羧酸1a为模型底物,苄基丙烯酸酯2a为偶联伙伴,初始采用HFIP与MeCN(10:1)作为溶剂体系,KF作为碱,系统测试不同类型配体(单齿吡啶酮、MPAA、MPAThio、双齿吡啶酮)、氧化剂(碳酸银等)、碱(LiOH·H₂O等)的作用。结果解读:无配体存在时,目标螺内酯产物的产率仅为14%(文献未明确提供重复实验次数,产率为单次实验结果);MPAA配体Ac-Phe-OH(L7)可将产率提升至76%,MPAThio配体L9进一步将产率提升至82%;以LiOH·H₂O作为碱时,产率可达85%;双齿吡啶酮配体L11、L12则完全改变选择性,活化亚甲基位点生成稠合内酯产物。

产品关联:文献未提及具体实验产品,领域常规使用醋酸钯(Pd(OAc)₂)、碳酸银(Ag₂CO₃)、氨基酸衍生配体等试剂。
3.2 β-甲基C-H烯基化底物范围拓展
实验目的:验证最优反应条件对不同结构环脂族酸与烯烃偶联伙伴的兼容性,明确反应的适用范围。方法细节:采用筛选得到的最优条件(Pd(OAc)₂为催化剂,L9为配体,LiOH·H₂O为碱,Ag₂CO₃为氧化剂,HFIP/MeCN为溶剂),测试5-15元环的单环羧酸、双环羧酸、含杂原子(氧、氮)的环羧酸,以及多种烯烃偶联伙伴(丙烯酸酯、乙烯基砜、丙烯酰胺、富马酸二甲酯等)。结果解读:5-15元环的单环羧酸均可顺利反应生成对应螺内酯产物,产率为24%-85%(文献未明确提供重复实验次数,产率为单次实验结果);双环体系如降冰片烷羧酸也能兼容,产率中等;含杂原子的环羧酸(如四氢呋喃羧酸)的产率为24%-64%;多种烯烃偶联伙伴均能参与反应,产率为30%-72%,包括挑战性的富马酸二甲酯、α-亚甲基丁内酯等底物,甚至马来酰亚胺类底物可生成螺环吡咯烷产物。
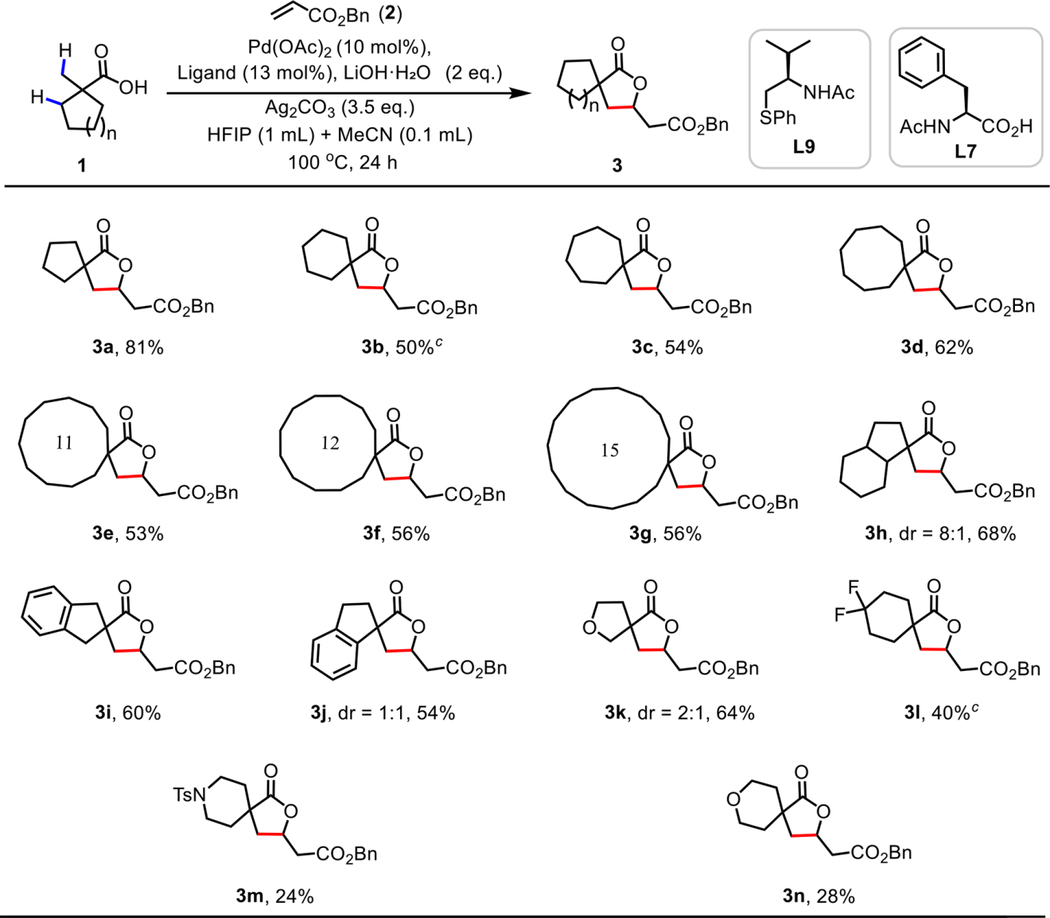
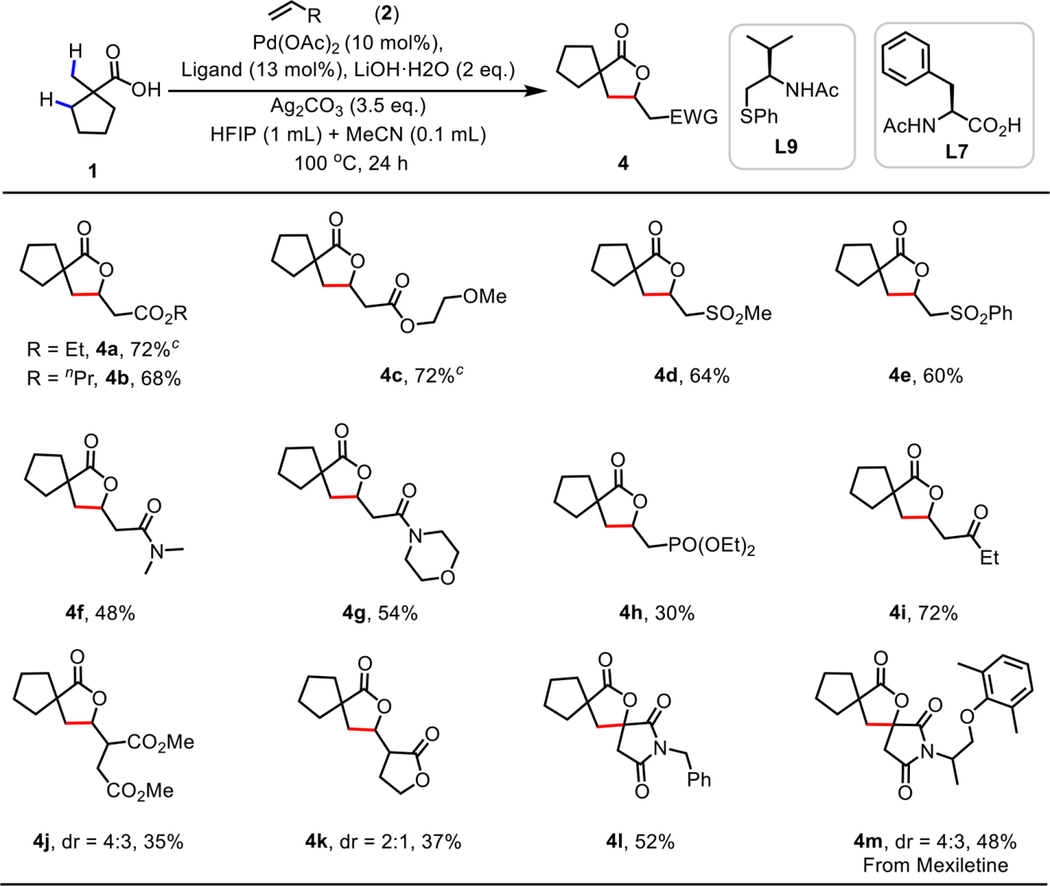
产品关联:文献未提及具体实验产品,领域常规使用各类羧酸底物、烯烃试剂、薄层色谱(TLC)纯化用硅胶板与展开剂等。
3.3 β-甲基C-H芳基化反应开发
实验目的:将配体控制的选择性官能化策略拓展至β-甲基C-H芳基化反应,解决环脂族酸中甲基C-H芳基化的挑战性问题。方法细节:以芳基碘为偶联伙伴,采用类似烯基化的配体筛选策略,测试不同配体对位点选择性的影响,同时拓展环羧酸与芳基碘的底物范围,并探索产物的衍生化反应。结果解读:配体选择性规律与烯基化反应一致,单齿配体、MPAA、MPAThio配体均偏向β-甲基C-H芳基化,双齿吡啶酮配体则偏向亚甲基C-H活化;5、7、11元环羧酸及含杂原子的环羧酸均可反应,产率中等;含吸电子取代基(三氟甲基、酯基、硝基、醛基)的芳基碘兼容性良好,无取代的芳基碘产率较低;产物可进一步转化为具有药物活性的螺-3,4-二氢香豆素与螺环酮,产率中等。
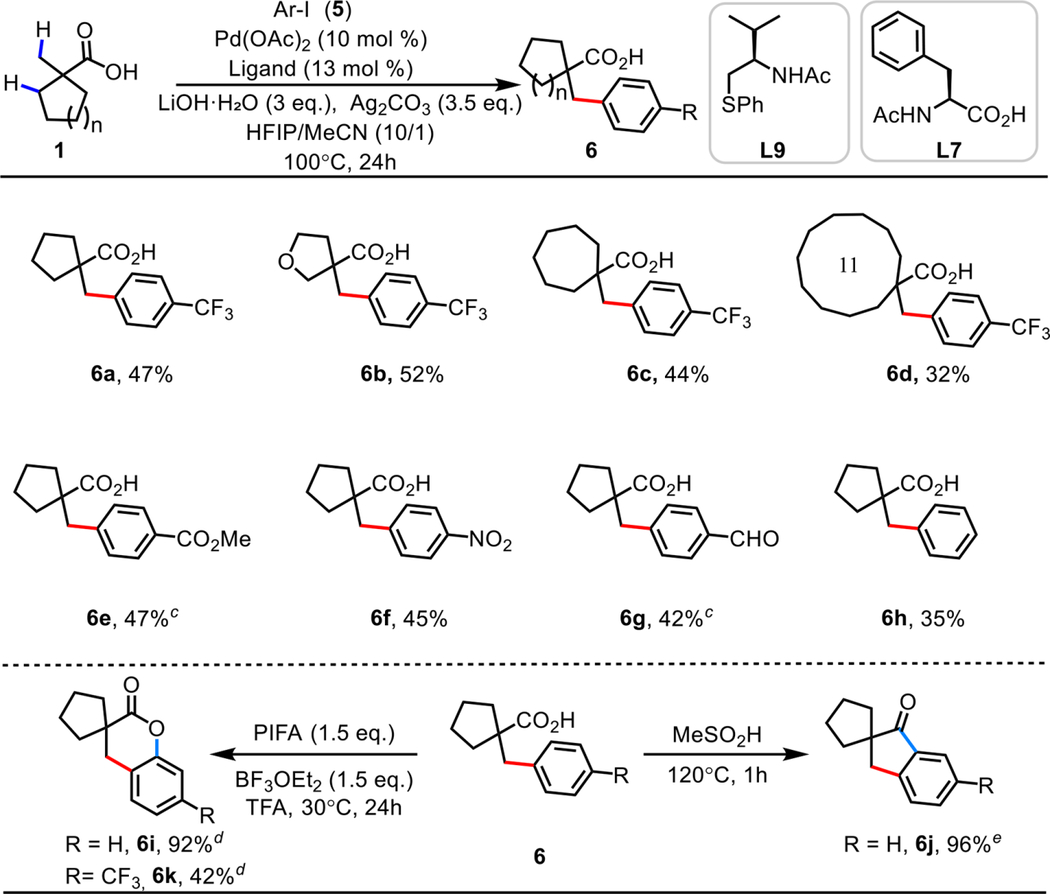
产品关联:文献未提及具体实验产品,领域常规使用芳基碘试剂、钯催化剂、碱试剂等。
3.4 顺序式C-H官能化策略构建复杂碳环骨架
实验目的:开发顺序式C-H官能化策略,在同一环脂族酸分子中依次活化甲基与亚甲基位点,合成结构更复杂的多官能化碳环骨架。方法细节:设计两种顺序策略:第一种是先通过双齿吡啶酮-奎宁环配体实现γ-亚甲基C-H芳基化,再用MPAThio配体实现β-甲基C-H烯基化;第二种是先进行β-甲基C-H芳基化,再依次进行γ-芳基化、β,γ-脱氢/烯基化、[2+2]苯并环化反应。结果解读:两种顺序策略均能成功实现多位点官能化,第一种策略可得到γ-取代的螺内酯产物,产率较高;第二种策略可合成双官能化环戊烷酸、苯并环丁烯衍生物、不饱和羧酸、不饱和稠合内酯等多种复杂碳环骨架,显著拓展了产物的结构多样性。
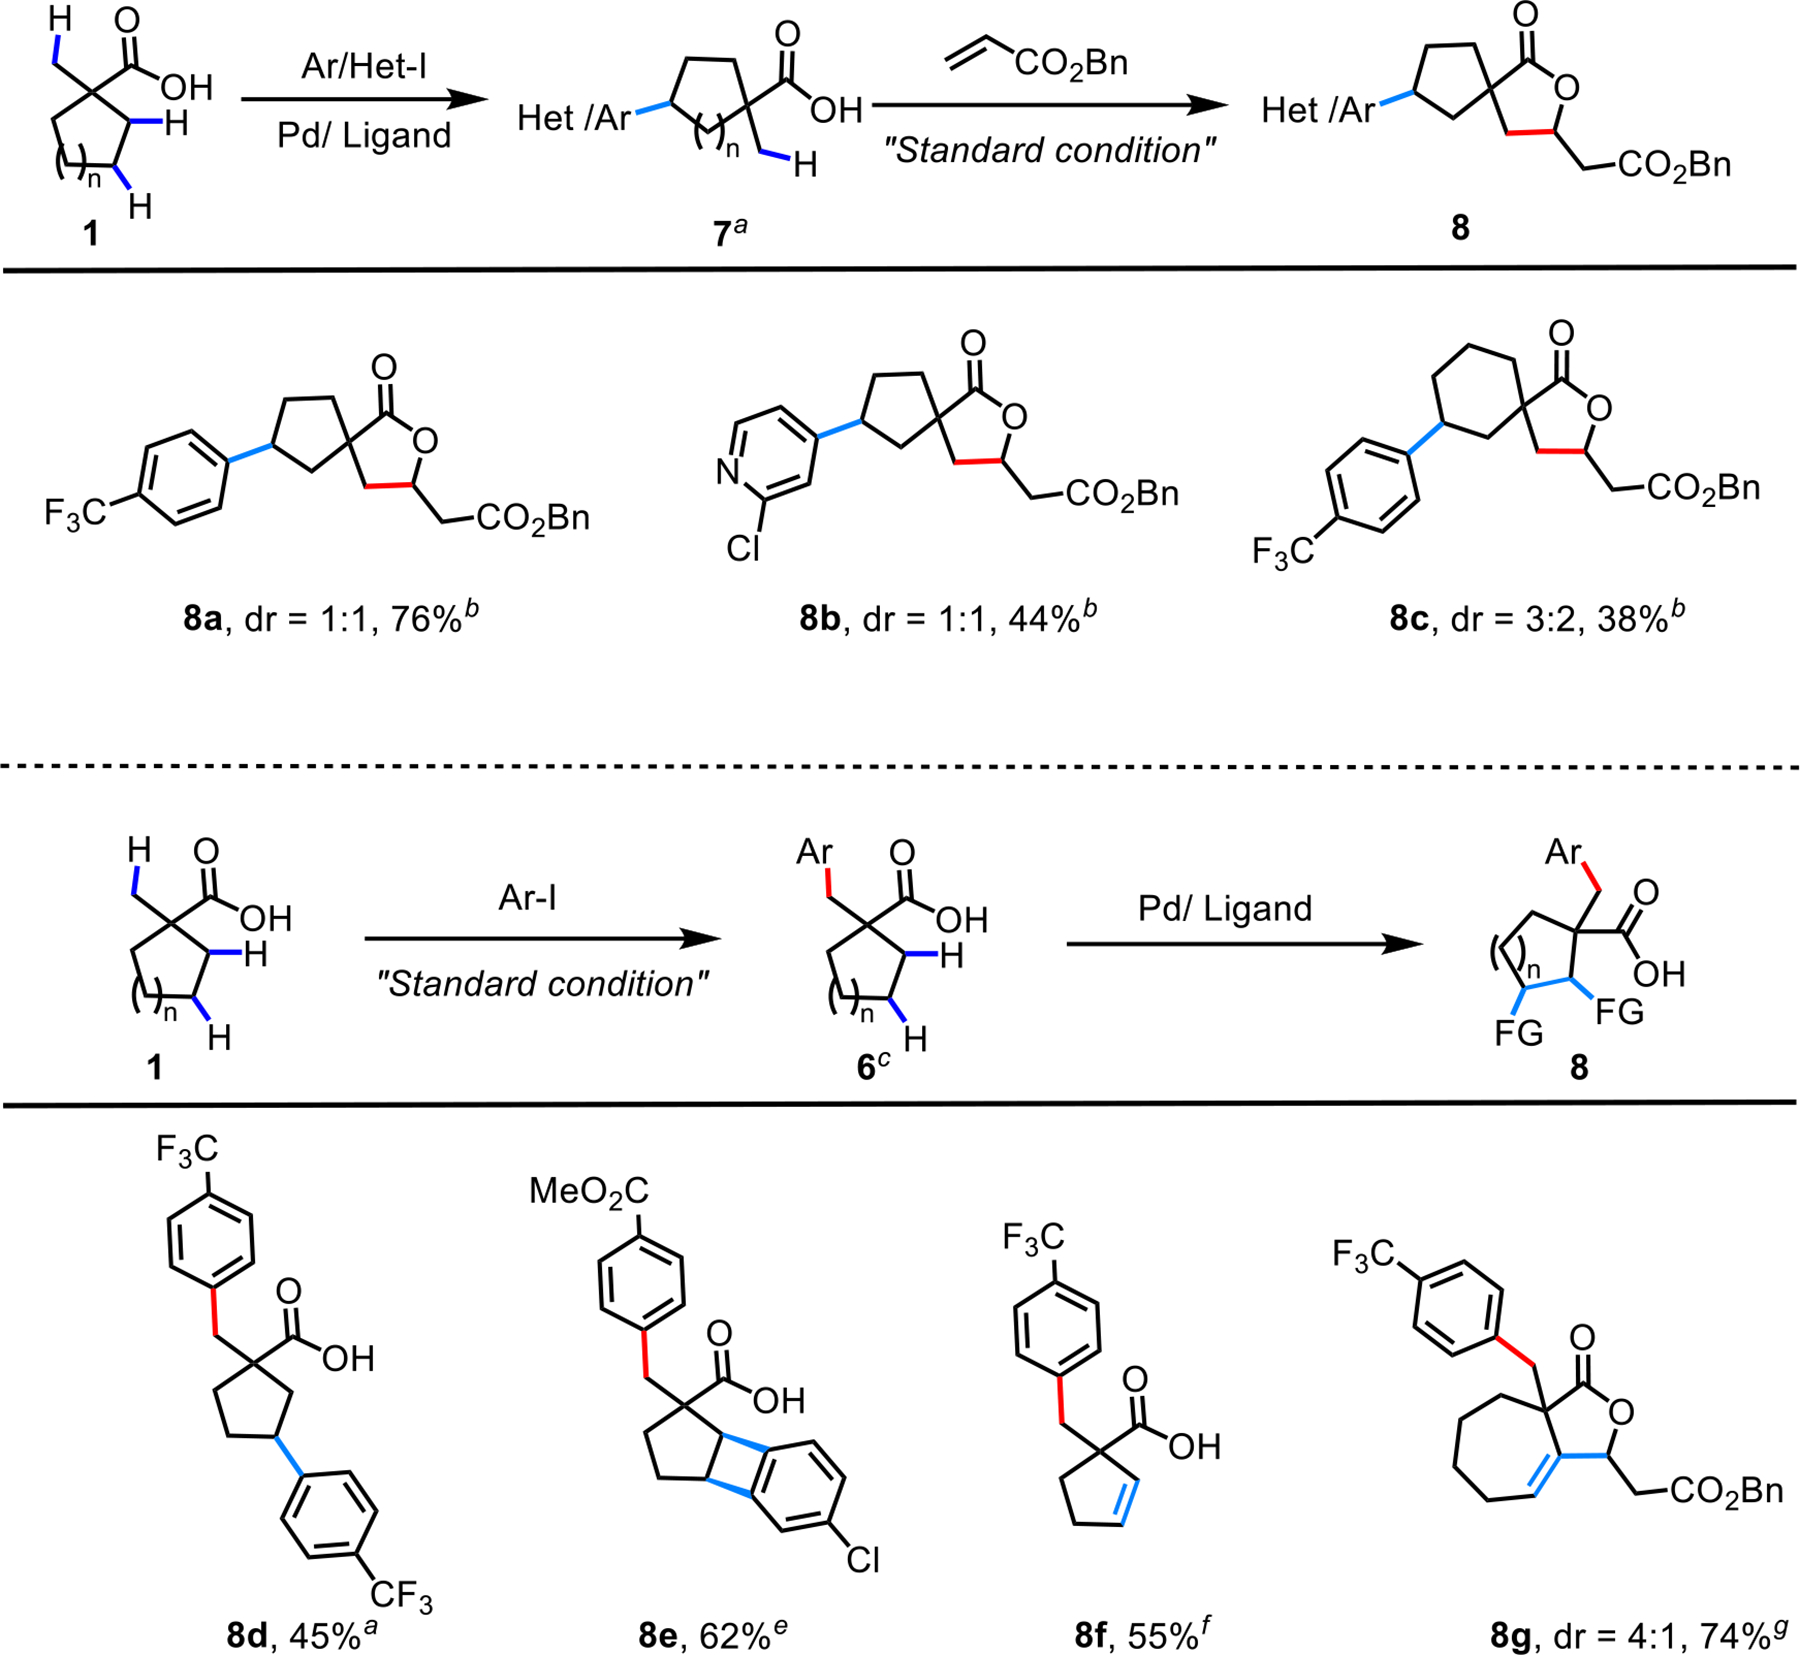
产品关联:文献未提及具体实验产品,领域常规使用各类配体、钯催化剂、偶联试剂等。
3.5 配体控制选择性的机理研究
实验目的:解析配体调控环脂族酸C-H活化位点选择性的分子机制,明确MPAA/MPAThio配体实现甲基选择性的原因。方法细节:以1-甲基环己烷羧酸为模型底物,进行H/D交换实验,对比MPAA配体L7、MPAThio配体L9与双齿吡啶酮配体L12的氘代比例;同时通过密度泛函理论(DFT)计算,分析甲基与亚甲基C-H活化的过渡态能垒与中间体稳定性。结果解读:H/D交换实验显示,L7与L9配体作用下,甲基与亚甲基的氘代比例可达6:1,远高于L12配体的2.4:1,表明前两者显著提升了甲基位点的选择性;计算化学结果显示,L7与L9配体降低了甲基与亚甲基C-H活化的能垒差,同时形成的甲基钯环中间体更稳定,从而克服了环体系的空间位阻,实现了甲基选择性活化。
产品关联:文献未提及具体实验产品,领域常规使用氘代溶剂、计算化学软件(如Gaussian系列)等。
4. Biomarker研究及发现成果
本文属于有机合成化学领域,研究内容聚焦于过渡金属催化的C-H官能化反应开发与螺环碳环化合物合成,未涉及生命科学领域的生物标志物(Biomarker)相关研究内容,因此本模块无对应解析内容。