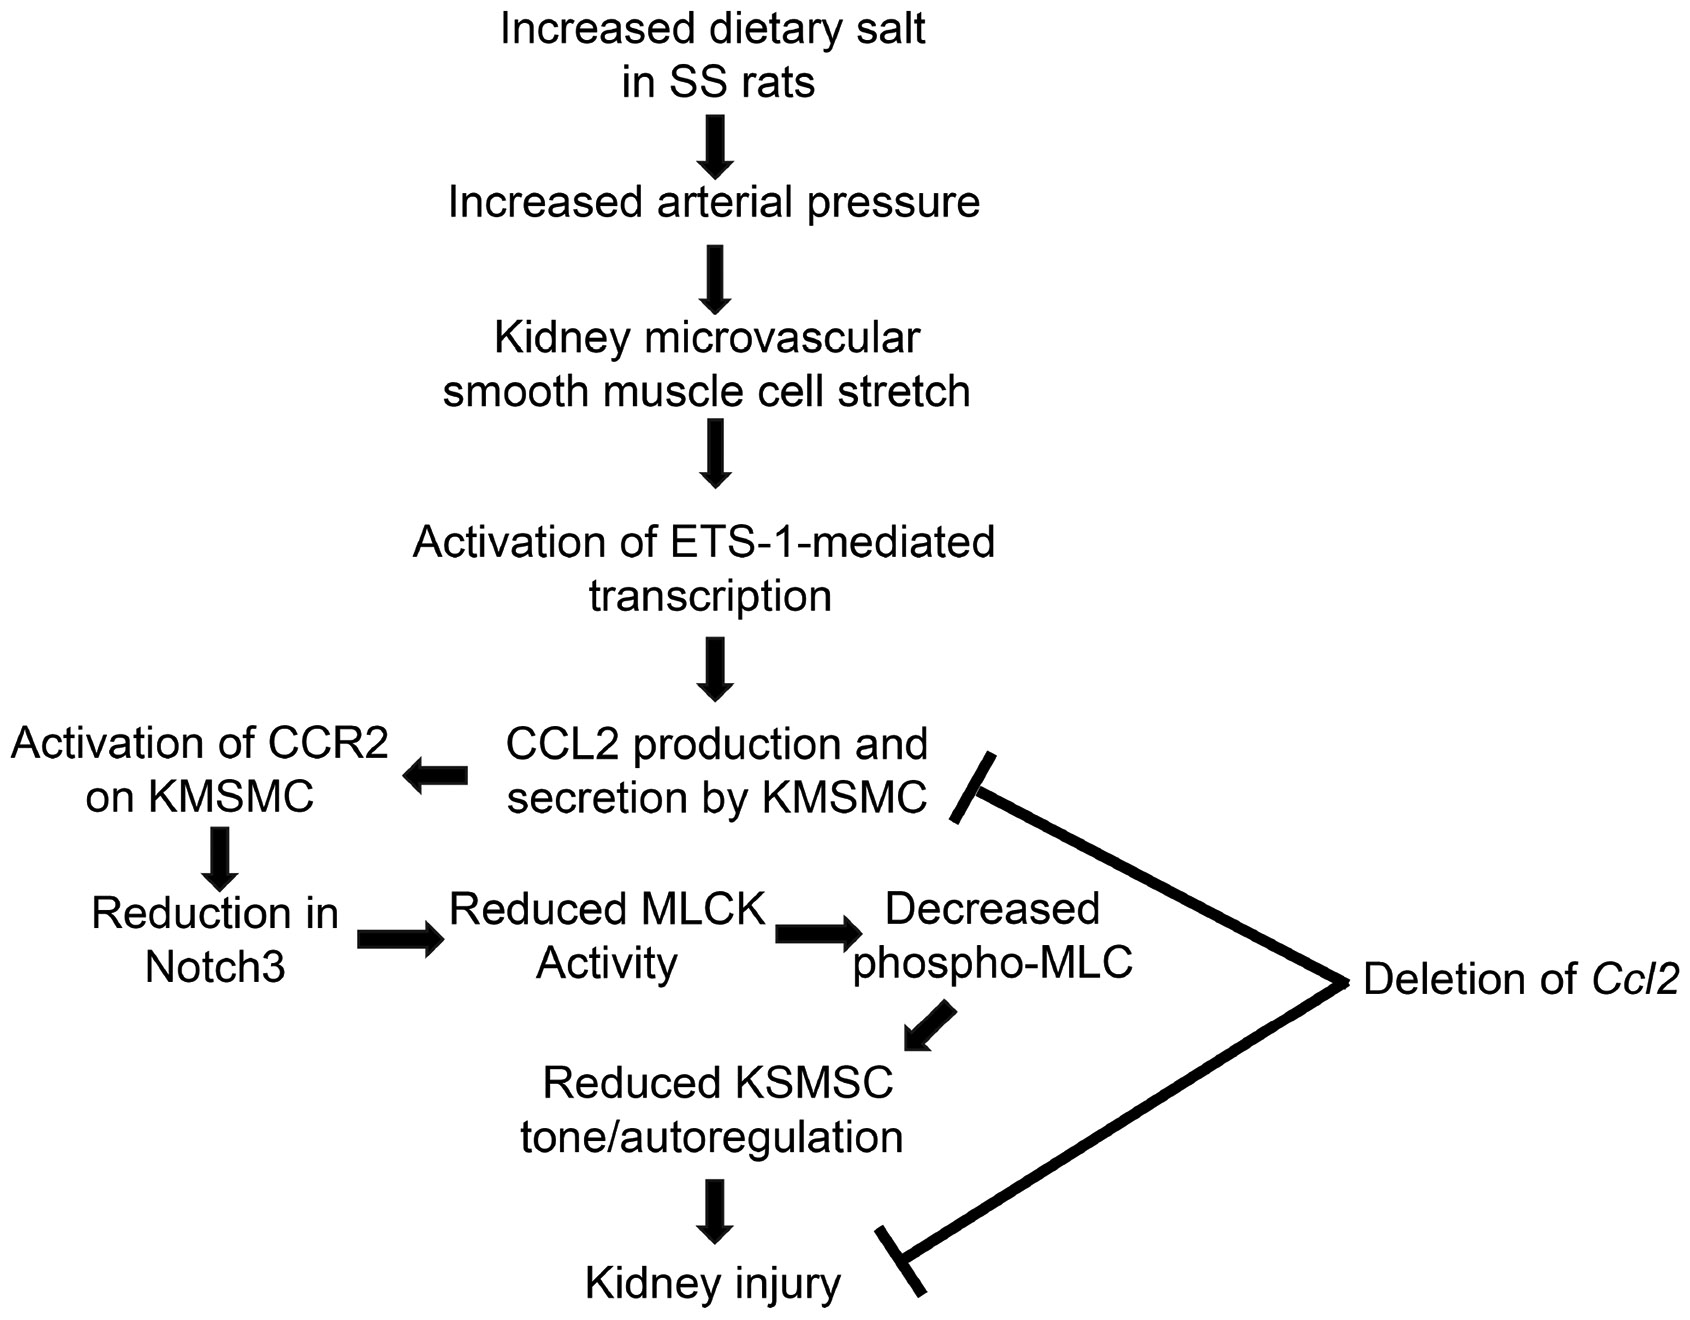
CC基序趋化因子配体2在Dahl盐敏感大鼠肾脏微血管肌源性张力维持中的作用
The role of C-C motif chemokine ligand 2 in the preservation of myogenic tone in the kidney microvasculature of Dahl Salt-Sensitive rats
1. 领域背景与文献
文献英文标题:The role of C-C motif chemokine ligand 2 in the preservation of myogenic tone in the kidney microvasculature of Dahl Salt-Sensitive rats;
发表期刊:未公开;影响因子:未公开;研究领域:高血压相关性肾损伤的肾脏微血管功能调控。
领域共识:高血压是美国成人最常见的慢性病之一,年龄调整患病率达44.7%,同时也是慢性肾脏病进展最常见的病因,约四分之一终末期肾病透析患者的原发疾病为高血压相关性肾病。高血压相关性肾损伤存在遗传易感因素,入球小动脉重构是高血压肾病的病理特征,伴随肾小球硬化、细胞外基质基质蛋白积聚、足细胞丢失和蛋白尿。达尔盐敏感(SS)大鼠是研究高血压和肾损伤的经典动物模型,高盐饮食可诱导SS大鼠发生高血压伴进行性肾功能丧失,现有研究认为高血压相关性肾损伤起源于肾脏微血管血管平滑肌的内在紊乱。入球小动脉自动调节功能由肌源性紧张和管球反馈共同维持,研究已证实SS大鼠存在肌源性反射失调导致自动调节功能受损,而管球反馈功能保留,高血压发生后自动调节受损会进一步引发肾小球损伤、蛋白尿和肾衰竭。
当前研究存在的核心问题是:SS大鼠肾脏微血管血管平滑肌内在紊乱的具体病理机制尚未完全阐明。前期研究已经证实转录因子ETS-1位于SS大鼠蛋白尿和肾损伤相关的数量性状基因座内,SS大鼠动脉高血压会促进入球小动脉ETS-1表达,导致入球小动脉自动调节功能障碍和肾小球损伤,缺失ETS-1功能可纠正上述异常。C-C基序趋化因子配体2(CCL2)是ETS-1调控的下游趋化因子,由血管平滑肌细胞产生,且血管平滑肌细胞表达CCL2的受体CCR2,提示CCL2可能对血管平滑肌细胞功能存在重要影响,但CCL2是否直接调控肾脏微血管平滑肌功能尚未得到验证。本研究针对这一空白开展实验,明确CCL2在高血压相关性肾损伤发生中的作用,为该疾病的机制研究和干预提供新的方向。
2. 文献综述解析
作者围绕高血压相关性肾损伤的研究现状,从临床疾病负担、动物模型研究基础、前期机制研究进展三个维度梳理现有研究,明确领域存在的机制空白。现有研究已经明确,高血压相关性肾损伤在临床中疾病负担重,SS大鼠是该疾病的经典研究模型,已证实SS大鼠高血压发生后入球小动脉肌源性自动调节功能受损是肾损伤的核心起始事件;前期研究发现ETS-1是SS大鼠肾损伤的关键调控因子,缺失ETS-1功能可改善自动调节障碍和肾损伤,CCL2作为ETS-1的下游靶基因,已被发现位于SS大鼠尿白蛋白相关数量性状基因座内,高盐饮食可诱导SS大鼠肾脏CCL2差异表达。此外,已有体内研究证实抑制CCR2可减轻SS大鼠高血压、肾损伤和白细胞浸润,敲除CCR2可减少巨噬细胞向动脉壁浸润,这些研究均提示CCL2-CCR2轴参与高血压肾损伤的发生,但现有研究均未阐明CCL2是否直接作用于肾脏微血管平滑肌细胞调控其收缩功能,也未明确具体分子机制。
本研究的创新价值在于:首次通过基因敲除动物模型结合体内功能实验、转录组分析、体外细胞验证,直接证实CCL2可通过CCR2调控Notch3-MLCK信号通路,影响肾脏微血管平滑肌收缩相关蛋白的表达,进而改变入球小动脉肌紧张和自动调节功能,明确了CCL2在高血压相关性肾损伤发生中的直接作用,填补了领域内机制研究的空白,为盐敏感性高血压和高血压肾病的干预提供了新的靶点。
3. 研究思路总结与详细解析
本研究的研究目标是明确CCL2是否直接调控达尔盐敏感大鼠肾脏微血管平滑肌功能,进而影响高血压和肾损伤的发生发展;核心科学问题是CCL2如何调控收缩相关蛋白表达影响入球小动脉肌紧张和自动调节功能;技术路线遵循“模型构建→体内功能验证→组学筛选差异通路→蛋白水平验证→体内回补验证→体外细胞机制验证”的逻辑,形成了完整的研究闭环。
3.1 Ccl2敲除SS大鼠模型构建与鉴定
实验目的:获得纯合Ccl2基因敲除SS大鼠(SSCcl2−/−)用于后续功能实验,明确基因敲除效果。
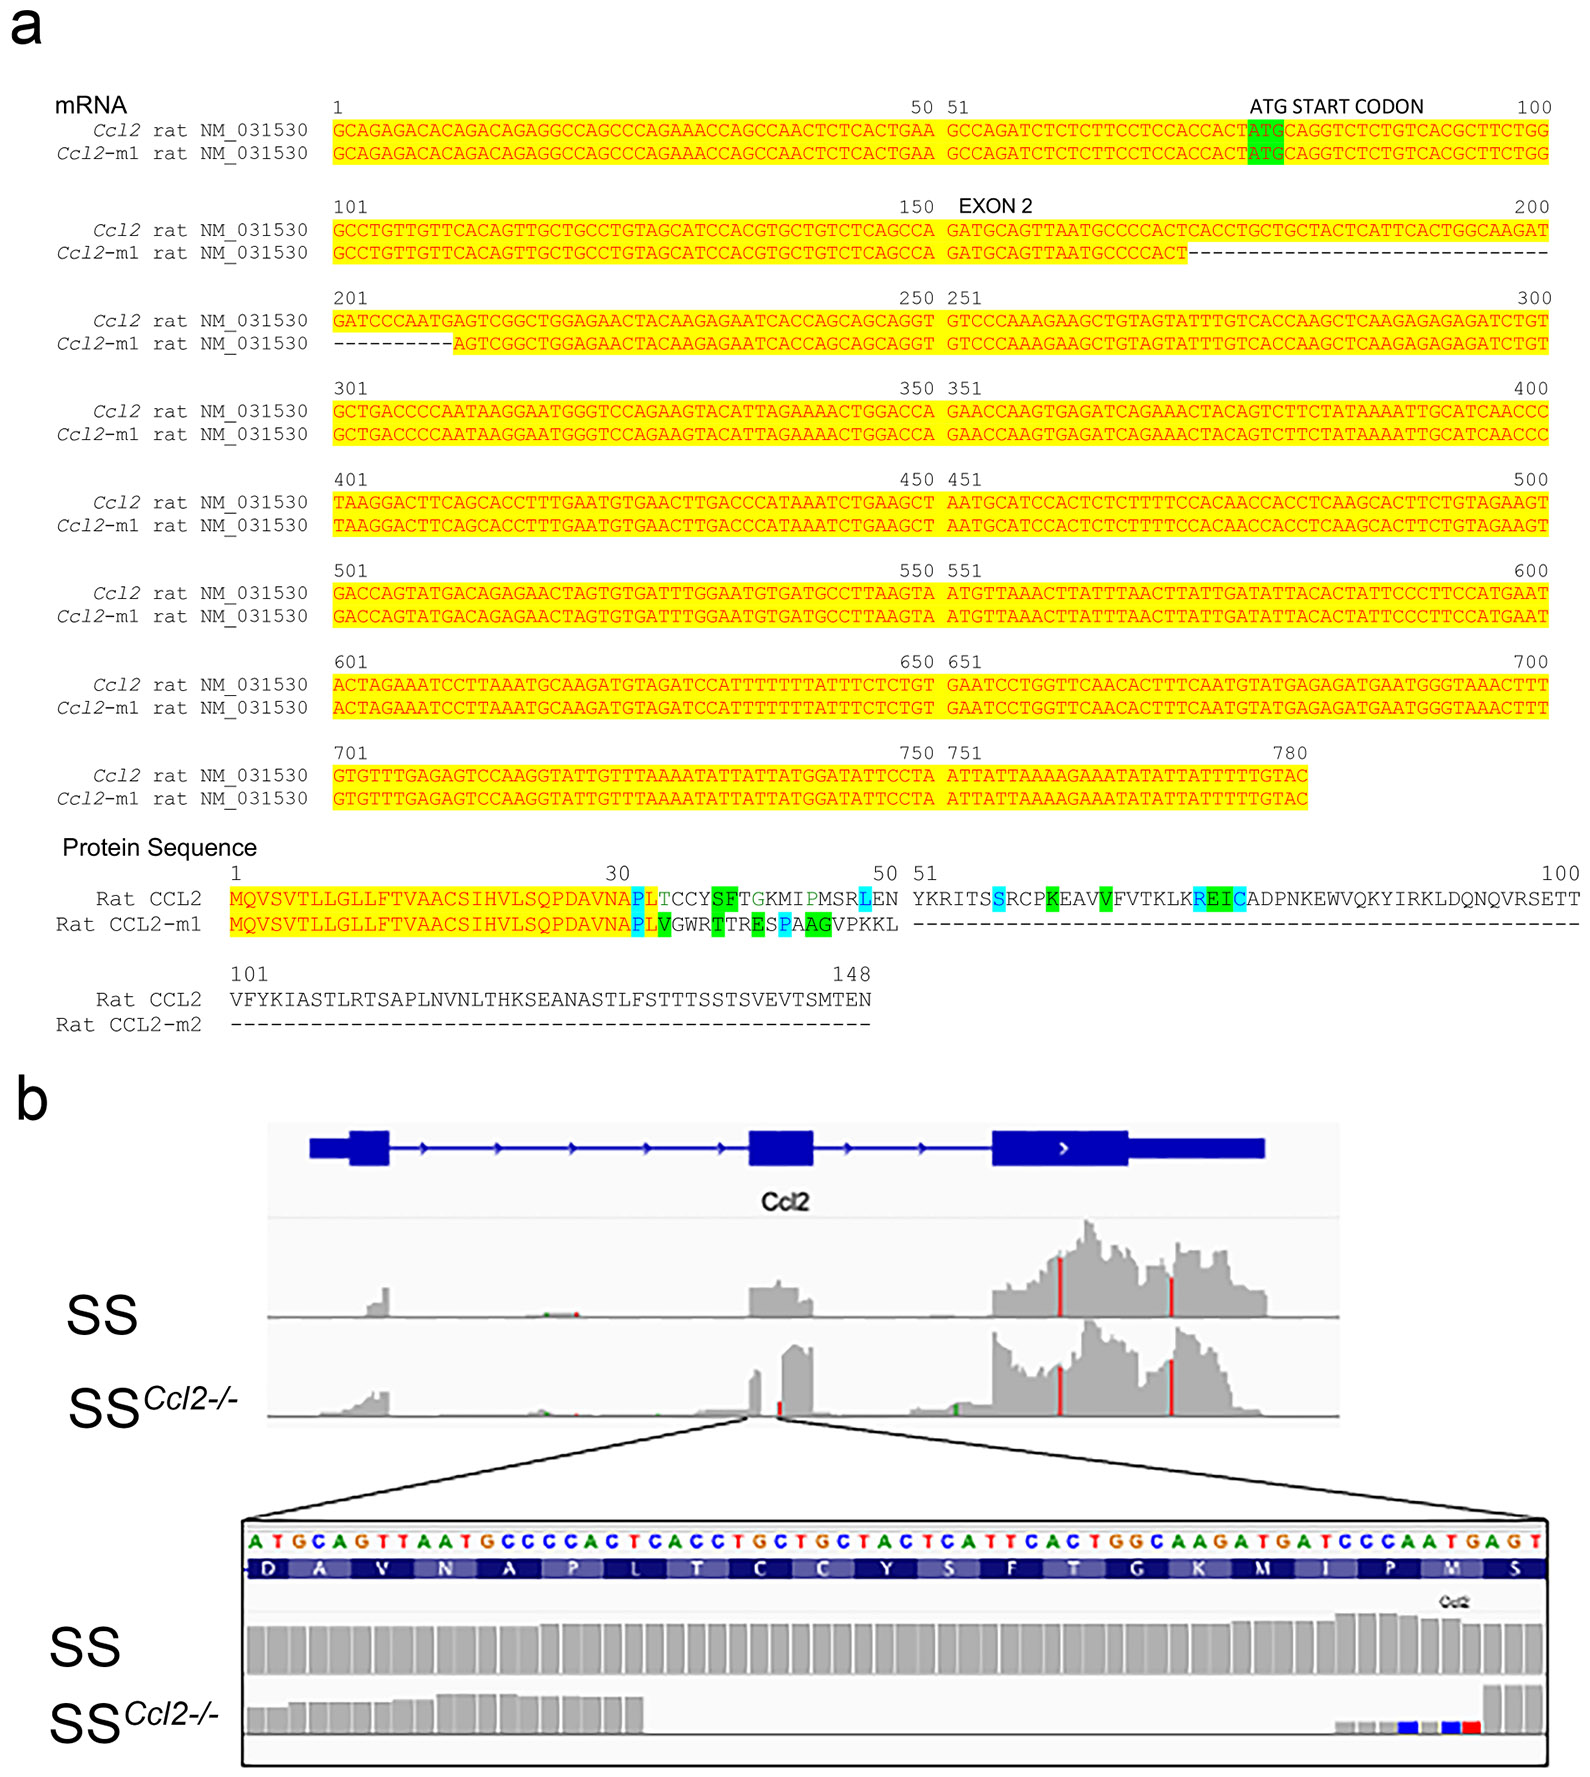
方法细节:使用CRISPR-Cas9基因编辑系统靶向敲除SS大鼠Ccl2基因,设计高度特异性的向导RNA,筛选去除可能的脱靶位点,经过三次回交减少基因组中非连锁脱靶突变的可能,通过桑格测序和Taqman探针实时PCR进行基因型鉴定,确认纯合突变,以野生型SS大鼠作为对照。
结果解读:测序结果证实,敲除后Ccl2基因外显子2存在40bp缺失,导致移码突变并产生提前终止密码,最终翻译出仅含50个氨基酸的截短CCL2蛋白,该突变蛋白无法结合并激活CCR2,符合实验设计预期。
实验所用关键产品:文献未提及具体试剂品牌和货号,符合领域常规CRISPR基因编辑实验要求。
3.2 血压、肾功能和尿蛋白监测
实验目的:明确Ccl2敲除对高盐饮食诱导的SS大鼠高血压和肾损伤的影响。
方法细节:选用9-12周龄年龄匹配的雄性大鼠,分为四组:0.3%氯化钠野生型SS、0.3%氯化钠SSCcl2−/−、4.0%氯化钠野生型SS、4.0%氯化钠SSCcl2−/−,每组n=6。通过在左股动脉植入可植入无线遥测发射体,持续监测清醒自由活动大鼠的血压,干预两周后,将大鼠置于代谢笼收集24小时尿,用二喹啉甲酸(BCA)法定量检测尿蛋白,麻醉后采集血液检测血清肌酐,取出肾脏用于后续分析。
结果解读:结果显示,4.0%氯化钠饮食的野生型SS大鼠白天和夜间平均血压较基线显著升高(应变效应P<0.0061,饮食效应P<0.0001,交互效应P<0.0001,n=6),而SSCcl2−/−大鼠血压无明显升高;血清肌酐浓度和尿蛋白定量在4.0%氯化钠野生型SS大鼠中显著升高(血清肌酐P=0.0182,尿蛋白P<0.0001,n=6),而SSCcl2−/−大鼠无明显升高。四组大鼠平均体重、心率无统计学差异(P>0.05)。
实验所用关键产品:DSI的HD-S10植入式无线遥测发射体,Thermo Fisher的BCA蛋白检测试剂盒(货号23227)。

3.3 入球小动脉自动调节功能检测
实验目的:明确Ccl2敲除对SS大鼠入球小动脉自动调节功能的影响。
方法细节:采用离体血液灌流近髓肾单位技术,四组大鼠每组n=6,将肾脏灌注压从100mmHg逐步降低到65mmHg,再逐步升高到170mmHg,每次调整后维持5分钟,测量每个灌注压平台期最后2分钟的入球小动脉内径平均值,统计不同灌注压下内径相对于基线的变化。
结果解读:基线入球小动脉内径四组间无统计学差异(P>0.05,n=6)。0.3%氯化钠野生型SS大鼠存在正常自动调节功能:灌注压降至65mmHg时,入球小动脉内径扩张至基线的118±1%(P<0.05),灌注压升至170mmHg时,内径收缩至基线的76±3%(P<0.05);而4.0%氯化钠野生型SS大鼠压力依赖性血管反应明显受损,内径在65~170mmHg灌注压下仅维持在基线的104±1%~98±3%;SSCcl2−/−大鼠无论饮食中盐含量如何,均保留正常的压力介导自动调节反应,65mmHg时内径扩张至基线的119±2%~113±3%,170mmHg时收缩至基线的71±1%~72±3%,反应与0.3%氯化钠野生型SS大鼠无差异(P>0.05,n=6)。
实验所用关键产品:Sigma-Aldrich的Tyrode缓冲液,Calbiochem的牛血清白蛋白,符合领域常规实验要求。
3.4 肾脏微血管转录组测序与差异基因分析
实验目的:筛选SS大鼠和SSCcl2−/−大鼠肾脏微血管中差异表达的基因和通路,明确CCL2调控的分子机制。
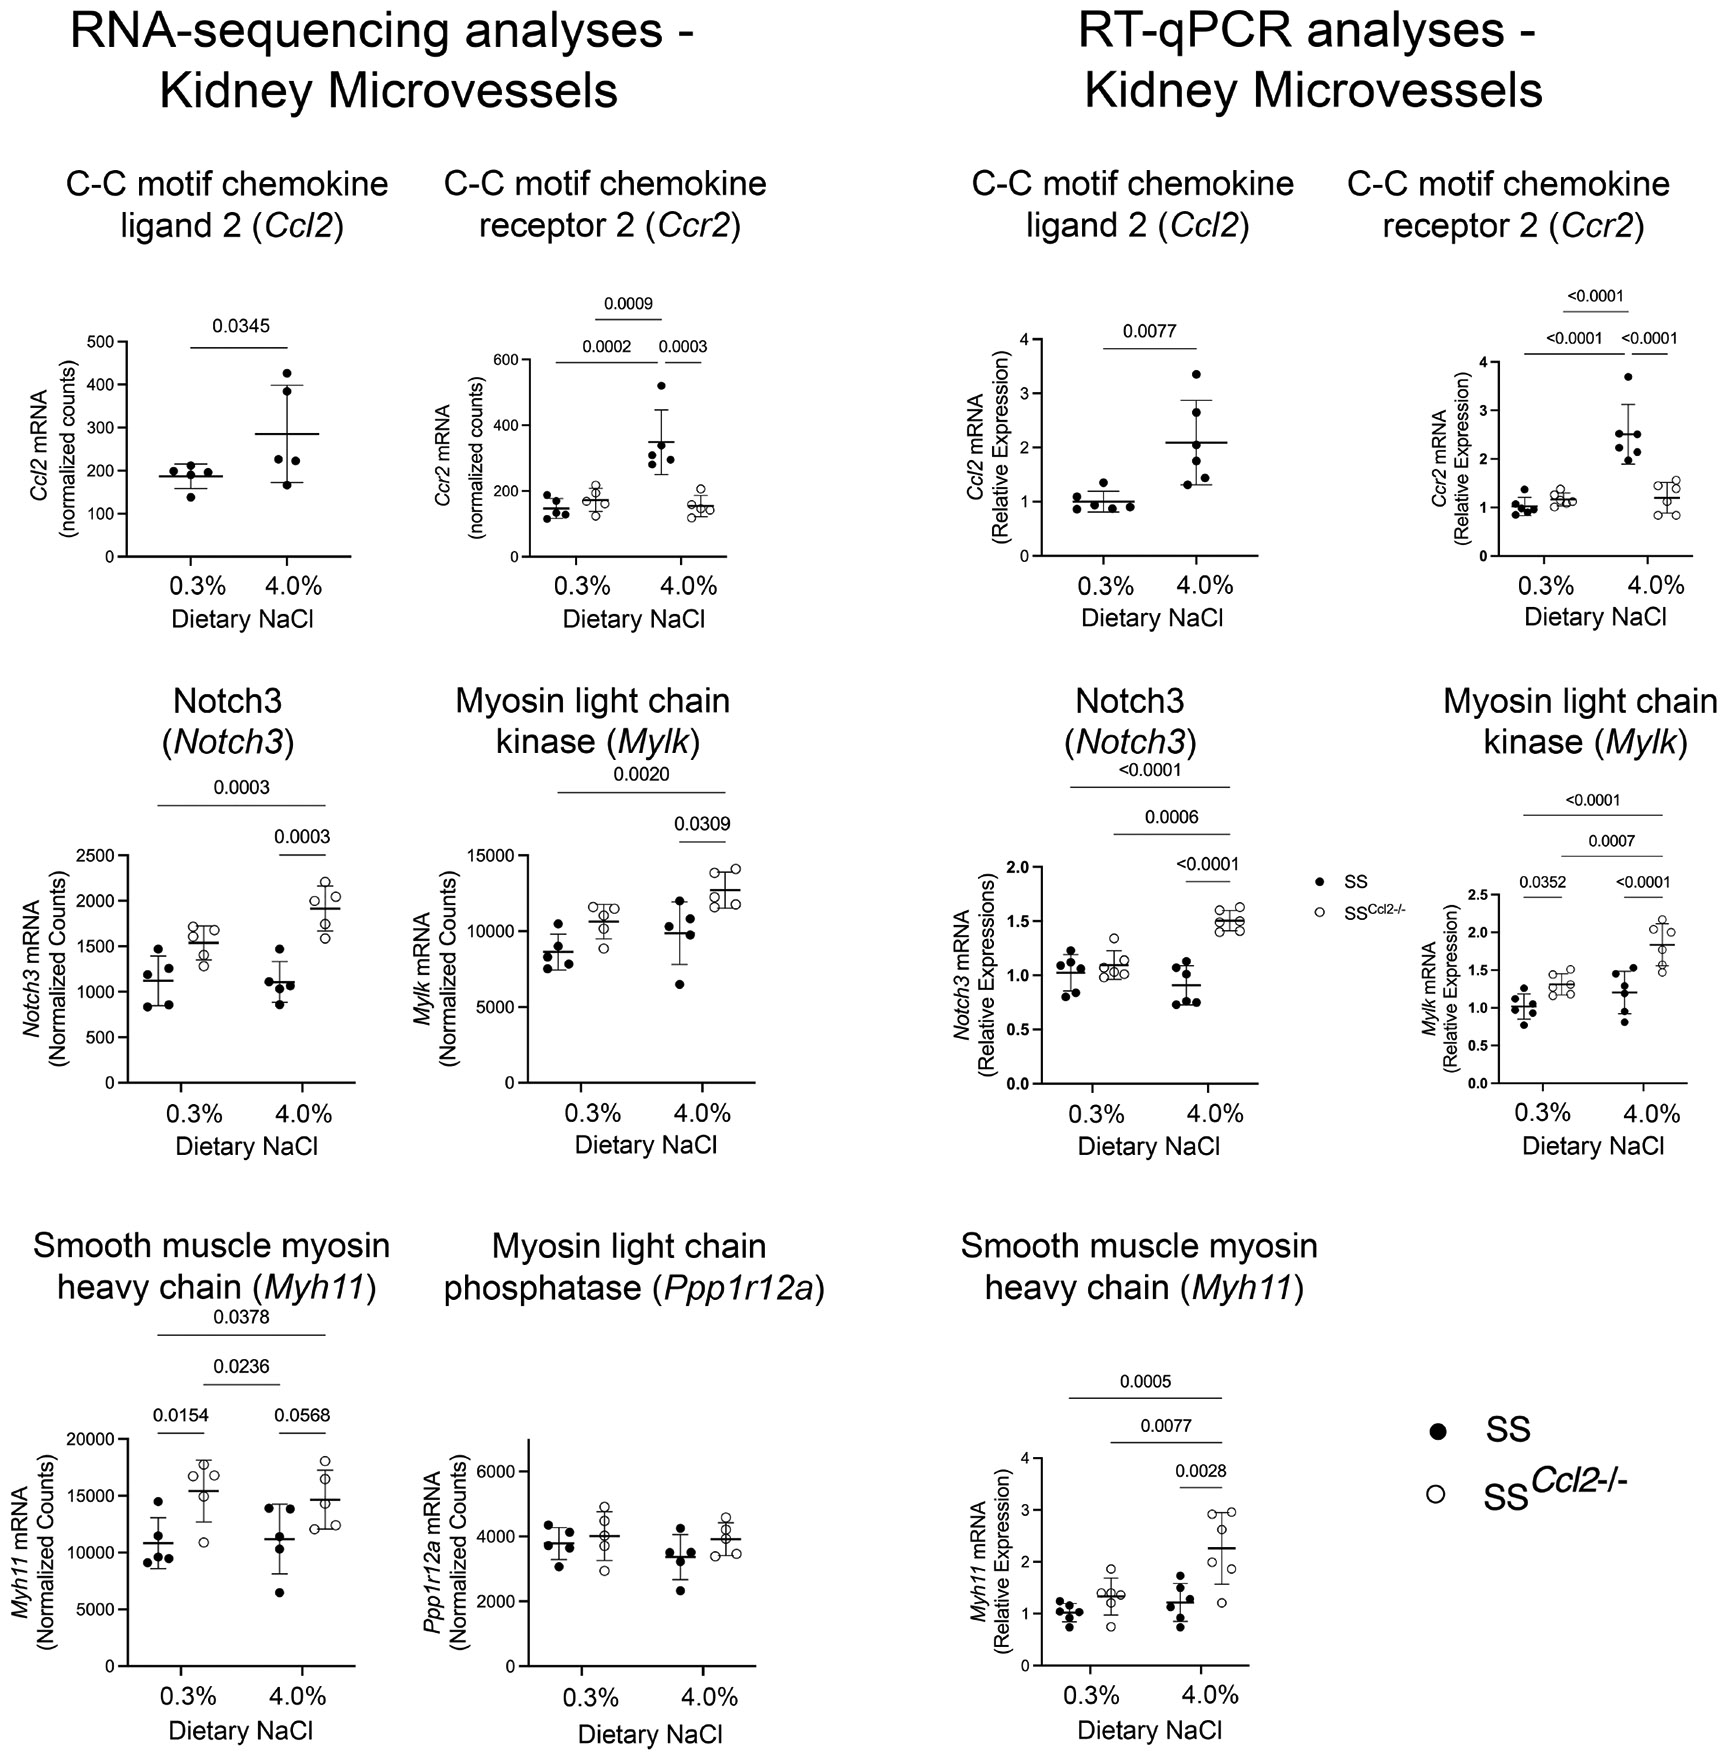
方法细节:分离0.3%氯化钠饮食两组大鼠(每组n=5)的肾脏微血管,提取RNA进行转录组测序,通过DESeq2进行基因定量,结合基因本体分析、通路分析、基因集富集分析(GSEA)筛选差异通路和基因,随后通过实时定量PCR(RT-qPCR)验证关键基因表达。
结果解读:GSEA分析显示,与野生型SS大鼠相比,SSCcl2−/−大鼠的KEGG通路“血管平滑肌收缩基因集”(标准化富集得分NES=2.27,名义P值=0.0013,错误发现率FDR<2.67×10^-4)和Reactome通路“Notch3胞内结构域调控转录基因集”(NES=1.96,名义P值=0.0013,FDR=0.0034)显著富集,提示SSCcl2−/−大鼠的收缩相关通路和Notch3通路表达保留。转录组和RT-qPCR验证显示,与野生型SS大鼠相比,4.0%氯化钠饮食SSCcl2−/−大鼠肾脏微血管中Notch3、肌球蛋白轻链激酶(Mylk)、肌球蛋白重链11(Myh11)的表达显著升高(P均<0.05,n=6);而野生型SS大鼠4.0%氯化钠饮食后Ccl2和Ccr2表达显著升高(P均<0.05,n=6),上述收缩相关基因表达降低。
实验所用关键产品:Agilent SureSelect Stranded mRNA文库制备试剂盒,NextSeq500测序系统(Illumina),符合转录组测序实验要求。
3.5 免疫荧光检测肾脏微血管收缩相关蛋白表达
实验目的:在蛋白水平验证Notch3、肌球蛋白轻链激酶(MLCK)、磷酸化肌球蛋白轻链(p-MLC)、肌球蛋白重链11(MYH11)在肾脏微血管的表达差异。
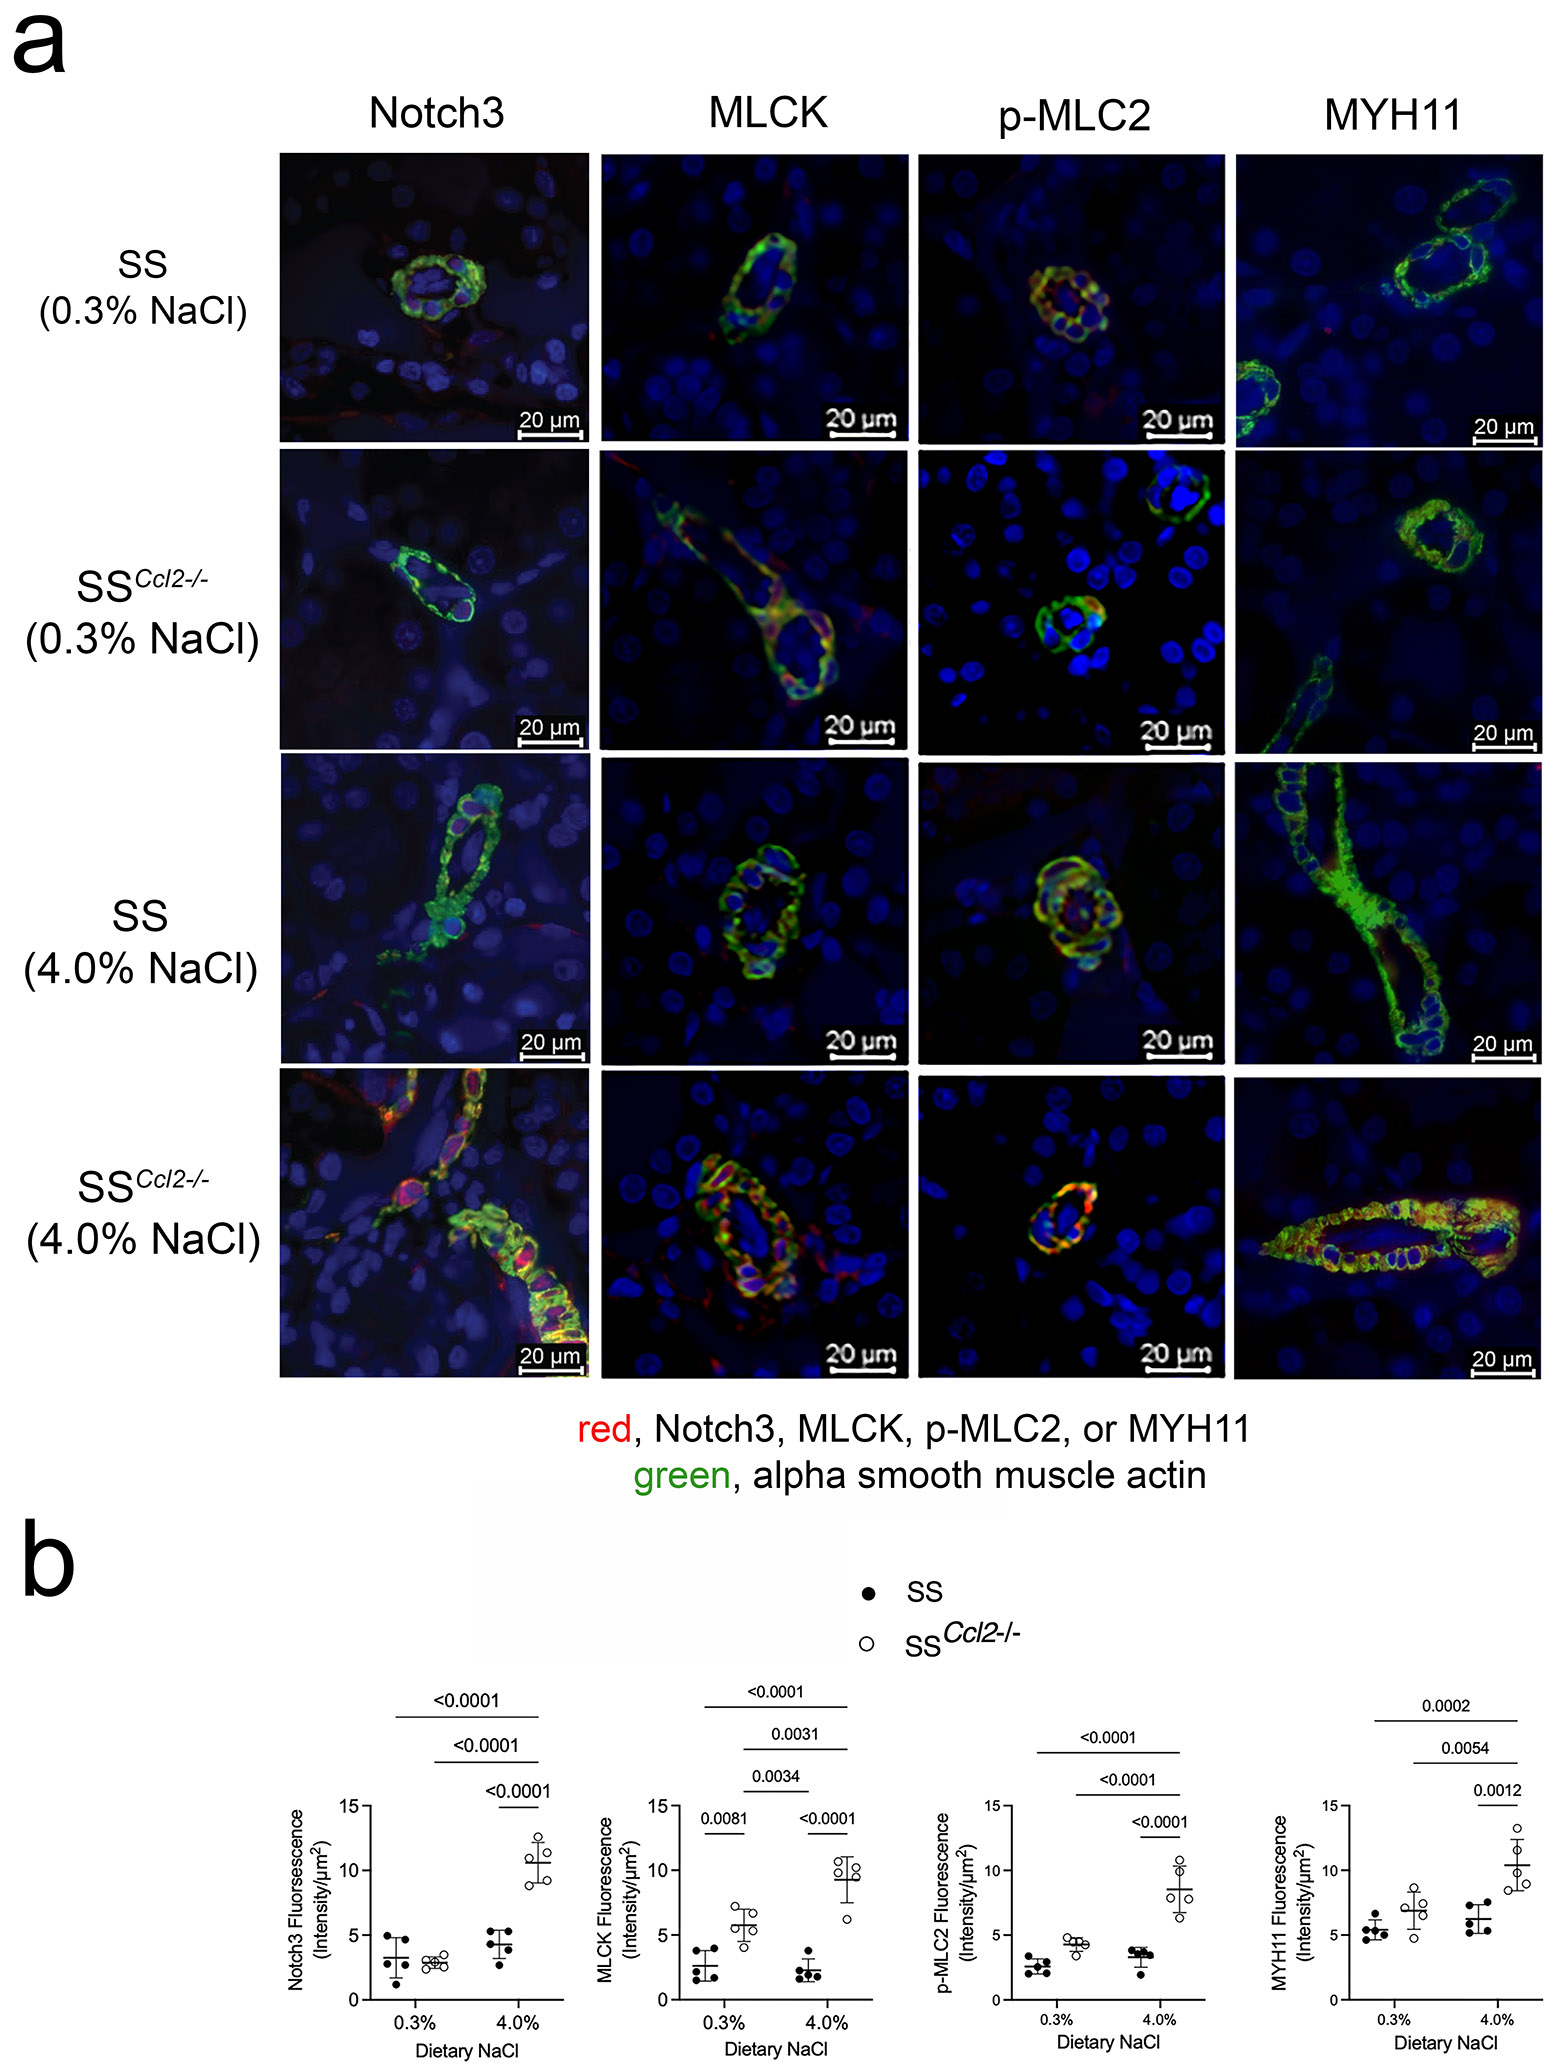
方法细节:制备肾脏石蜡切片,厚度3微米,脱蜡后抗原修复,分别进行Notch3、MLCK、p-MLC、MYH11的免疫荧光染色,α-平滑肌肌动蛋白染色标记血管壁,DAPI染核,使用图像处理软件定量分析血管壁的荧光强度,每组n=5~6。
结果解读:免疫荧光结果显示,4.0%氯化钠饮食SSCcl2−/−大鼠肾脏微血管中Notch3、MLCK、p-MLC、MYH11的蛋白密度显著高于其他三组(P均<0.05,n=5),Notch3呈核定位,提示Notch3通路处于激活状态,与转录组结果一致。应变和饮食对四种蛋白表达的影响均具有统计学显著性(P均<0.05),且交互效应也显著(P<0.05)。
实验所用关键产品:Novus的Myosin Light Chain Kinase抗体(货号SU40-06),Cell Signaling Technology的Phospho-Myosin Light Chain 2抗体(货号3671),Invitrogen的Notch3多克隆抗体(货号PA5-89283),Vector Laboratories的含DAPI硬-set封片剂(货号H-3300)。
3.6 体内CCL2回补实验
实验目的:直接验证CCL2对SSCcl2−/−大鼠肾脏微血管收缩相关蛋白表达的调控作用。
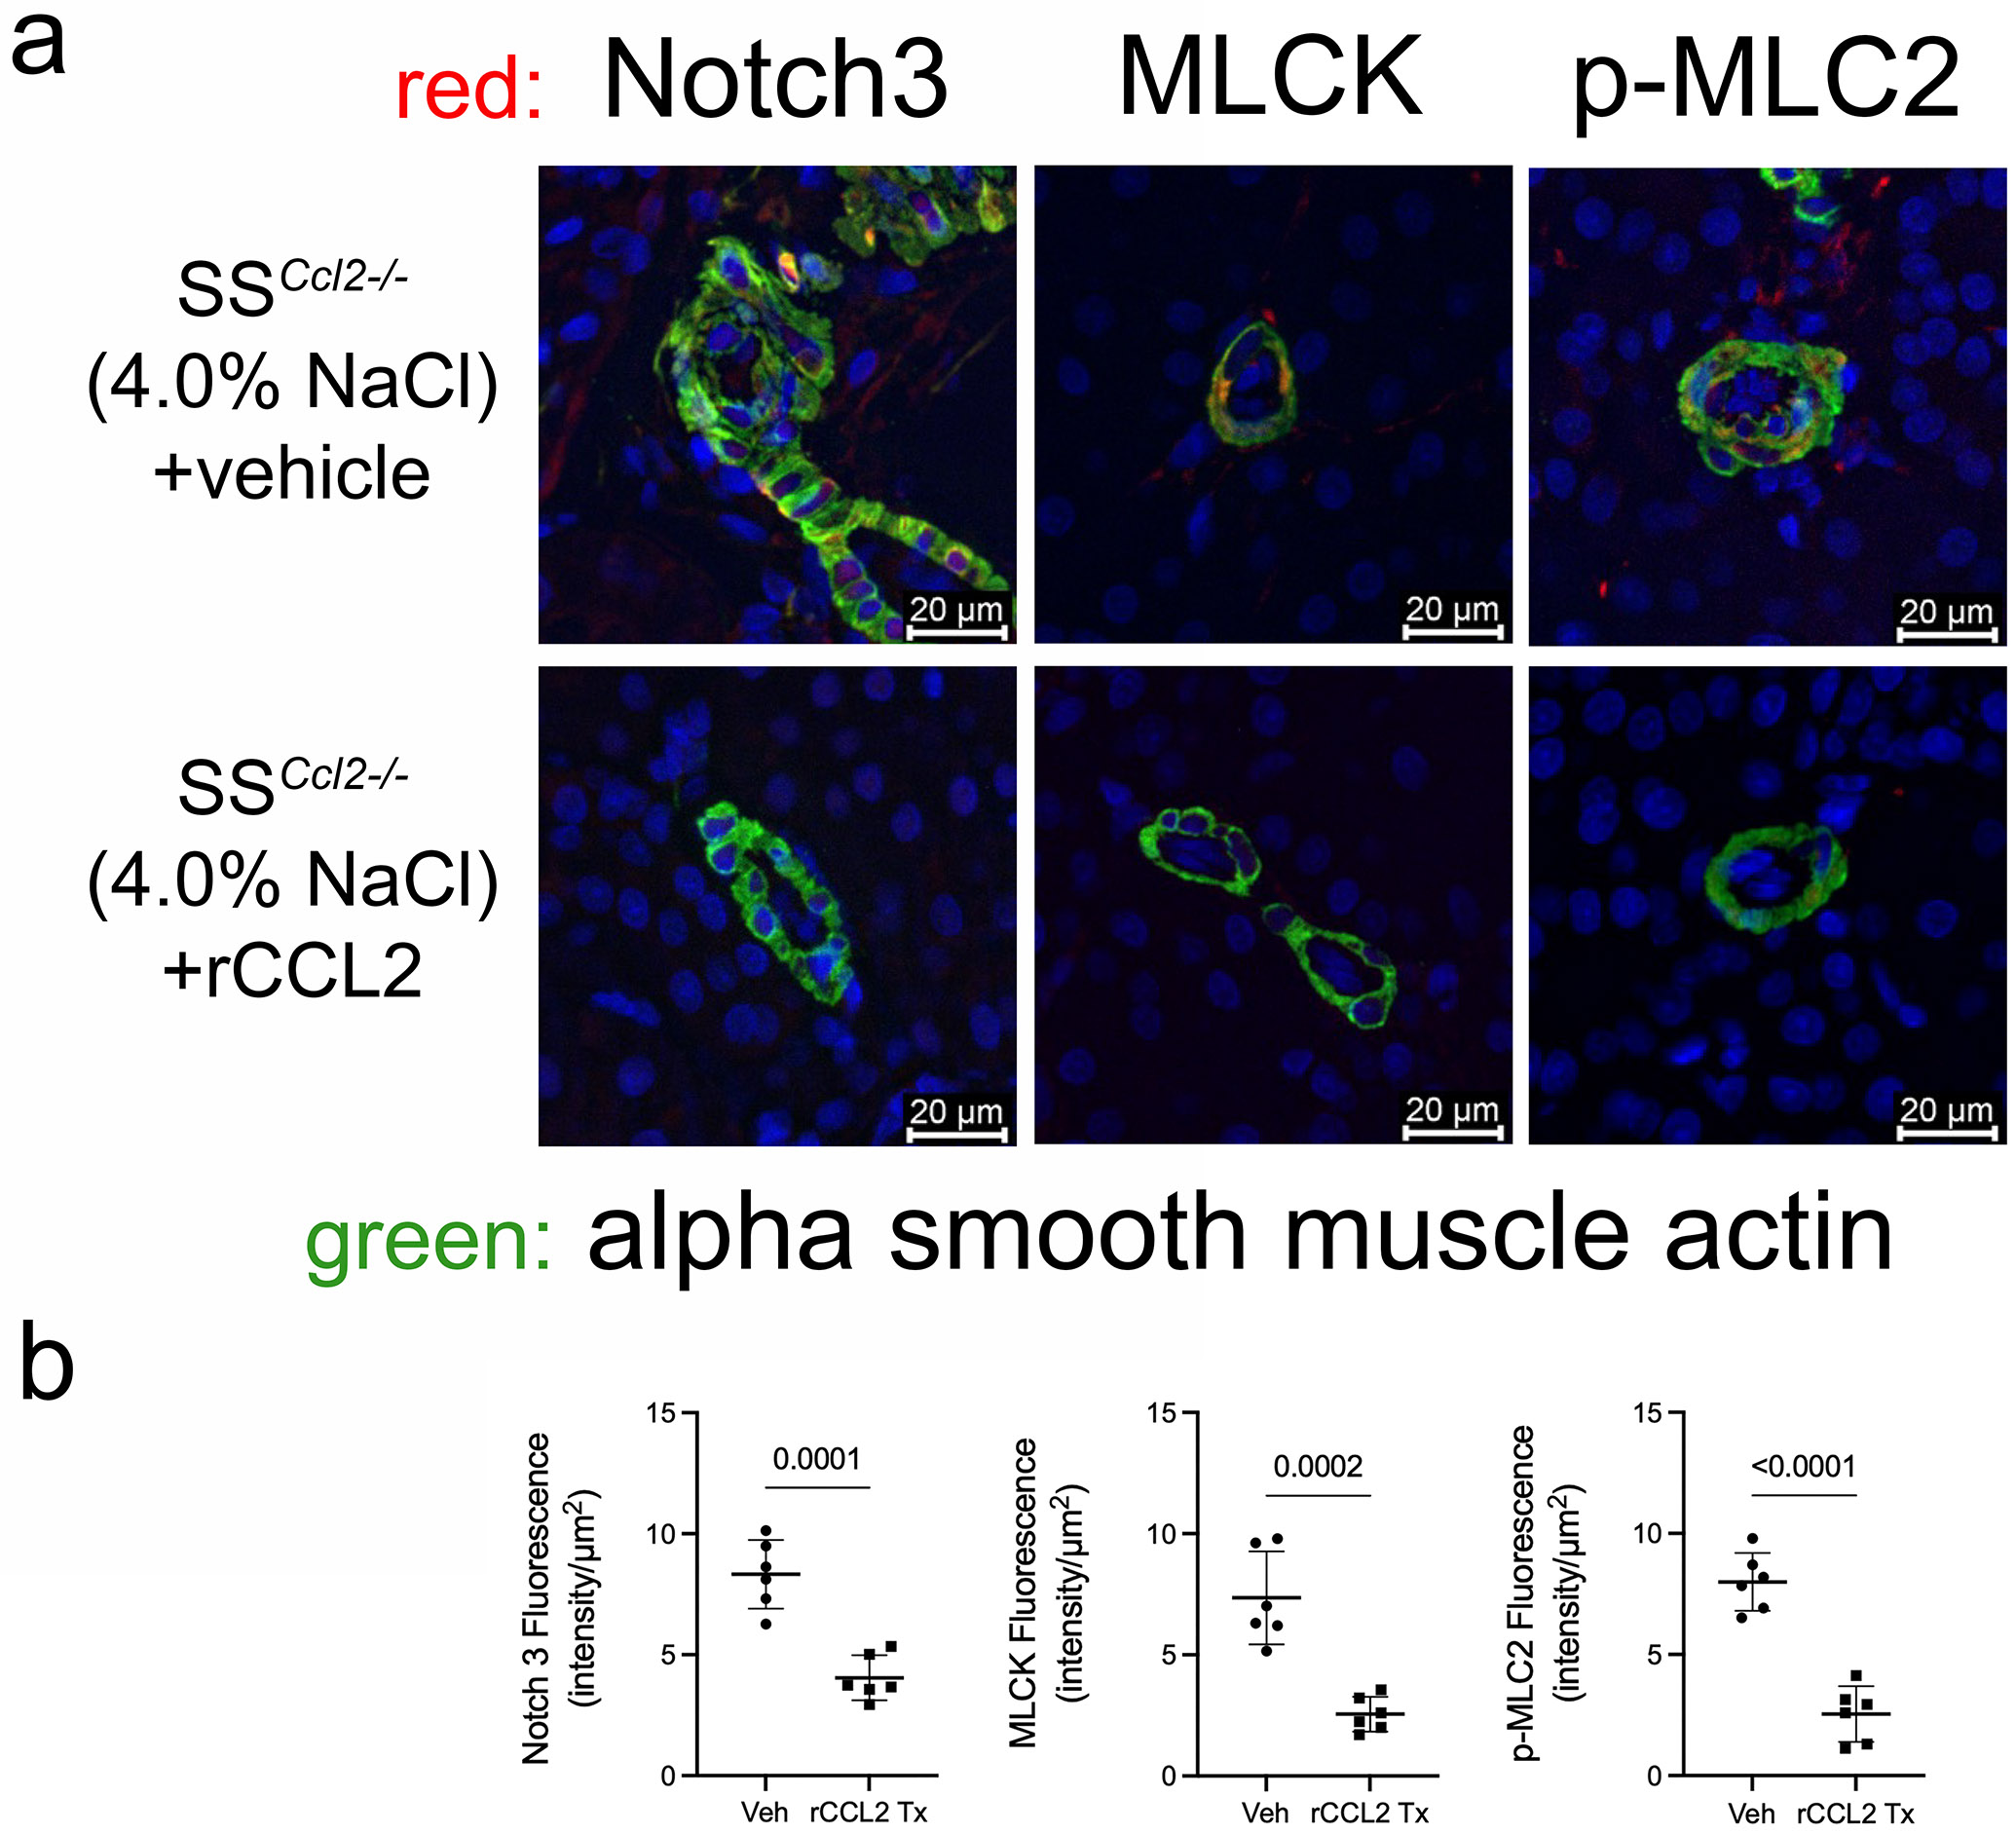
方法细节:SSCcl2−/−大鼠给予4.0%氯化钠饮食7天,第6、7天每天经尾静脉给予1.5μg/kg重组CCL2(rCCL2)或载体对照,重组CCL2给药组n=7,对照组n=6,处死后用ELISA检测血清和肾脏皮质CCL2水平,免疫荧光检测肾脏微血管Notch3、MLCK、p-MLC的表达并定量。
结果解读:给予rCCL2的SSCcl2−/−大鼠,血清平均CCL2浓度为17.8±7.7 pg/ml,肾脏皮质平均CCL2水平为3.4±0.9 pg/mg总蛋白,而对照组未检测到CCL2。免疫荧光定量显示,与载体对照组相比,rCCL2处理组肾脏微血管中Notch3、MLCK、p-MLC的密度显著降低(P均<0.05,n=6),直接证实CCL2可下调这些收缩相关蛋白的表达。
实验所用关键产品:Sigma-Aldrich的重组CCL2(货号M6667-10UG),Abcam的CCL2 ELISA试剂盒(货号AB100777)。
3.7 体外细胞实验验证CCL2-CCR2轴的调控作用
实验目的:在原代培养的肾脏微血管平滑肌细胞(KMSMC)中验证循环应变和CCL2对收缩相关蛋白表达的调控作用,明确CCR2的介导作用。
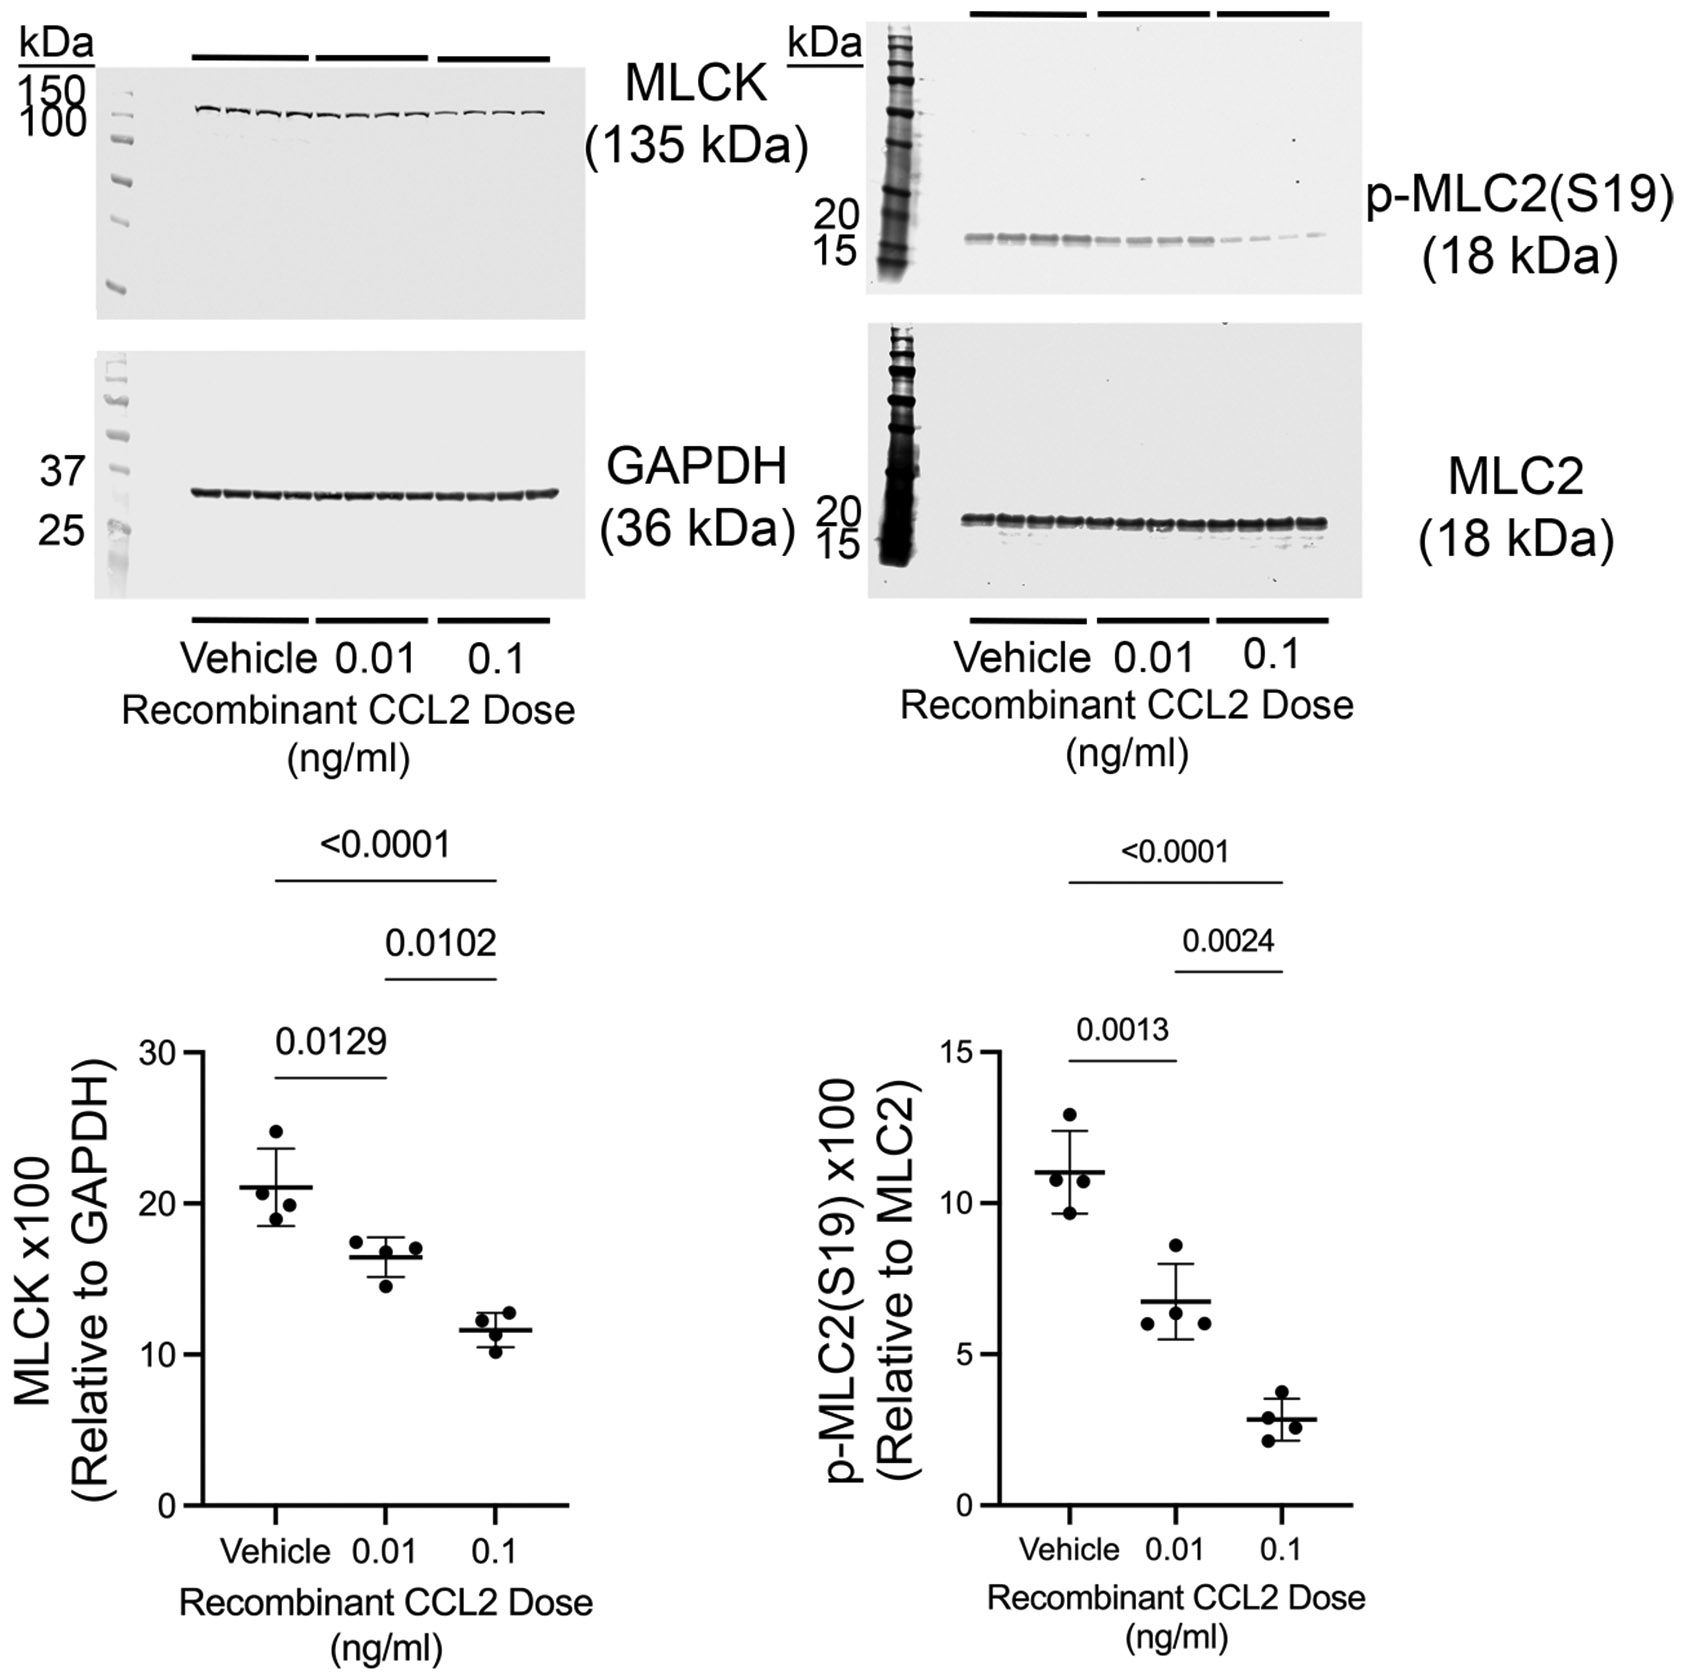
方法细节:从SS和SSCcl2−/−大鼠分离培养原代KMSMC,对KMSMC施加8小时循环应变(1Hz,15%伸长),检测CCL2分泌、Notch3和Mylk的表达;同时在培养基中加入不同浓度重组CCL2处理KMSMC,检测Notch3、Mylk、MLCK、p-MLC的表达;循环应变实验中加入选择性CCR2抑制剂INCB3344,验证CCR2是否介导循环应变的效应。
结果解读:循环应变处理后,KMSMC的Ccl2 mRNA表达和CCL2蛋白分泌显著升高(Ccl2 mRNA P=0.0021,CCL2蛋白P<0.0001,n=6),同时Notch3和Mylk表达显著降低(P均<0.0001,n=6);加入CCR2抑制剂后,循环应变诱导的Notch3和Mylk表达降低得到显著缓解(Notch3 P=0.0114,Mylk P=0.0012,n=6)。重组CCL2处理可剂量依赖性降低KMSMC中Notch3、Mylk的mRNA表达,以及MLCK蛋白和p-MLC的水平(P均<0.05,n=4~6);SSCcl2−/−KMSMC基线Notch3和Mylk表达显著高于SS大鼠KMSMC(Notch3 P<0.0001,Mylk P=0.0025,n=6),给予CCL2处理后SSCcl2−/−KMSMC的Notch3和Mylk表达也显著降低(Notch3 P<0.0001,Mylk P=0.0005,n=6)。
实验所用关键产品:FlexCell的BioFlex胶原包被培养板和FlexCell 6000牵张系统,R&D Systems的CCL2 ELISA试剂盒(货号DY3144-05),MedChemExpress的CCR2抑制剂INCB3344(货号HY-50674)。
4. Biomarker研究及发现成果
Biomarker定位:本研究明确CCL2是盐敏感性高血压和高血压相关性肾损伤的潜在生物标志物和干预靶点,类型为组织/循环趋化因子蛋白,筛选验证逻辑为:前期数量性状基因座定位发现Ccl2基因与SS大鼠蛋白尿相关→本研究通过基因敲除动物体内验证疾病表型→转录组和蛋白水平验证表达差异→体内回补实验、体外细胞实验验证功能和机制,逻辑链条完整。
研究过程详述:CCL2来源于肾脏微血管平滑肌细胞,高盐诱导的压力应激下,ETS-1上调CCL2表达并促进其分泌;验证方法包括基因型鉴定、遥测血压监测、离体血管自动调节功能检测、转录组测序、实时定量PCR、免疫荧光、ELISA、Western blot等。本研究发现,高盐饮食野生型SS大鼠肾脏微血管CCL2表达较正常盐饮食升高(P<0.05,n=6),而敲除CCL2后,SS大鼠高盐饮食后平均血压未出现显著升高,血清肌酐浓度为(文献未提供具体数值,P<0.05,n=6),尿蛋白水平显著降低(P<0.0001,n=6),入球小动脉自动调节功能保留。
核心成果提炼:CCL2作为盐敏感性高血压和高血压相关性肾损伤的潜在致病生物标志物,其表达水平与疾病发生风险正相关,敲除Ccl2可使SS大鼠高盐饮食后高血压发生率降低,肾损伤风险显著降低;本研究首次明确了CCL2通过CCR2-Notch3-MLCK通路调控肾脏微血管平滑肌收缩功能,直接参与高血压肾损伤的发生,所有核心差异均具有统计学显著性(P均<0.05,每组样本量n=5~6),该发现为盐敏感性高血压和高血压肾病的诊断、干预提供了新的靶点。