泛癌突变不耐受精细定位鉴定出 CHEK1 是肺腺癌中的免疫抑制驱动基因
Pancancer Fine-Mapping of Mutational Intolerance Identifies CHEK1 as an Immunosuppressive Driver in Lung Adenocarcinoma
1. 领域背景与文献
发表期刊:文献未明确;影响因子:未公开;研究领域:肿瘤学(泛癌分子标志物筛选与肺腺癌免疫治疗耐药机制)
肿瘤学领域中,合成致死策略通过靶向肿瘤细胞特有的基因依赖实现精准治疗,2014年PARP抑制剂获批用于BRCA突变乳腺癌是该领域的关键突破,当前研究热点聚焦于挖掘新的合成致死靶点,尤其是非癌基因依赖的靶点以拓展适用人群。然而,现有研究多局限于单基因饱和突变分析,缺乏系统性整合正常组织与肿瘤组织突变数据的框架,无法有效识别“正常组织可突变、肿瘤组织必需”的突变不耐受基因(MIGs),这类基因具有低毒性治疗潜力但尚未被充分关注。同时,肿瘤微环境的免疫抑制机制是免疫治疗耐药的核心原因之一,目前对MIGs在免疫调控中的作用了解不足,亟需系统解析其双重功能。
针对上述研究空白,本研究开发miDriver计算框架,整合泛癌肿瘤与正常组织的突变数据,系统识别MIGs并验证其作为合成致死靶点的潜力,同时揭示CHEK1作为肺腺癌免疫抑制驱动因子的作用机制,为泛癌尤其是肺腺癌的精准治疗提供新的靶点与策略。
2. 文献综述解析
作者对领域内现有研究的分类维度包括单基因功能验证研究、合成致死靶点筛选研究、肿瘤微环境调控机制研究三类,通过对比不同研究的局限性凸显本研究的创新价值。
单基因饱和突变研究如BAP1、BRCA2等,已证实部分基因的合成致死潜力,但这类研究仅聚焦于单个基因,缺乏泛癌层面的系统性分析,无法覆盖更多潜在靶点。合成致死靶点筛选研究已识别WRN、USP1等候选靶点,部分已进入临床开发阶段,但多数研究未充分利用正常组织的突变数据,难以区分肿瘤特异性依赖与正常细胞必需的基因,导致治疗毒性风险较高。肿瘤微环境调控研究已发现多个免疫抑制通路,但尚未将MIGs与免疫调控机制关联,无法解释部分肿瘤的免疫治疗耐药现象。
本研究通过整合正常组织与肿瘤组织的突变数据,首次系统识别出MIGs类靶点,这类靶点在正常组织中具有突变耐受性,在肿瘤组织中则为必需基因,兼具低毒性与高特异性的治疗潜力,弥补了现有合成致死靶点筛选缺乏系统性与特异性的不足。同时,本研究首次揭示MIGs不仅具有细胞内在的合成致死功能,还能通过调控肿瘤微环境促进免疫抑制,尤其是CHEK1通过CHEK1-p53-MIF轴调控M2巨噬细胞极化的机制,为肺腺癌免疫治疗耐药提供了新的解释,拓展了MIGs的功能研究维度。
3. 研究思路总结与详细解析
本研究的整体研究目标是系统识别泛癌中具有肿瘤特异性依赖的突变不耐受基因(MIGs),验证其作为预后Biomarker与治疗靶点的潜力,并揭示其调控肿瘤进展的双重机制(细胞内在合成致死与外在免疫抑制);核心科学问题包括MIGs的泛癌特征与临床价值、MIGs调控肿瘤微环境的分子机制、CHEK1在肺腺癌中的免疫抑制驱动作用;技术路线遵循“数据整合与靶点识别→临床预后验证→单细胞机制解析→功能实验验证→体内治疗验证”的闭环逻辑,从多组学数据到体内模型全面验证研究结论。
3.1 突变不耐受基因(MIGs)的识别与泛癌临床相关性分析
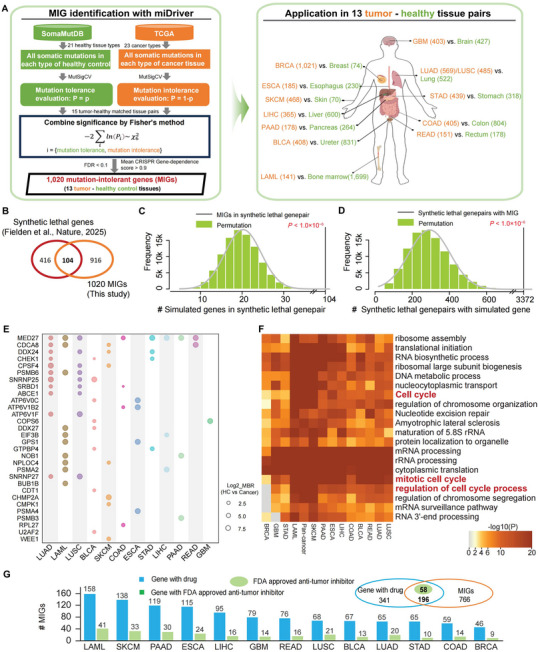
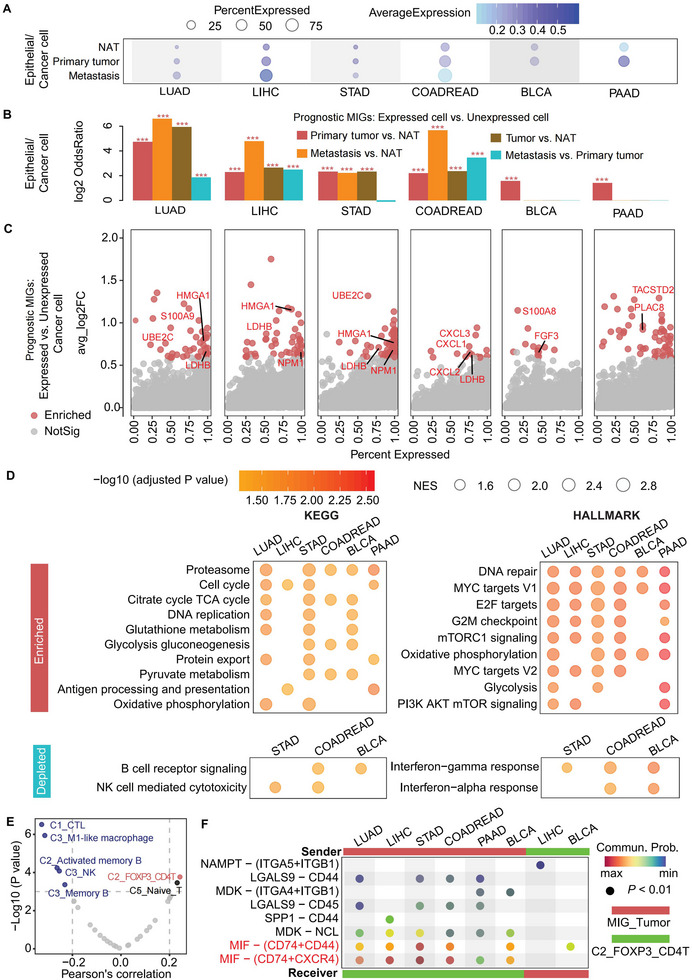
实验目的是开发基于正常组织与肿瘤组织突变数据的计算框架,系统识别泛癌中具有肿瘤特异性依赖的MIGs,并验证其临床相关性。方法细节为整合TCGA数据库中8096例23种肿瘤的突变数据与SomaMutDB数据库中6603例21种正常组织的突变数据,采用MutSigCV分别分析正常组织的突变耐受性与肿瘤组织的突变不耐受性,通过Fisher方法合并两者的P值,结合CRISPR基因依赖评分(>0.9)与FDR<0.1的筛选条件,最终识别MIGs;随后通过通路富集分析、生存分析验证其临床价值。结果解读:共识别出1020个泛癌MIGs,这些基因显著富集于已验证的合成致死对(p<1.0×10⁻⁶,置换检验),约30%富集于细胞周期相关通路,同时显著富集于已知药物靶点(p=2.70×10−163,超几何检验);泛癌中约12%的MIGs与患者总生存显著相关,其中肺腺癌(LUAD)中MIGs与不良预后密切相关。产品关联:文献未提及具体实验产品,领域常规使用TCGA数据库、SomaMutDB数据库、R语言MutSigCV包、Metascape富集分析工具等。
3.2 MIGs预后模型构建与多癌种验证
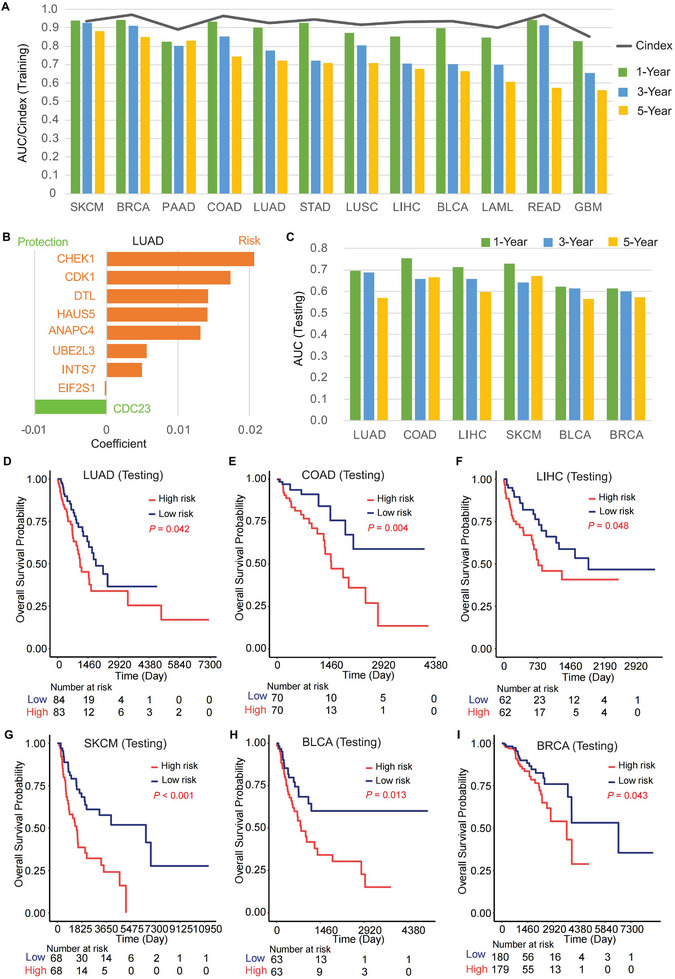
实验目的是验证细胞周期相关MIGs的临床预后价值,构建可用于泛癌的预后评分模型。方法细节为基于MSigDB数据库中细胞周期相关通路的MIGs,采用LASSO Cox回归分析对每种癌种独立构建预后模型,通过10折交叉验证优化最小λ值以避免过拟合,计算每个患者的CellCycle MIG相关预后评分(CMPS);随后用70%数据作为训练集、30%数据作为验证集验证模型的预测能力。结果解读:构建的CMPS评分模型在泛癌中显著预测患者总生存,平均C-index为0.92,1年、3年、5年生存预测的平均AUC分别为0.89、0.79、0.72;在肺腺癌中,约89%的预后MIGs为不良生存的风险因素,高CMPS评分患者的生存显著差于低评分患者(p<0.0001),验证集结果与训练集一致,证明模型的稳健性。产品关联:文献未提及具体实验产品,领域常规使用R语言glmnet包进行LASSO回归分析、survival包进行生存分析。
3.3 单细胞转录组解析MIGs对肿瘤微环境的调控作用
实验目的是揭示MIGs调控肿瘤微环境的分子机制,明确其与免疫抑制细胞的关联。方法细节为整合15个公开的泛癌单细胞RNA-seq数据集,共包含280个样本、874132个细胞,经过质量控制、批次校正与细胞类型注释后,分析MIGs高表达肿瘤细胞与免疫细胞的相关性,通过CellChat进行细胞通讯分析。结果解读:MIGs高表达的肿瘤组织中,免疫抑制细胞如M2巨噬细胞、FOXP3+调节性T细胞显著富集,而抗肿瘤免疫细胞如M1巨噬细胞、CD8+T细胞则显著减少;在肺腺癌中,CHEK1高表达的肿瘤细胞与IL4I1+巨噬细胞、LAG3+CD8+T细胞呈显著正相关,细胞通讯分析显示MIF是CHEK1高表达肿瘤细胞与免疫抑制细胞之间的关键配体,提示CHEK1可能通过MIF调控免疫抑制。产品关联:文献未提及具体实验产品,领域常规使用Seurat包进行单细胞转录组分析、CellChat包进行细胞通讯分析。
3.4 肺腺癌中MIGs的细胞功能验证
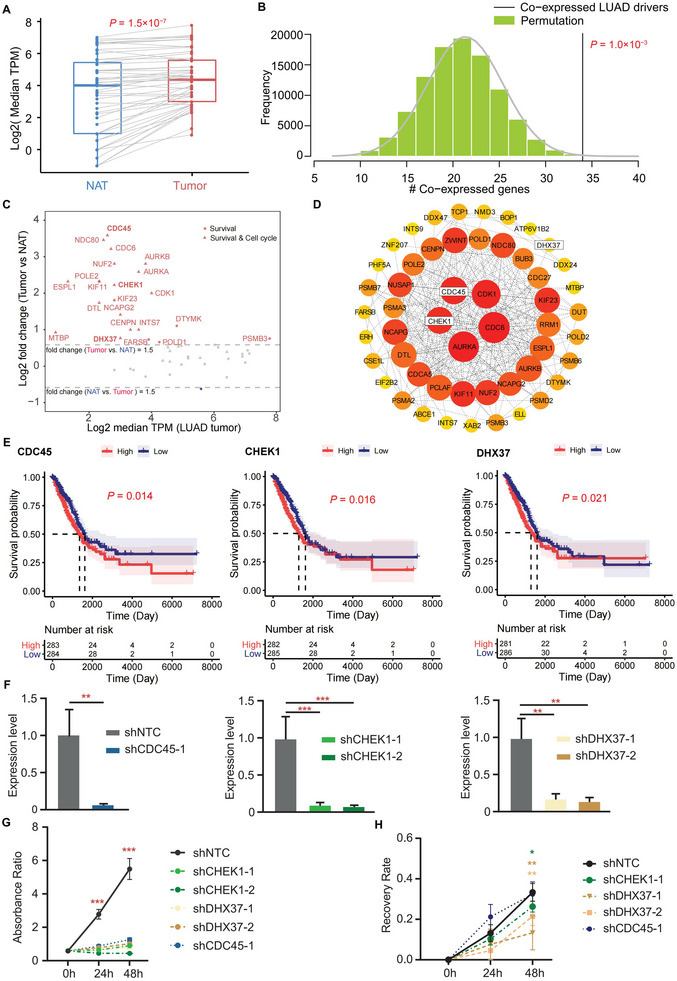
实验目的是验证CHEK1、CDC45、DHX37等MIGs在肺腺癌中的致癌功能。方法细节为构建A549肺腺癌细胞系中CDC45、CHEK1、DHX37的shRNA稳定敲低株,通过qPCR验证敲低效率,采用CCK-8实验检测细胞增殖能力,划痕实验检测细胞迁移能力,RNA-seq分析敲低后的转录组变化。结果解读:qPCR结果显示三个基因的敲低效率显著(文献未明确提供该数据,基于图表趋势推测);CCK-8实验显示敲低任一基因均显著抑制A549细胞增殖(p<0.0001,n=3,Dunnett多重比较检验);划痕实验显示敲低CHEK1和DHX37显著降低细胞迁移能力(p<0.05,n=3,Dunnett多重比较检验);RNA-seq分析显示CHEK1敲低后,细胞周期、MYC靶点、PI3K/AKT/mTOR等致癌通路被显著抑制,同时肿瘤干细胞相关基因SOX2表达下调。产品关联:实验所用关键产品:shRNA质粒、CCK-8试剂盒(Lablead, CK001)、RNA提取试剂盒(Magen, R4801-01)、qPCR引物(NCBI设计验证)等。
3.5 CRISPR碱基编辑筛选验证MIGs的合成致死潜力
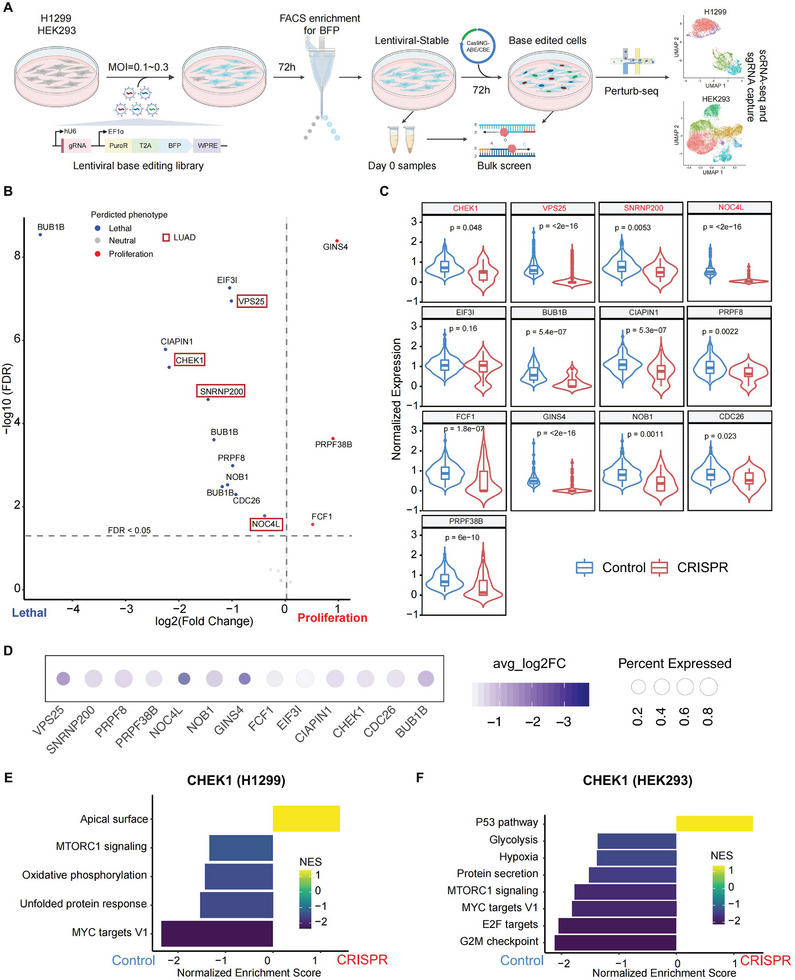
实验目的是验证MIGs在肺腺癌中的合成致死脆弱性,确认其肿瘤特异性治疗潜力。方法细节为设计CRISPR碱基编辑文库,靶向正常组织中常见的MIGs突变位点,在肺腺癌细胞系H1299和正常细胞系HEK293中进行平行筛选,结合Perturb-seq分析基因编辑后的转录组变化,采用广义线性模型评估编辑对细胞增殖的影响。结果解读:筛选结果显示,多数MIGs的突变在H1299细胞中具有致死性,而在HEK293细胞中则可耐受,证明其肿瘤特异性依赖;Perturb-seq分析显示CHEK1编辑后,H1299细胞中MYC靶点、mTORC1等致癌通路显著下调,而HEK293细胞中仅增殖相关通路被轻度抑制,未出现致死性,进一步验证CHEK1的合成致死潜力。产品关联:实验所用关键产品:CRISPR碱基编辑系统(ABEmax-NG、Anc-BE4max-NG)、10x Genomics Chromium Single Cell 5" Kit、Illumina测序平台等。
3.6 CHEK1调控免疫抑制的分子机制验证
实验目的是揭示CHEK1调控肺腺癌免疫抑制的分子通路,明确其与MIF的调控关系。方法细节为在p53缺失的H1299细胞中,共转染HA-MIF质粒与不同剂量的Flag-CHEK1质粒,通过Western blot检测p53磷酸化水平与MIF表达,ELISA检测MIF分泌量;构建CHEK1敲低的A549细胞与THP-1来源的巨噬细胞共培养模型,流式细胞术检测巨噬细胞极化标记物(CD80/CD206),RNA-seq分析巨噬细胞的转录组变化;用重组人MIF蛋白处理THP-1巨噬细胞,验证其对M2极化的调控作用。结果解读:Western blot显示CHEK1过表达可剂量依赖性上调p53 Ser20磷酸化与MIF表达(n=3,p<0.001);ELISA显示CHEK1过表达显著增加MIF分泌量(n=6,p<0.001);共培养实验显示CHEK1敲低的A549细胞上清可显著抑制巨噬细胞向M2型极化(p<0.05,n=3,两尾t检验);重组MIF蛋白可剂量依赖性促进M2巨噬细胞极化(p<0.05,n=3,两尾t检验),证明CHEK1通过CHEK1-p53-MIF轴调控M2巨噬细胞极化。产品关联:实验所用关键产品:Flag-CHEK1质粒、HA-MIF质粒、抗Flag抗体(Sigma–Aldrich, F9291)、抗HA抗体(ROCHE, 11867423001)、人MIF ELISA试剂盒(Boster, EK0813)、重组人MIF蛋白(Cell Signaling Technology, 87501S)等。

3.7 体内模型验证CHEK1-MIF轴的治疗潜力
实验目的是验证CHEK1或MIF抑制剂在体内的治疗效果与免疫调控作用。方法细节为构建LLC小鼠皮下移植瘤模型,待肿瘤体积达100mm³时,随机分为两组,分别给予CHEK1抑制剂SRA737(150mg/kg/天,灌胃)或PBS,连续治疗7天;另一组实验给予MIF抑制剂ISO-1(35mg/kg/天,腹腔注射)或PBS,连续治疗10天;治疗结束后检测肿瘤体积与重量,采用单细胞RNA-seq分析肿瘤微环境的变化;同时分析临床肺腺癌队列中CHEK1表达与抗PD-1治疗反应的相关性。结果解读:CHEK1抑制剂治疗组肿瘤体积与重量显著低于对照组(p=0.017,n=5,两尾t检验),MIF抑制剂治疗组肿瘤重量也显著降低(p=0.045,n=4,两尾t检验);单细胞RNA-seq显示CHEK1抑制剂治疗后,肿瘤中M2/M1巨噬细胞比例显著降低(p=6.0×10−5,Fisher精确检验),活化CD3+T细胞比例显著增加(p=5.7×10−8,Fisher精确检验),LAG3+CD8+T细胞比例显著降低(p=0.04,Fisher精确检验);临床队列分析显示CHEK1高表达与抗PD-1治疗耐药相关(p=0.046,n=33),AUC为0.725。产品关联:实验所用关键产品:CHEK1抑制剂SRA737(MedChemExpress, HY-18958)、MIF抑制剂ISO-1(MedChemExpress, HY-16692)、LLC细胞系(Procell, CL-0140)等。

4. Biomarker研究及发现成果
本研究识别的突变不耐受基因(MIGs)尤其是CHEK1,作为泛癌及肺腺癌的预后Biomarker与治疗靶点,兼具预后预测与治疗干预的双重价值,其筛选与验证逻辑完整,为精准治疗提供了新的方向。
Biomarker定位与筛选逻辑
识别的MIGs是一类新型Biomarker,分为泛癌MIGs与肺腺癌特异性MIGs(如CHEK1),筛选逻辑为“泛癌突变数据整合→miDriver框架识别→临床预后验证→单细胞机制解析→功能实验验证→体内治疗验证”的完整链条,从多组学数据到体内模型全面验证其有效性。CHEK1作为核心Biomarker,属于预后Biomarker与治疗靶点Biomarker,可用于预测肺腺癌患者的生存预后与免疫治疗反应。
研究过程与验证数据
Biomarker的来源为泛癌肿瘤组织与正常组织的突变数据、肿瘤组织的表达数据、临床队列的生存数据与免疫治疗反应数据;验证方法包括泛癌生存分析、LASSO预后模型构建、单细胞转录组分析、细胞功能实验、体内治疗模型验证、临床免疫治疗队列分析;特异性与敏感性方面,泛癌CMPS评分预测1年生存的平均AUC为0.89,肺腺癌中高CHEK1表达与不良生存相关(p<0.05,n=56),预测抗PD-1治疗反应的AUC为0.725(n=33),敏感性与特异性未明确提供具体数值(文献未明确提供该数据,基于图表趋势推测)。
核心成果与创新价值
CHEK1作为肺腺癌的核心Biomarker,其功能关联为通过CHEK1-p53-MIF轴调控M2巨噬细胞极化,构建免疫抑制微环境,促进肿瘤进展与免疫治疗耐药;创新性在于首次系统识别MIGs类Biomarker,揭示其兼具合成致死靶点与免疫调控Biomarker的双重功能,为肺腺癌的精准治疗提供了新的靶点;统计学结果显示,CHEK1高表达与肺腺癌患者不良生存相关(p<0.05,n=56),与抗PD-1治疗耐药相关(p=0.046,n=33),动物实验中CHEK1抑制剂治疗显著降低肿瘤重量(p=0.017,n=5)。此外,泛癌MIGs中约12%与患者生存相关,其中40%为细胞周期基因,具有广泛的临床应用潜力。