

1. 领域背景与文献
文献英文标题:Glucose transport dependency defines a therapeutic vulnerability in JAK2V617F-driven myeloproliferative neoplasms;
期刊名称:文献未明确提供;影响因子:文献未明确提供;研究领域:血液肿瘤学(骨髓增殖性肿瘤方向)
骨髓增殖性肿瘤(MPN)是一类以造血干细胞克隆性增殖为特征的血液系统恶性肿瘤,2005年JAK2V617F突变的发现是领域关键突破,该突变在90%的真性红细胞增多症(PV)和50%-60%的原发性血小板增多症(ET)、原发性骨髓纤维化(PMF)患者中存在,为MPN的发病机制研究奠定了基础。当前研究热点聚焦于靶向JAK2通路的耐药机制、代谢重编程在恶性克隆维持中的作用、以及新型治疗靶点的开发;领域未解决的核心问题包括现有JAK抑制剂(如鲁索替尼)仅能缓解症状无法根除恶性克隆,MPN不同亚型的共同治疗脆弱靶点尚未明确,代谢靶向治疗的体内有效性和机制仍需验证。
针对上述空白,本研究聚焦JAK2V617F驱动的MPN中HIF-1介导的葡萄糖代谢重编程,通过基因敲除和药理学干预,明确葡萄糖转运体GLUT1/3的功能冗余性及其作为选择性治疗靶点的潜力,为MPN的精准治疗提供新的理论依据和实验基础。
2. 文献综述解析
本文献综述部分按研究方向将现有研究分为三类:JAK2抑制剂治疗MPN的局限性研究、HIF-1通路在JAK2V617F驱动的MPN中的作用研究、肿瘤代谢重编程的靶向治疗研究,系统梳理了领域内的研究进展与未解决问题。
现有研究已明确JAK2V617F突变通过持续激活JAK-STAT通路驱动造血细胞异常增殖,JAK2抑制剂可有效降低血细胞计数、缓解脾肿大等症状,但无法清除恶性克隆,患者仍面临疾病进展风险;同时,研究证实JAK2V617F可诱导缺氧诱导因子1(HIF-1)的稳定表达,进而驱动糖酵解相关基因的上调,引发Warburg样代谢重编程,为代谢靶向治疗提供了理论基础;此外,GLUT1/3作为葡萄糖转运的关键蛋白,在多种肿瘤中高表达,被认为是潜在的治疗靶点,但在MPN中的功能尚未深入阐明。现有研究的优势在于建立了JAK2V617F与HIF-1、代谢重编程的关联,为后续研究指明了方向;局限性则体现在未揭示GLUT1/3在JAK2V617F细胞中的功能冗余性,体内靶向GLUT的治疗效果未得到充分验证,且不同MPN亚型是否存在共同的代谢脆弱性仍不明确。
与现有研究相比,本研究首次通过CRISPR-Cas9介导的基因敲除实验,证明GLUT1和GLUT3在JAK2V617F细胞中存在功能冗余,只有同时敲除两者才能完全阻断葡萄糖摄取并选择性杀伤JAK2V617F细胞;进一步在原代患者细胞中验证了GLUT抑制剂对JAK2V617F、CALR、MPL突变等多种MPN亚型的有效性,拓展了代谢靶向治疗的适用范围;此外,通过转录组测序揭示了葡萄糖剥夺后JAK2V617F细胞发生代谢崩溃、S期阻滞并凋亡的分子机制,为GLUT靶向治疗的作用机制提供了新的见解。
3. 研究思路总结与详细解析
本研究的整体框架为“细胞模型验证→基因功能解析→转录组机制探究→体内模型验证→原代细胞转化”,以“JAK2V617F是否通过HIF-1驱动葡萄糖代谢重编程,GLUT1/3是否为选择性治疗靶点”为核心科学问题,通过从细胞到动物再到患者的多层次实验,形成完整的研究闭环。
3.1 细胞模型构建与代谢表型验证
实验目的:验证JAK2V617F是否通过HIF-1介导葡萄糖代谢重编程,明确GLUT抑制剂对代谢表型的影响。
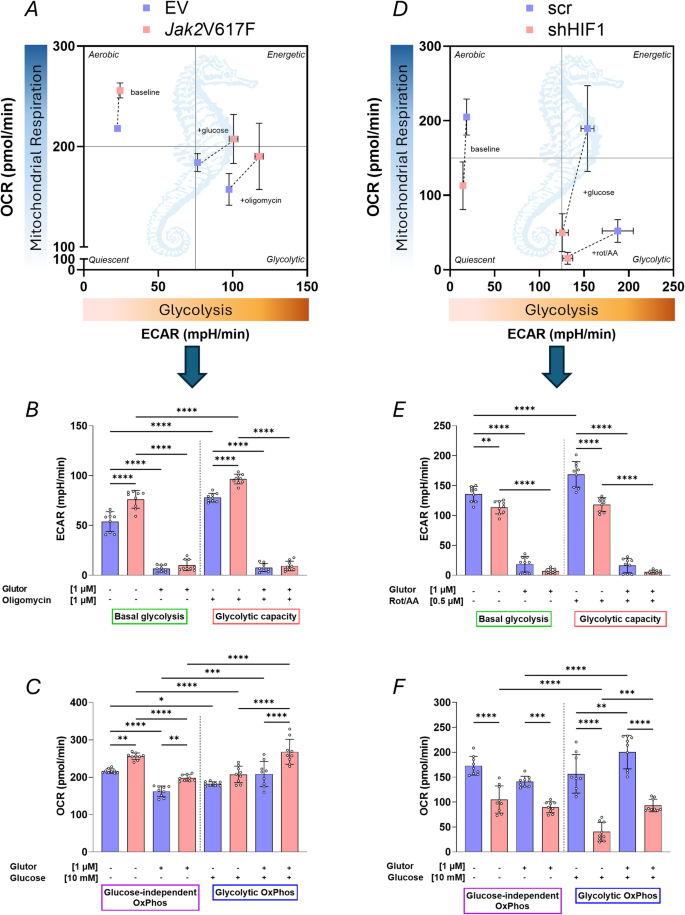
方法细节:构建表达空载体、Jak2野生型(WT)、Jak2 V617F的32D细胞系,以及Hif1α敲低(KD)的Jak2 V617F细胞系;采用Seahorse细胞外通量分析仪检测细胞外酸化率(ECAR,反映糖酵解水平)和氧消耗率(OCR,反映氧化磷酸化水平);分别用GLUT抑制剂Glutor处理细胞,对比代谢表型变化。
结果解读:与空载体对照组相比,Jak2 V617F细胞的ECAR和OCR显著升高(n=3,P<0.0001),表明其糖酵解和氧化磷酸化活性均增强;Hif1α敲低后,Jak2 V617F细胞的ECAR和OCR恢复至WT水平,证明HIF-1是JAK2V617F驱动代谢重编程的关键介导因子;Glutor处理可显著降低Jak2 V617F细胞的ECAR(n=3,P<0.0001),同时OCR出现代偿性升高,说明葡萄糖转运是维持其高糖酵解的核心环节。
产品关联:实验所用关键产品:Seahorse XF96细胞能量代谢分析仪(Agilent Technologies)、Glutor(Sigma-Aldrich)、4D-Nucleofector核转染系统(Lonza Bioscience)。
3.2 GLUT1/3基因敲除与功能冗余分析
实验目的:明确GLUT1和GLUT3在JAK2V617F细胞中的功能冗余性,验证其作为选择性治疗靶点的潜力。
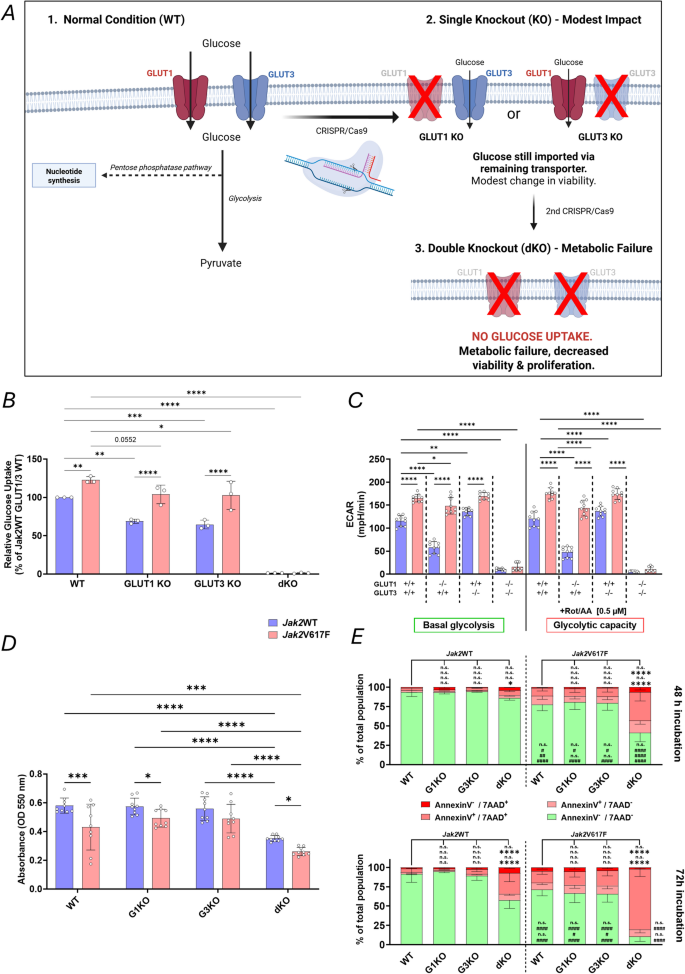
方法细节:利用CRISPR-Cas9技术在32D Jak2 WT和Jak2 V617F细胞中分别敲除Slc2a1(GLUT1)、Slc2a3(GLUT3),构建单敲除(KO)和双敲除(dKO)克隆;通过葡萄糖摄取实验、Seahorse分析、MTT增殖实验、Annexin V/7-AAD凋亡检测,对比不同克隆的功能差异;同时在人JAK2V617F突变的白血病细胞系(SET-2、HEL)中验证GLUT抑制剂的效果及与鲁索替尼的联合作用。
结果解读:单敲除GLUT1或GLUT3仅轻度降低JAK2V617F细胞的葡萄糖摄取,而双敲除则完全阻断葡萄糖摄取(n=3,P<0.0001),证明两者存在功能冗余;MTT实验显示双敲除显著降低JAK2V617F细胞的代谢活性(n=3,P<0.0001),凋亡检测显示72h后JAK2V617F双敲除细胞的存活比例不足10%,而Jak2 WT双敲除细胞的凋亡率仅轻度升高,说明葡萄糖转运的阻断对JAK2V617F细胞具有选择性杀伤作用;在人细胞系中,GLUT抑制剂可显著降低SET-2、HEL细胞的活力,但与鲁索替尼联合在人细胞系中呈现拮抗作用,提示联合治疗需考虑细胞模型的特异性。
产品关联:实验所用关键产品:CRISPR-Cas9 gRNA(Integrated DNA Technologies)、葡萄糖摄取检测试剂盒(Promega)、Pacific Blue™ Annexin V凋亡检测试剂盒(BioLegend)、鲁索替尼(Selleck Chemicals)。
3.3 转录组测序与机制解析
实验目的:揭示葡萄糖剥夺后JAK2V617F细胞的转录组变化,明确其凋亡的分子机制。
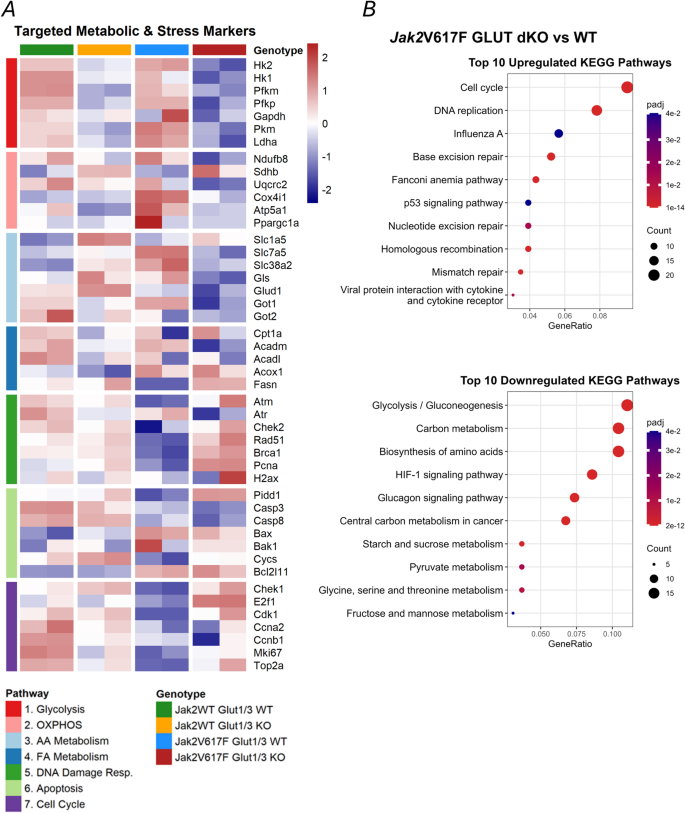
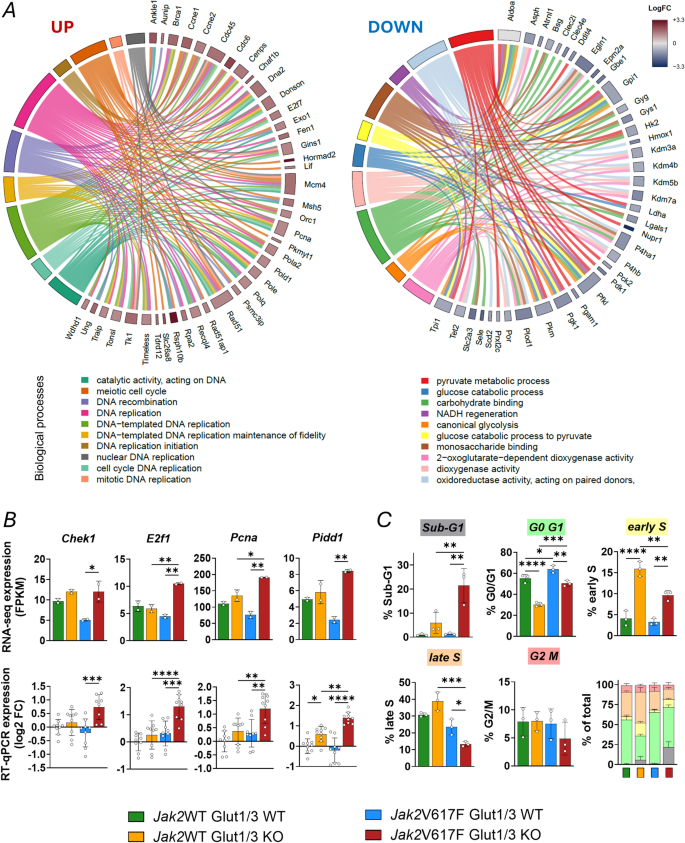
方法细节:收集GLUT1/3 WT和双敲除的Jak2 WT、Jak2 V617F细胞,提取RNA进行转录组测序(RNA-seq);通过差异表达基因分析、KEGG通路富集分析,筛选关键通路和基因;采用RT-qPCR验证差异表达基因的表达水平,通过BrdU/7-AAD染色检测细胞周期变化。
结果解读:RNA-seq结果显示,JAK2V617F双敲除细胞中糖酵解、氧化磷酸化、氨基酸代谢等通路显著下调,而细胞周期调控、DNA修复、凋亡相关通路显著富集;RT-qPCR验证显示Chek1、E2f1等复制应激基因和Pidd1等凋亡基因在JAK2V617F双敲除细胞中显著上调(n=3,P<0.01);细胞周期检测显示JAK2V617F双敲除细胞阻滞在S期,且亚G1比例显著增加(n=3,P<0.001),说明葡萄糖剥夺导致细胞代谢崩溃,引发复制应激和S期凋亡。
产品关联:实验所用关键产品:NucleoSpin RNA提取试剂盒(Macherey-Nagel)、Illumina NovaSeq X Plus测序平台(Illumina)、BrdU细胞周期检测试剂盒(Thermo Fisher Scientific)、FlowJo流式分析软件(BD)。
3.4 体内小鼠模型验证
实验目的:验证HIF-1和GLUT抑制剂在JAK2V617F驱动的MPN小鼠模型中的治疗效果。
方法细节:构建Jak2 V617F条件性敲入小鼠模型,将供者骨髓细胞移植到致死照射的受体小鼠中,建立MPN疾病模型;移植4周后,将小鼠分为对照组(溶剂)、HIF-1抑制剂组(echinomycin、acriflavine)、GLUT抑制剂组(KL-11743),进行腹腔注射给药;每周监测血细胞计数,实验终点分析骨髓、脾脏的造血细胞比例和组织病理变化。
结果解读:体内给药后,HIF-1抑制剂和GLUT抑制剂均未显著改善小鼠的血细胞计数和脾肿大症状,仅观察到红细胞生成从骨髓向脾脏转移,提示可能存在代偿性髓外造血;实验结果表明,尽管体外实验显示出显著的靶向效果,但体内由于药物递送、生物利用度或肿瘤微环境的保护作用,未达到预期的治疗效果,需要进一步优化给药方案或联合治疗策略。
产品关联:实验所用关键产品:echinomycin(Merck)、acriflavine(Sigma-Aldrich)、KL-11743(Sigma-Aldrich)、Element HT5™血液分析仪(Antech Diagnostics)。
3.5 原代患者细胞验证
实验目的:验证GLUT抑制剂在MPN原代患者细胞中的有效性,明确其临床转化潜力。
方法细节:收集健康供者和MPN患者(JAK2V617F、CALR、MPL突变)的外周血单个核细胞(PBMC);分别给予HIF-1抑制剂(acriflavine)、GLUT抑制剂(Glutor、KL-11743)处理,部分样本联合谷氨酰胺酶抑制剂CB-839;通过细胞计数、Trypan Blue染色检测细胞增殖和活力,通过甲基纤维素集落形成实验检测造血祖细胞的克隆形成能力。
结果解读:GLUT抑制剂可显著降低MPN患者PBMC的增殖能力(n=多例患者,P<0.05),对健康供者细胞的影响较小;集落形成实验显示,Glutor和KL-11743可显著减少患者来源的造血祖细胞集落数量(n=多例患者,P<0.01),且效果在JAK2V617F和CALR突变患者中均存在,提示GLUT抑制剂对多种MPN亚型具有治疗潜力;联合CB-839可轻度增强GLUT抑制剂的抗增殖效果,但未显著提升细胞杀伤作用。
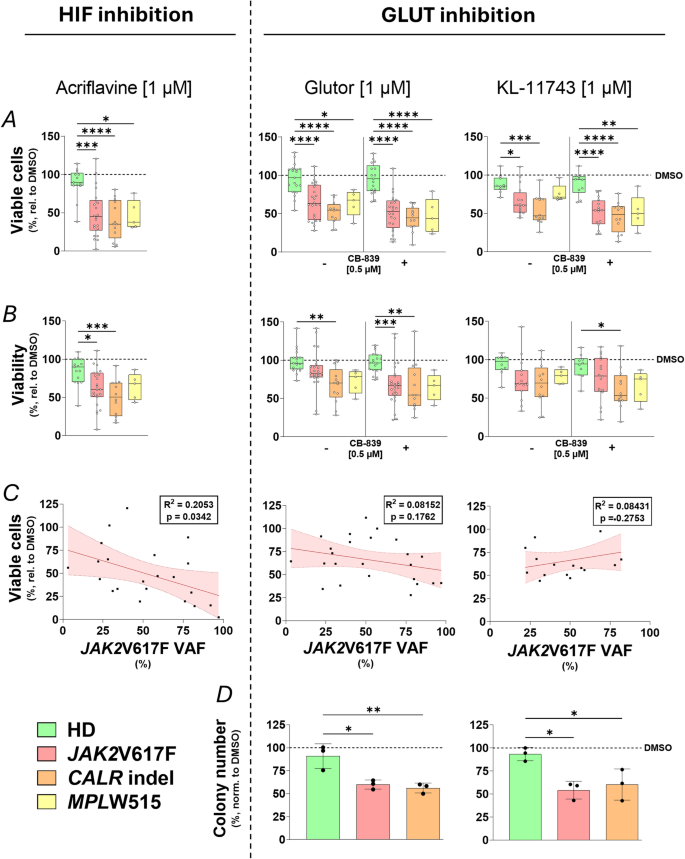
产品关联:实验所用关键产品:Methocult H4230甲基纤维素培养基(Stemcell Technologies)、CB-839(Sigma-Aldrich)、Trypan Blue染色液(Carl ROTH)。
4. Biomarker研究及发现成果解析
本研究中涉及的Biomarker为葡萄糖转运体GLUT1和GLUT3,其筛选与验证逻辑为:先通过转录组和蛋白组分析发现JAK2V617F细胞中GLUT1/3高表达,再通过基因敲除验证其功能冗余性,最后在原代患者细胞中验证其作为治疗靶点的有效性,形成完整的验证链条。
GLUT1/3的来源为JAK2V617F突变的造血细胞和MPN患者的外周血单个核细胞;验证方法包括免疫印迹检测蛋白表达、葡萄糖摄取实验检测功能活性、药理学抑制剂处理验证靶向效果;特异性方面,GLUT1/3的双敲除仅选择性杀伤JAK2V617F细胞,对野生型细胞影响较小;敏感性方面,GLUT抑制剂在纳摩尔浓度下即可显著抑制人SET-2细胞的活力,在原代患者细胞中,1μM的Glutor可使细胞增殖率降低约50%(n=多例患者,P<0.05)。
GLUT1/3是JAK2V617F驱动的MPN的选择性治疗脆弱靶点,其高表达由HIF-1介导的代谢重编程调控;靶向GLUT1/3可通过阻断葡萄糖摄取,诱导JAK2V617F细胞发生代谢崩溃、S期阻滞和凋亡;此外,GLUT抑制剂对JAK2V617F、CALR、MPL突变等多种MPN亚型的原代细胞均有效,提示其可能成为MPN的广谱治疗靶点;本研究的创新性在于首次揭示了GLUT1/3在JAK2V617F细胞中的功能冗余性,明确了葡萄糖转运依赖是其代谢脆弱点,为MPN的代谢靶向治疗提供了新的候选靶点;统计学结果显示,JAK2V617F双敲除细胞的72h凋亡率超过90%(n=3,P<0.0001),原代患者细胞经GLUT抑制剂处理后增殖率显著降低(P<0.05),充分验证了GLUT1/3作为治疗靶点的有效性。