CCL5通过调节血小板驱动的M2巨噬细胞极化促进血管紧张素II诱导的心脏重塑
CCL5 promotes angiotensin II-induced cardiac remodeling through regulation of platelet-driven M2 macrophage polarization
1. 领域背景与文献
发表期刊:未公开;影响因子:未公开;研究领域:心血管病理生理学,高血压诱导心脏重构的炎症分子机制。
高血压诱导的病理性心脏重构以左心室肥厚和纤维化为核心特征,是心力衰竭发生发展的主要驱动因素。领域共识:目前研究已明确血管紧张素II(Ang II)是高血压发生和心脏重构进程的关键促进因子,Ang II可触发一系列心脏炎症反应,包括免疫细胞募集、促纤维化M2型巨噬细胞极化和炎性细胞因子表达上调,抑制关键炎性介质或调控免疫细胞功能可有效缓解Ang II诱导的心脏重构,因此深入解析高血压心脏重构中免疫炎症通路的分子机制对该病的防治具有重要意义。
越来越多的研究证实血小板在炎症过程中发挥核心作用,可通过与T细胞、中性粒细胞、单核细胞、巨噬细胞等免疫细胞的相互作用调控炎症反应,还可通过分泌活性因子参与高血压靶器官损伤的调控。在内皮细胞损伤、血管壁损伤等病理条件下,血小板发生活化并通过分泌因子和与炎性细胞相互作用调控炎症进程,已有研究证实血小板活化是Ang II诱导高血压的早期事件,可促进血小板与白细胞结合,驱动炎性细胞向心脏组织募集,通过分泌炎性细胞因子促进心脏纤维化,还有研究指出血小板是驱动巨噬细胞向促纤维化表型极化的重要细胞因子来源,进而激活成纤维细胞促进心脏重构。尽管如此,目前血小板参与Ang II诱导心脏重构的具体分子机制仍不明确,该病理背景下触发血小板活化的效应分子尚未得到充分阐明,血小板与巨噬细胞在心脏重构发展过程中的潜在协作机制仍需进一步研究。
趋化因子CC基序配体5(CCL5)又称RANTES,可在多种病理过程中调控单核细胞和T细胞迁移,CCL5大量储存于血小板α颗粒中,血小板活化后可将其分泌,血小板表面同时表达CCL5的两种受体CCR1和CCR3,但CCL5对血小板功能的调控作用目前仍不明确。已有研究证实CCL5参与病毒感染、哮喘、动脉粥样硬化、肝纤维化等多种炎症疾病,靶向CCL5的药物或基因干预可减轻Ang II诱导的血管周围脂肪组织T淋巴细胞和巨噬细胞浸润,改善血管功能,但也有研究发现CCL5敲除会加重Ang II输注小鼠的肾脏损伤,这提示CCL5在高血压终末器官损伤中发挥复杂且关键的作用。结合血小板在心血管病理中的核心作用以及自分泌机制对血小板功能的调控,本研究针对CCL5是否通过触发血小板活化影响高血压心脏重构这一科学问题展开研究,填补了该领域的研究空白,为高血压心脏重构的防治提供了新的靶点和理论依据。
2. 文献综述解析
本文在引言部分围绕高血压心脏重构中炎症免疫反应的作用、血小板在高血压炎症中的功能、CCL5在炎症相关心血管疾病中的作用三个维度梳理现有研究,厘清了现有研究的进展与局限。
现有研究已经证实,Ang II诱导的高血压心脏重构过程中,炎症反应是核心驱动环节,抑制炎症相关通路可以有效缓解疾病进展,该方向的研究明确了免疫炎症在心脏重构中的核心地位,为后续机制研究奠定了基础,但局限在于尚未明确血小板参与该过程的具体效应分子和调控机制。针对血小板的现有研究已经证实,血小板通过分泌细胞因子、与炎性细胞相互作用调控炎症反应,在高血压诱导的器官损伤中发挥重要作用,血小板活化是Ang II诱导高血压的早期事件,可促进炎性细胞募集和巨噬细胞促纤维化极化,这些研究明确了血小板在该疾病中的重要作用,但现有研究仍未明确驱动血小板活化的关键上游分子,也未阐明血小板调控巨噬细胞极化的具体分子机制。
针对CCL5的现有研究,证实了CCL5参与多种炎症疾病,在高血压血管损伤中发挥调控作用,但不同研究中CCL5的作用存在差异,有研究发现靶向CCL5可改善Ang II诱导的血管功能,也有研究发现CCL5敲除会加重Ang II诱导的肾脏损伤,而且CCL5对血小板功能的调控作用目前仍存在争议,不同研究对CCL5是否影响血小板钙离子流和聚集得出了不同结论,且既往研究多聚焦于CCL5对血小板聚集的调控,对CCL5在血小板炎性活化中的作用和病理意义缺乏深入研究。
本研究的创新价值在于,首次明确了CCL5在Ang II诱导的心脏重构中通过CCR1/CCR3-NF-κB通路促进血小板炎性活化,进而促进血小板来源转化生长因子β1(TGF-β1)分泌驱动M2巨噬细胞极化,阐明了血小板-巨噬细胞串扰在高血压心脏重构中的新机制,解决了该领域先前对CCL5调控血小板功能不明确、血小板驱动M2极化机制不清的问题,为该疾病的防治提供了新的理论依据。
3. 研究思路总结与详细解析
本研究的核心科学问题是CCL5是否通过调控血小板活化影响Ang II诱导的高血压心脏重构,其具体分子机制是什么;研究目标是明确CCL5在该疾病中的功能,阐明CCL5调控血小板活化、进而驱动M2巨噬细胞极化的分子机制;技术路线为:首先通过公共数据库分析和体内动物实验明确CCL5在Ang II诱导心脏重构中的功能,随后通过转录组分析锁定CCL5可能调控的通路,接着通过体内外实验明确CCL5对血小板活化的调控作用,再通过血小板缺失-重建实验和体外共培养明确血小板CCL5对M2极化的调控作用,最后阐明CCL5调控血小板分泌TGF-β1的具体分子机制,形成完整的机制验证闭环。
3.1 CCL5在Ang II诱导心脏重构中的功能验证
实验目的:明确CCL5是否参与Ang II诱导的心脏纤维化、肥厚和心功能障碍。
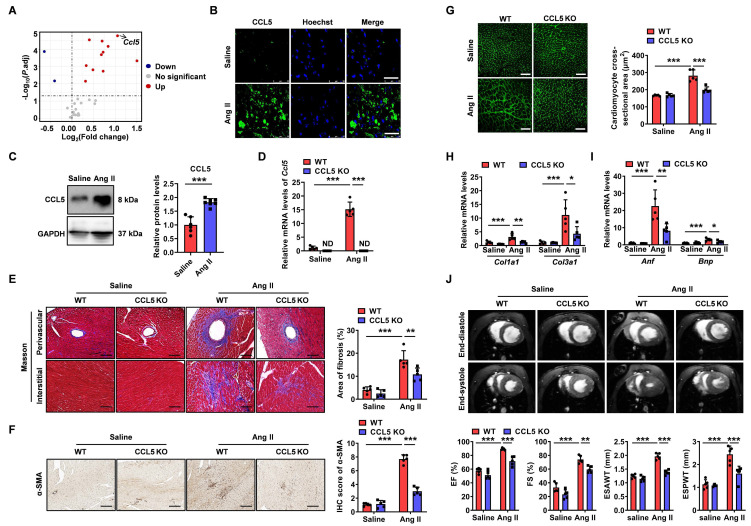
方法细节:首先从GEO数据库获取两个RNA测序数据集(共32个样本,对照组和Ang II处理组各16例)分析CCL5的表达变化,随后构建野生型和CCL5敲除小鼠的Ang II持续输注7天诱导高血压心脏重构模型,通过马松三色染色、免疫组化、免疫荧光检测心脏纤维化和心肌细胞肥大,通过心脏磁共振检测心功能,通过蛋白质印迹和定量PCR检测CCL5及纤维化肥厚标志物的表达。
结果解读:GEO数据分析显示,与假处理组相比,Ang II输注后心脏组织中CCL5的表达上调最为显著,免疫荧光和蛋白质印迹结果证实Ang II输注后小鼠心脏CCL5蛋白表达上调(n=6~7,P<0.001);CCL5敲除显著降低Ang II诱导的血管周围和间质纤维化,α-平滑肌肌动蛋白阳性肌成纤维细胞积累减少,心肌细胞横截面积显著降低(n=5,P<0.01),纤维化标志物I型胶原、III型胶原和肥厚标志物心房利钠因子、脑钠肽的mRNA表达显著低于野生型小鼠(n=5,P<0.05);心脏磁共振结果显示,CCL5敲除改善了Ang II损伤的左心室收缩功能,左心室射血分数和缩短分数恢复,收缩末期前后壁厚度降低(文献未明确提供具体数值,基于图表趋势推测,P<0.05)。结论:CCL5在Ang II诱导的心脏中表达上调,CCL5缺失可缓解Ang II诱导的心脏纤维化、肥厚和心功能障碍。
实验所用关键产品:Abcam的α-SMA抗体(货号ab5694)、Sigma-Aldrich的CCL5抗体(货号710001),其余为领域常规实验试剂。
3.2 转录组分析筛选CCL5调控的关键通路
实验目的:通过转录组测序明确CCL5调控的生物学过程和信号通路。
方法细节:对野生型和CCL5敲除小鼠的生理盐水或Ang II处理后心脏组织进行RNA测序,通过主成分分析、差异表达基因分析、基因集富集分析、KEGG和GO功能富集分析,结合GEO数据集的相关性分析,明确CCL5调控的关键通路。
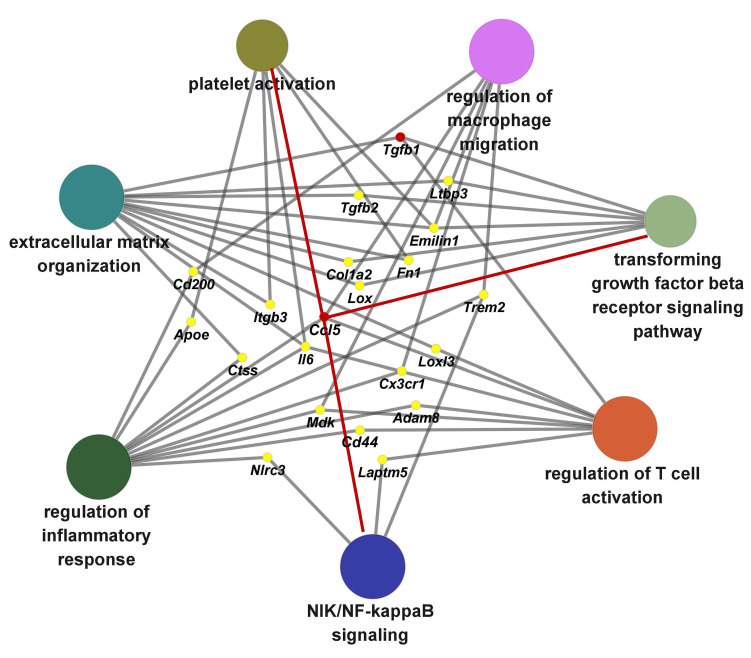
结果解读:主成分分析显示各组转录组谱清晰分离,组内重复性好,Ang II诱导野生型心脏产生大量转录激活,该效应在CCL5敲除小鼠中显著降低;基因集富集分析显示,野生型小鼠中Ang II刺激富集了免疫趋化、细胞外基质组织、补体凝血系统、血小板功能、核因子-κB(NF-κB)信号、T细胞活化相关通路,这些富集效应在CCL5敲除小鼠中减弱;相关性分析显示CCL5基因表达与血小板活化、NF-κB、TGF-β信号通路的特征基因表达呈强正相关(n=32,相关系数绝对值大于0.3,P<0.05)。结论:CCL5敲除通过抑制血小板活化、TGF-β和NF-κB信号通路减少细胞外基质沉积,保护高血压心脏纤维化。
实验所用关键产品:Illumina HiSeq4000测序系统,为领域常规测序平台,试剂为常规测序试剂。
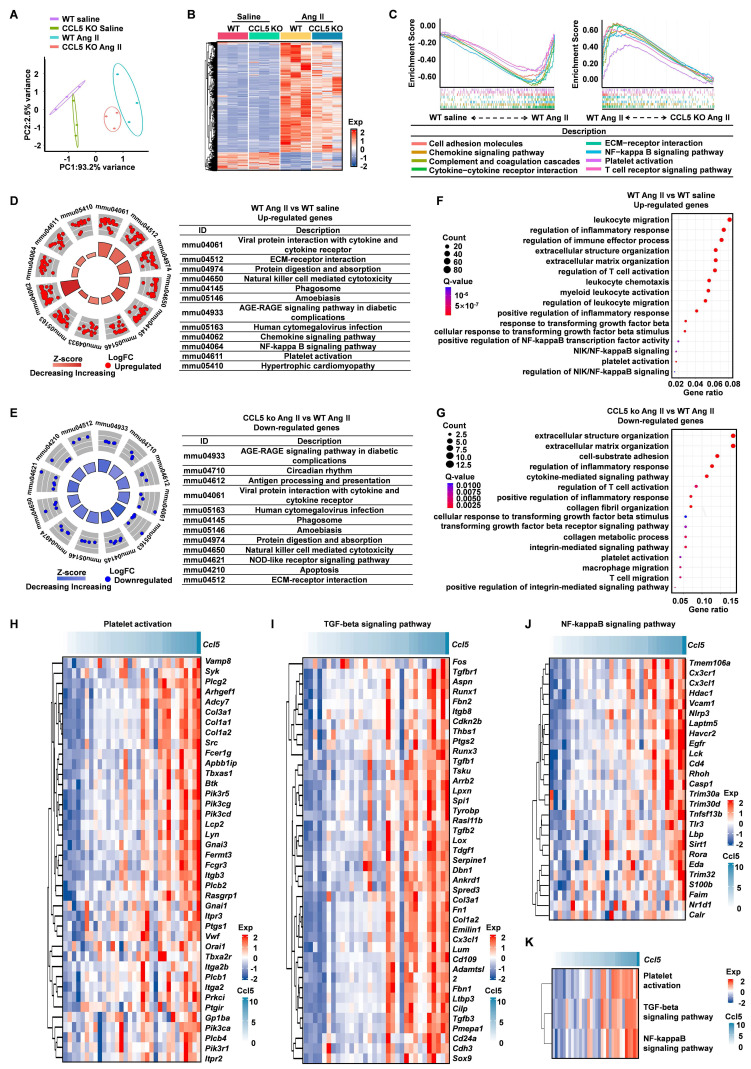
3.3 CCL5对血小板活化的调控作用验证
实验目的:明确CCL5是否直接调控血小板活化,验证CCL5通过促进血小板活化驱动心脏重构。
方法细节:首先通过免疫荧光检测心脏组织中CD41阳性血小板的积累,通过流式细胞术和成像流式细胞术检测外周血血小板表面CD62P的表达,通过血小板铺展实验检测血小板活化后的铺展面积,分子对接验证CCL5与CCR1、CCR3的结合,随后重组CCL5体外刺激野生型血小板检测其对血小板活化的影响,最后在Ang II输注小鼠中给予血小板抑制剂阿司匹林和氯吡格雷,观察CCL5敲除和血小板抑制的效应叠加情况。
结果解读:RNA测序结果显示CCL5敲除降低了Ang II诱导的血小板相关基因表达,免疫荧光结果显示Ang II输注显著增加野生型小鼠心脏纤维化区域的血小板积累,该效应在CCL5敲除心脏中显著降低(n=5,P<0.01);CCL5敲除显著降低外周血中CD62P阳性血小板比例,体外ADP刺激后CCL5敲除血小板α颗粒释放减少,凝血酶刺激后血小板铺展面积显著降低(n=5~6,P<0.01);分子对接证实CCL5可与CCR1、CCR3结合,重组CCL5体外直接增强野生型血小板α颗粒释放和铺展(n=5~7,P<0.01);阿司匹林和氯吡格雷可显著缓解Ang II输注野生型小鼠的心脏纤维化和肥厚,但在CCL5敲除小鼠中未观察到额外的保护效应,阿司匹林可完全阻断重组CCL5诱导的血小板表面CD62P表达上调和血小板铺展(n=5,P<0.001)。结论:CCL5可直接促进血小板活化,CCL5通过促进血小板活化驱动高血压心脏重构。
实验所用关键产品:Biolegend的FITC抗小鼠CD41抗体(货号133904)、APC抗小鼠/大鼠CD62P(货号148304)、Sigma-Aldrich的纤维蛋白原(货号HY-125864),其余为领域常规试剂。
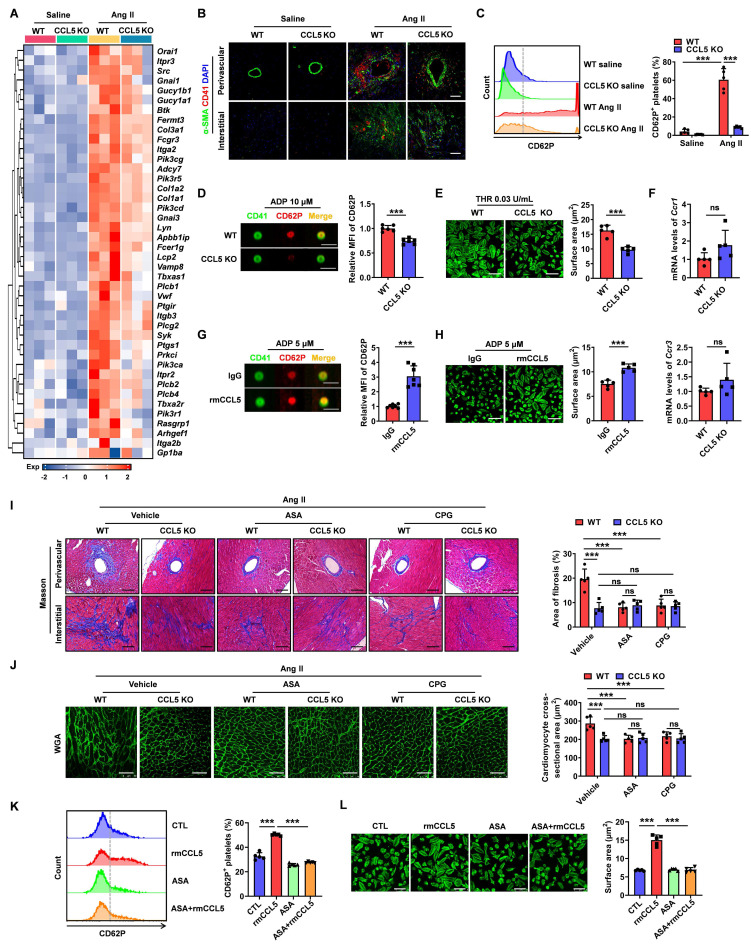
3.4 CCL5对心脏炎症和巨噬细胞极化的影响分析
实验目的:明确CCL5敲除对Ang II诱导的心脏炎症和巨噬细胞极化的影响。
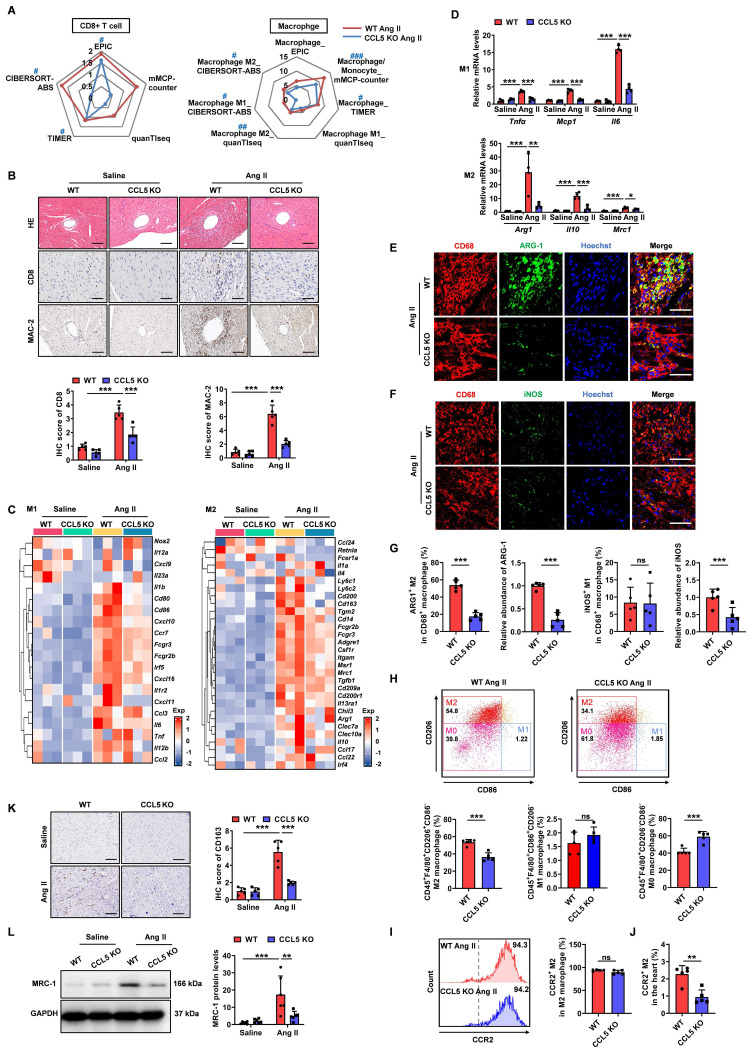
方法细节:采用五种去卷积算法分析RNA测序数据,解析野生型和CCL5敲除小鼠心脏中的免疫细胞浸润特征,通过病理染色、免疫荧光、流式细胞术、定量PCR、蛋白质印迹验证M2巨噬细胞的积累情况。
结果解读:五种算法分析显示,Ang II输注野生型心脏中多种免疫细胞的积累在CCL5敲除后显著降低,包括CD8阳性T细胞、巨噬细胞,尤其是M2型巨噬细胞(校正P<0.05);病理染色证实Ang II输注CCL5敲除心脏中CD8阳性T细胞和巨噬细胞数量减少;RNA测序和定量PCR显示,CCL5敲除下调了Ang II诱导的促纤维化M2巨噬细胞标志物基因表达(n=4,P<0.05);免疫荧光结果显示,野生型Ang II输注心脏中多数巨噬细胞高表达M2标志物精氨酸酶1(ARG-1),仅少数高表达M1标志物诱导型一氧化氮合酶(iNOS),CCL5敲除显著降低心脏中M2巨噬细胞的丰度和比例,M1巨噬细胞比例无显著变化(n=5,P<0.001);流式细胞术结果证实M2巨噬细胞在总心脏巨噬细胞中的比例在CCL5敲除后降低,M0比例升高,CCR2阳性M2巨噬细胞在总心脏细胞中的比例显著降低(n=5,P<0.05);免疫组化和蛋白质印迹进一步证实CCL5敲后Ang II诱导的CD163阳性M2巨噬细胞减少,M2巨噬细胞甘露糖受体1(MRC-1)表达降低(n=6,P<0.01)。结论:CCL5敲除缓解Ang II诱导的心脏炎症,特异性减少促纤维化M2巨噬细胞的积累。
实验所用关键产品:Proteintech的ARG-1抗体(货号16001-1-AP)、iNOS抗体(货号18985-1-AP),其余为领域常规试剂。
3.5 血小板CCL5调控M2极化和心脏重构的体内外验证
实验目的:明确CCL5缺陷的血小板是否是缓解心脏重构和M2极化的核心环节。
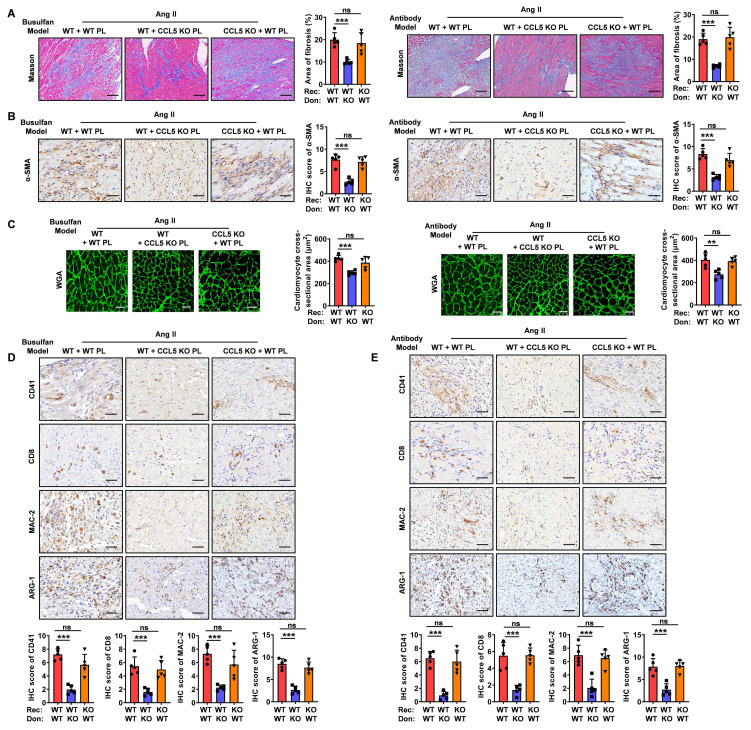
方法细节:构建两种血小板缺失-重建模型,分别为白消安诱导血小板缺失模型和抗GPIbα抗体诱导血小板缺失模型,将血小板缺失小鼠分别重建野生型或CCL5敲除血小板,随后进行7天Ang II输注诱导高血压,检测心脏重构、炎症和巨噬细胞极化情况;体外将野生型或CCL5敲除血小板与骨髓来源巨噬细胞共培养,检测巨噬细胞M2极化情况,随后收集巨噬细胞上清刺激心脏成纤维细胞,检测肌成纤维细胞分化情况。
结果解读:两种血小板缺失-重建模型中,重建CCL5敲除血小板的野生型小鼠与重建野生型血小板的小鼠相比,心脏纤维化、肌成纤维细胞分化和心肌细胞肥厚均显著减轻(n=5,P<0.01),心脏中CD41阳性血小板、CD8阳性T细胞、巨噬细胞和M2巨噬细胞的浸润均显著减少(n=5,P<0.001);免疫荧光结果显示,重建CCL5敲除血小板显著降低Ang II输注野生型心脏中M2巨噬细胞的比例,对M1比例无显著影响,而CCL5敲除小鼠重建野生型血小板后,Ang II诱导的病理改变与重建野生型血小板的野生型小鼠相似(n=5,P>0.05);体外共培养结果显示,在Ang II和ADP存在下,与CCL5敲除血小板共培养的巨噬细胞CD163蛋白表达显著降低,ARG-1、IL-10、MRC-1的mRNA水平显著降低(n=3~5,P<0.05);来自CCL5敲除血小板共培养巨噬细胞的上清刺激心脏成纤维细胞后,α-SMA蛋白水平以及I型胶原、III型胶原、Sm22、α-SMA的mRNA表达均显著降低(n=3~5,P<0.01);对照实验证实巨噬细胞固有CCL5缺失不影响M2极化和成纤维细胞活化。结论:血小板来源的CCL5是驱动M2巨噬细胞极化、进而促进肌成纤维细胞分化和心脏重构的核心因素,非血小板来源的CCL5不影响该过程。
实验所用关键产品:Emfret Analytics的GPIbα阻断抗体(货号R300),其余为领域常规试剂。
3.6 CCL5调控血小板TGF-β1分泌的机制验证
实验目的:明确CCL5调控血小板分泌TGF-β1的分子机制。
方法细节:首先检测野生型和CCL5敲除小鼠Ang II输注后心脏TGF-β通路的表达,通过相关性分析、免疫荧光、蛋白质印迹、酶联免疫吸附实验验证CCL5对血小板来源TGF-β1的调控;随后通过添加外源性TGF-β1进行拯救实验,验证TGF-β1在CCL5调控M2极化中的作用;最后通过阻断实验明确CCL5调控TGF-β1分泌的下游受体和信号通路。
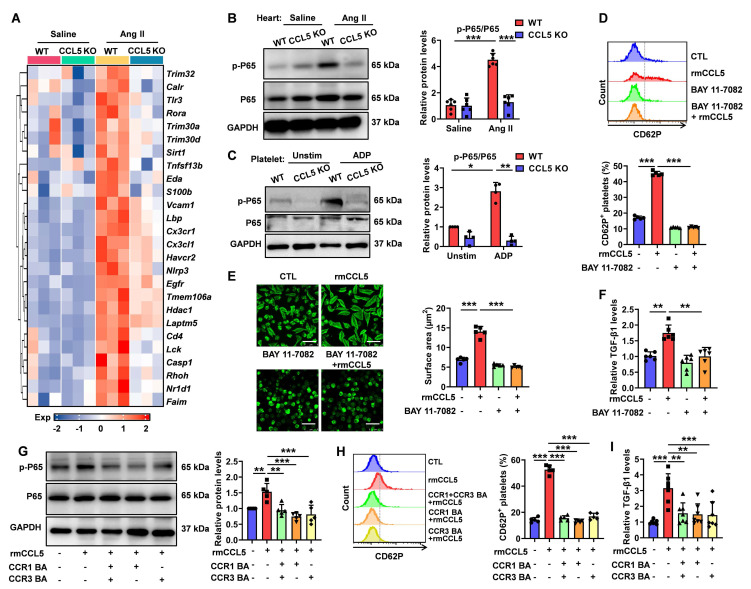
结果解读:Ang II输注后野生型小鼠心脏TGF-β通路关键成员转录上调,该效应在CCL5敲除小鼠中显著减弱(n=3,P<0.05);CCL5表达与Tgfb1表达呈强正相关(n=32,P<0.05),CCL5敲除小鼠心脏中Ang II诱导的TGF-β1蛋白升高显著减弱(n=6,P<0.01),免疫荧光证实TGF-β1主要与血小板共定位,CCL5敲除后血小板浸润和TGF-β1表达均降低;血小板缺失-重建模型中,接受CCL5敲除血小板移植的野生型小鼠心脏TGF-β1蛋白和mRNA水平均显著低于接受野生型血小板的小鼠(n=4~5,P<0.01);体外ADP刺激后,CCL5敲除血小板上清中TGF-β1水平更低,血小板裂解物中保留更多TGF-β1(n=7~8,P<0.01);外源性TGF-β1可以逆转CCL5敲除血小板上清对M2标志物表达的抑制作用(n=5,P<0.05);机制研究显示,Ang II处理野生型心脏NF-κB信号通路基因上调,CCL5敲除降低p-P65/P65比例,体内外实验证实CCL5敲除降低ADP刺激血小板的P65磷酸化,NF-κB抑制剂BAY 11-7082可以完全阻断重组CCL5诱导的血小板P选择素释放、血小板铺展和TGF-β1分泌(n=4~6,P<0.01);CCR1和CCR3阻断抗体单独或联合使用均可有效抑制重组CCL5刺激的血小板P65磷酸化、α颗粒分泌和TGF-β1分泌,单独和联合阻断的抑制效果无显著差异(n=5~7,P>0.05)。结论:CCL5通过血小板表面CCR1和CCR3激活NF-κB信号,促进血小板TGF-β1分泌,进而驱动M2巨噬细胞极化。
实验所用关键产品:DARKEWE的小鼠TGF-β1预包被酶联免疫吸附试剂盒(货号1217102)、Cell Signaling Technology的P65抗体(货号8242T)、Signalway Antibody的p-P65抗体(货号11014)、MedChemExpress的BAY 11-7082(货号HY-13453),其余为领域常规试剂。
4. Biomarker研究及发现成果
本研究鉴定的核心生物标志物为CCL5,属于趋化因子类潜在干预靶点与诊断生物标志物,其筛选验证逻辑完整:首先基于GEO公共数据库在Ang II诱导心脏重构模型中筛选差异表达趋化因子,发现CCL5上调幅度最显著,随后通过体内基因敲除动物模型、血小板缺失-重建模型验证其功能,再通过体外细胞共培养明确其作用机制,最后通过临床前动物模型验证其干预价值。
本研究中CCL5的主要来源为活化血小板的α颗粒,验证方法包括GEO数据库差异表达分析、免疫荧光染色、蛋白质印迹、定量PCR,功能验证包括基因敲除模型、血小板抑制实验、血小板重建模型、体外细胞共培养。CCL5在Ang II诱导心脏重构中特异性高表达,其表达水平与血小板活化、TGF-β1表达、M2巨噬细胞浸润呈强正相关(相关系数绝对值>0.3,n=32,P<0.05),CCL5敲除后心脏纤维化、肥厚等重构指标显著改善,左心室功能得到明显恢复(文献未明确提供AUC等诊断特异性数据,本研究为机制验证性研究)。
本研究的核心成果为,首次证实CCL5是高血压心脏重构中血小板炎性活化的关键调控分子,CCL5表达水平与心脏纤维化、肥厚程度呈正相关,可作为高血压心脏重构的潜在干预靶点和诊断生物标志物。本研究明确了CCL5通过CCR1/CCR3-NF-κB-TGF-β1轴调控血小板驱动M2巨噬细胞极化的完整机制,为高血压心脏重构的防治提供了新的方向,所有核心结果均具有统计学支持(P<0.05),动物实验样本量符合领域研究规范,结论可靠。本研究提示,靶向CCL5或其下游血小板活化通路,有望成为缓解高血压心脏炎症、改善心脏重构的新型治疗策略。