EML4-ALK 变异特异性基因相互作用影响肺肿瘤发生
EML4-ALK Variant-Specific Genetic Interactions Shape Lung Tumorigenesis
1. 领域背景与文献
文献英文标题:EML4-ALK variant-specific genetic interactions shape lung tumorigenesis;
发表期刊:未公开;影响因子:未公开;研究领域:肺癌分子生物学、肿瘤遗传学、靶向治疗耐药机制
ALK融合基因是非小细胞肺癌(NSCLC)的重要驱动基因,2007年EML4-ALK融合的发现开启了ALK靶向治疗的时代,克唑替尼、劳拉替尼等ALK抑制剂的应用显著改善了患者预后,但耐药问题始终是临床治疗的核心挑战。EML4-ALK存在多种结构变体,其中V1(EML4外显子13与ALK外显子20融合)和V3(EML4外显子6a/b与ALK外显子20融合)占所有病例的80%,但长期以来临床将EML4-ALK肺癌视为同质疾病,治疗未区分变体。现有体外研究显示V1和V3在蛋白稳定性、细胞定位及抑制剂敏感性上存在差异,但缺乏体内模型验证其功能异质性;同时,肿瘤抑制基因在EML4-ALK肺癌中的作用仅TP53有较多报道,其他基因的功能及与不同变体的特异性相互作用尚不明确,这极大限制了精准治疗的发展。
针对上述研究空白,本研究通过构建EML4-ALK V1和V3的自发小鼠模型,结合高通量功能基因组技术系统解析肿瘤抑制基因与不同变体的遗传相互作用,首次揭示EML4-ALK变体间的功能差异堪比不同癌基因,明确了PTEN失活导致V3对劳拉替尼耐药的机制,为EML4-ALK肺癌的精准分型和个体化治疗提供了关键依据。
2. 文献综述解析
作者对领域内现有研究的分类维度主要包括三个层面:一是EML4-ALK变体的生物学特性差异,聚焦体外研究中不同变体的生化功能与抑制剂反应;二是肿瘤抑制基因在EML4-ALK肺癌中的作用,围绕已报道的TP53等少数基因的临床关联展开;三是疾病模型的发展现状,对比体外细胞模型与体内模型的应用局限。
现有研究的关键结论显示,EML4-ALK是NSCLC的驱动基因,ALK抑制剂可有效抑制肿瘤生长,但原发性和获得性耐药普遍存在;V1和V3在体外实验中表现出稳定性、激酶活性及抑制剂敏感性的差异,但体内功能差异未得到验证;肿瘤抑制基因的突变与EML4-ALK肺癌的恶性进展相关,但具体调控机制及变体特异性效应未知。现有研究的优势在于推动了ALK抑制剂的临床应用,初步揭示了变体的部分生化特性;局限性则体现在缺乏体内模型验证变体的功能异质性,未系统筛选肿瘤抑制基因与不同变体的相互作用,临床治疗未区分变体导致部分患者获益有限。
本研究的创新价值通过与现有研究的未解决问题对比凸显:首次构建了EML4-ALK V1和V3的自发小鼠模型,填补了体内模型研究的空白;通过Tuba-seq高通量技术系统筛选并验证了29个肿瘤抑制基因的变体特异性作用,发现V1和V3对肿瘤抑制基因失活的反应相关性极弱(ρ=0.36),功能差异堪比KRAS与BRAF等不同癌基因;揭示了PTEN失活是V3型肺癌对劳拉替尼耐药的关键机制,为临床精准治疗提供了可转化的Biomarker;同时通过人类大样本队列验证了变体特异性的基因组特征,为EML4-ALK肺癌的分型治疗提供了临床依据。
3. 研究思路总结与详细解析
本研究的整体框架以阐明EML4-ALK V1和V3的功能异质性为核心,核心科学问题聚焦于EML4-ALK变体如何通过与肿瘤抑制基因的特异性相互作用调控肿瘤发生与治疗反应,技术路线遵循“模型构建→高通量筛选→功能验证→机制解析→临床转化”的闭环逻辑:首先构建CRISPR/Cas9介导的V1和V3自发小鼠模型,然后通过Tuba-seq技术系统筛选肿瘤抑制基因的变体特异性作用,接着对关键基因进行体内外功能验证,再通过转录组、ATAC-seq解析分子机制,随后构建类器官和体内药物实验研究治疗反应差异,最后通过人类患者队列验证临床相关性。
3.1 EML4-ALK V1和V3自发小鼠模型构建与验证
实验目的:构建模拟人类EML4-ALK肺癌的体内模型,比较V1和V3的肿瘤发生能力与生物学特性。
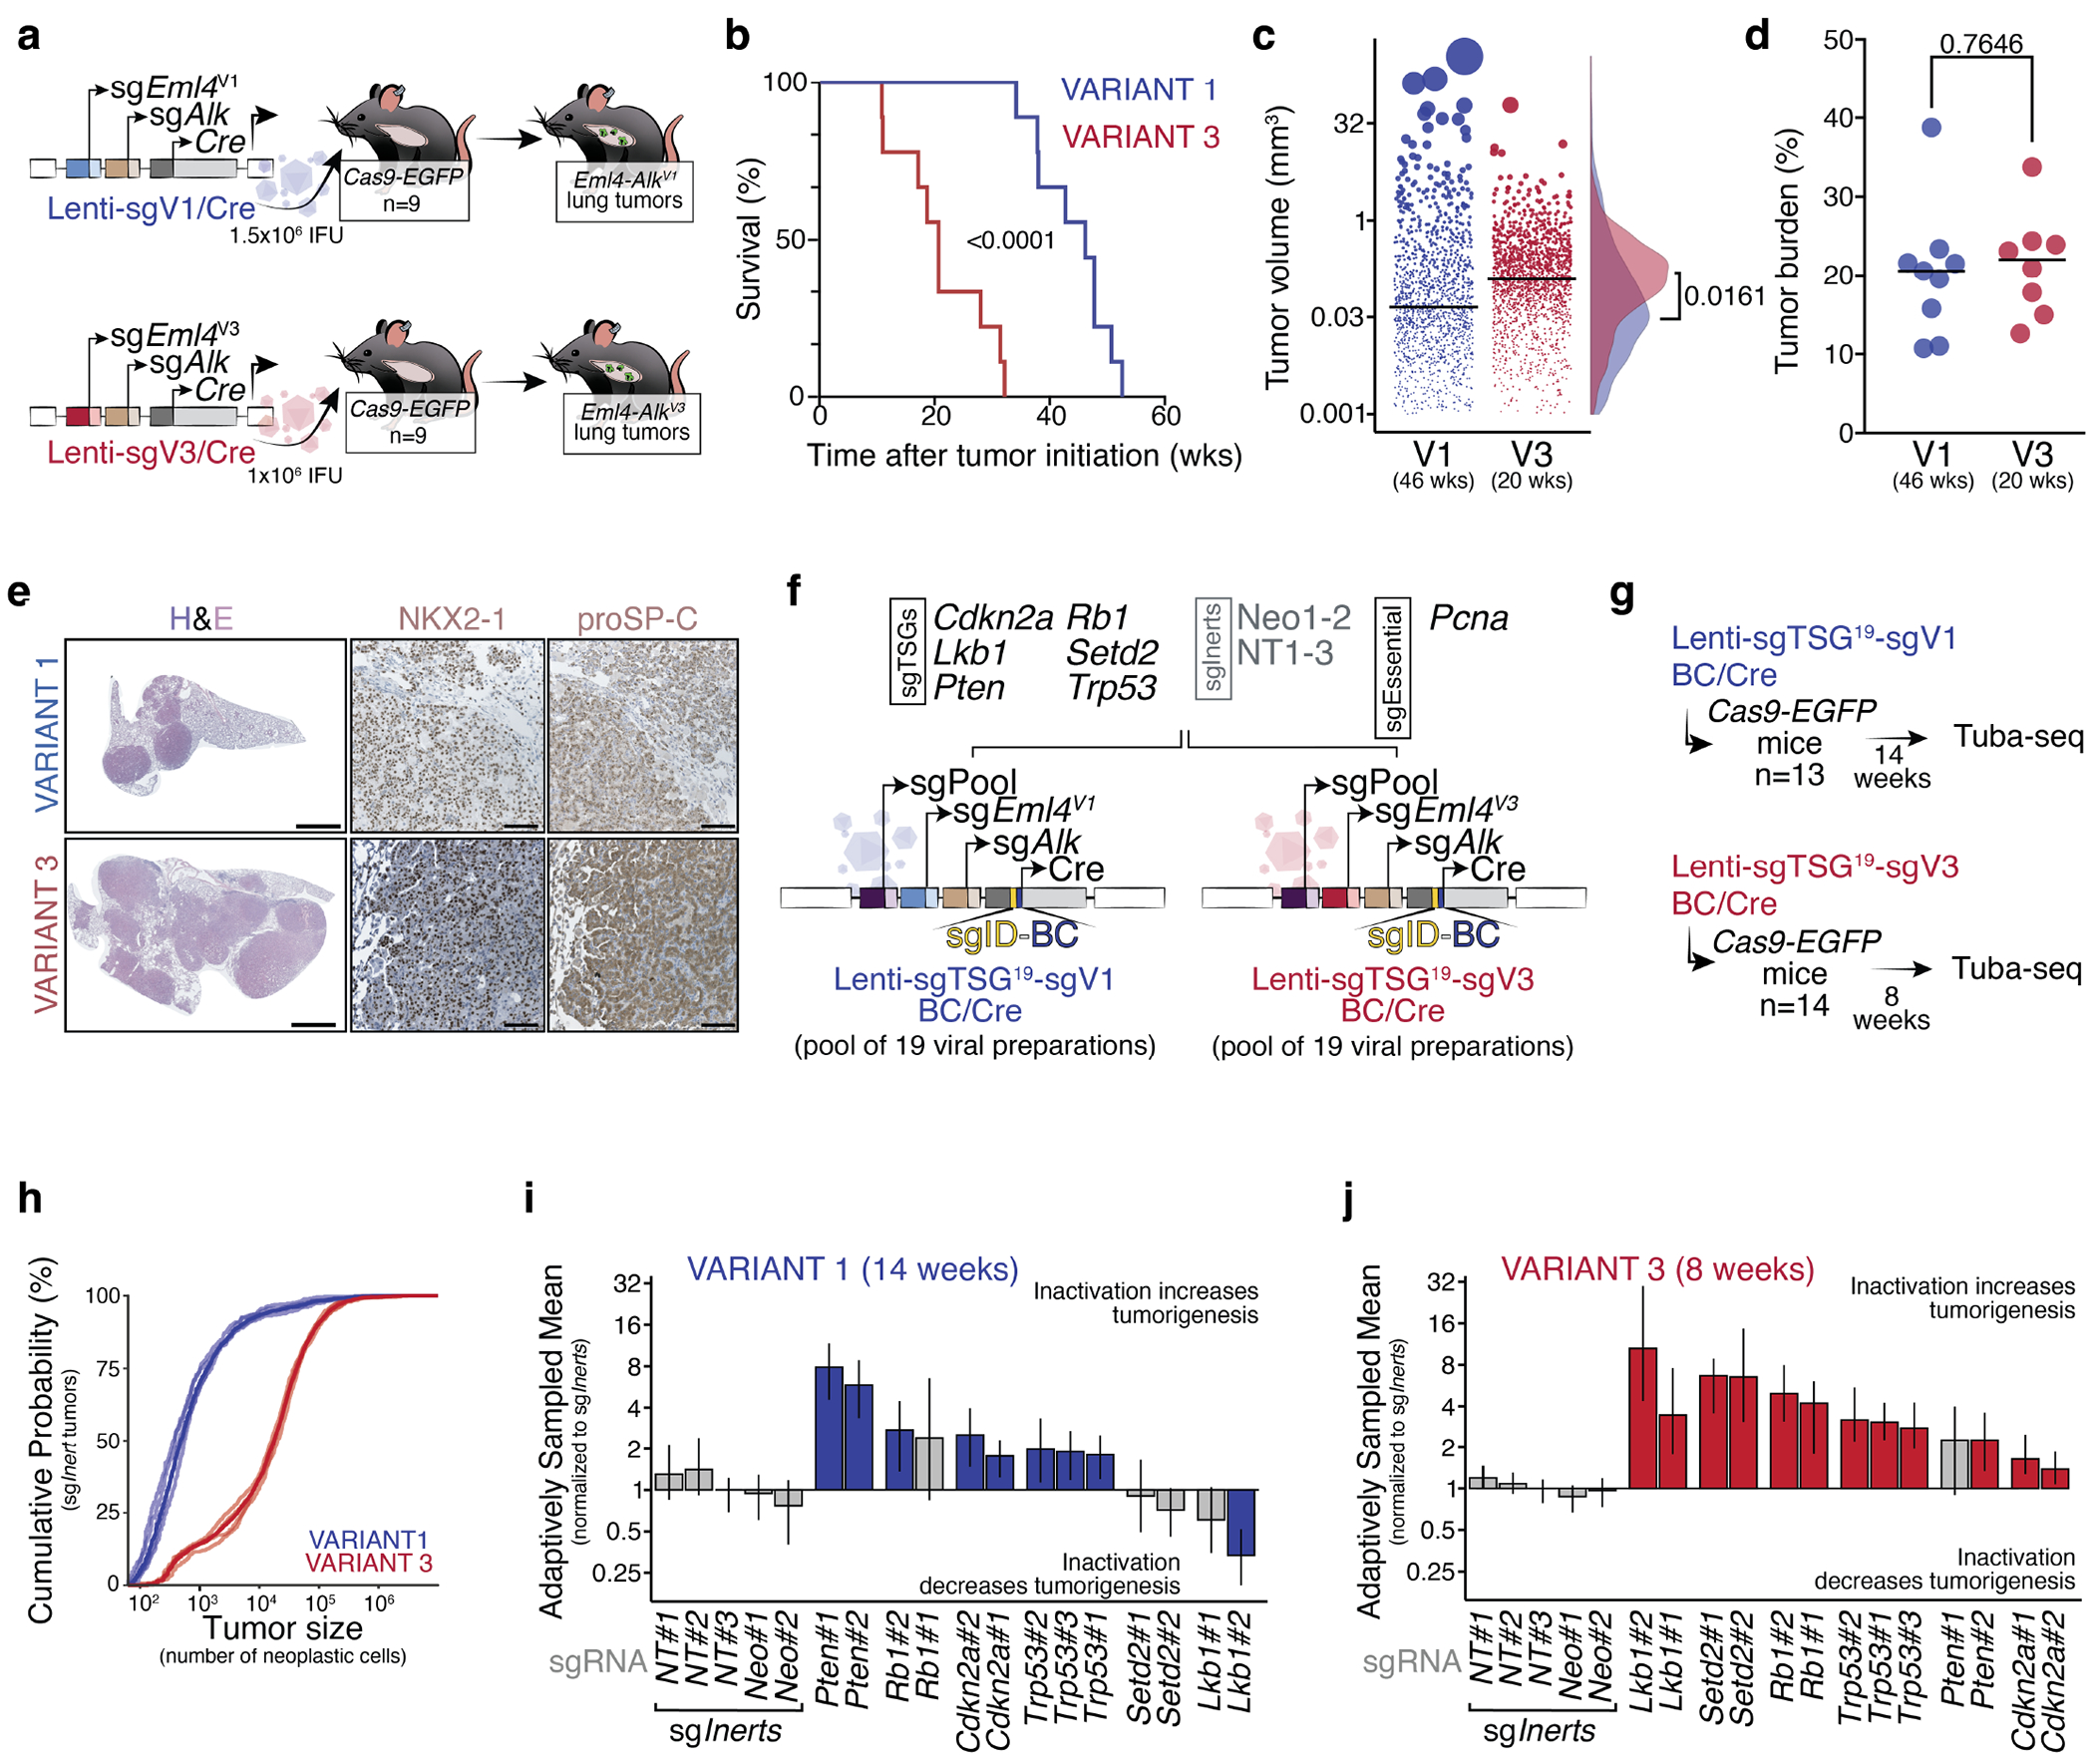
方法细节:采用R26LSL-Cas9-EGFP小鼠,通过气管内注射携带靶向Eml4内含子14(V1)或内含子6(V3)、Alk内含子19的sgRNA及Cre重组酶的慢病毒,诱导染色体倒置产生Eml4-Alk融合基因;监测小鼠生存时间,通过组织学染色、免疫组化检测肿瘤病理特征与标志物表达,验证融合基因的存在与蛋白表达水平。
结果解读:所有注射慢病毒的小鼠均发生肺肿瘤,V3驱动的小鼠中位生存时间显著短于V1(20.57周 vs 46周,n=9,P<0.0001);V3肿瘤的体积与负荷显著大于V1(n=9,P<0.05);肿瘤均为腺癌,表达肺泡上皮标志物NKX2-1和表面活性蛋白C;V3的EML4-ALK蛋白表达水平整体高于V1,但存在肿瘤间异质性。
产品关联:文献未提及具体实验产品,领域常规使用慢病毒包装系统、CRISPR/Cas9基因编辑试剂、免疫组化抗体等。
3.2 肿瘤抑制基因与EML4-ALK变体的遗传相互作用高通量筛选
实验目的:系统筛选肿瘤抑制基因对V1和V3驱动肿瘤发生的影响,鉴定变体特异性的遗传相互作用。
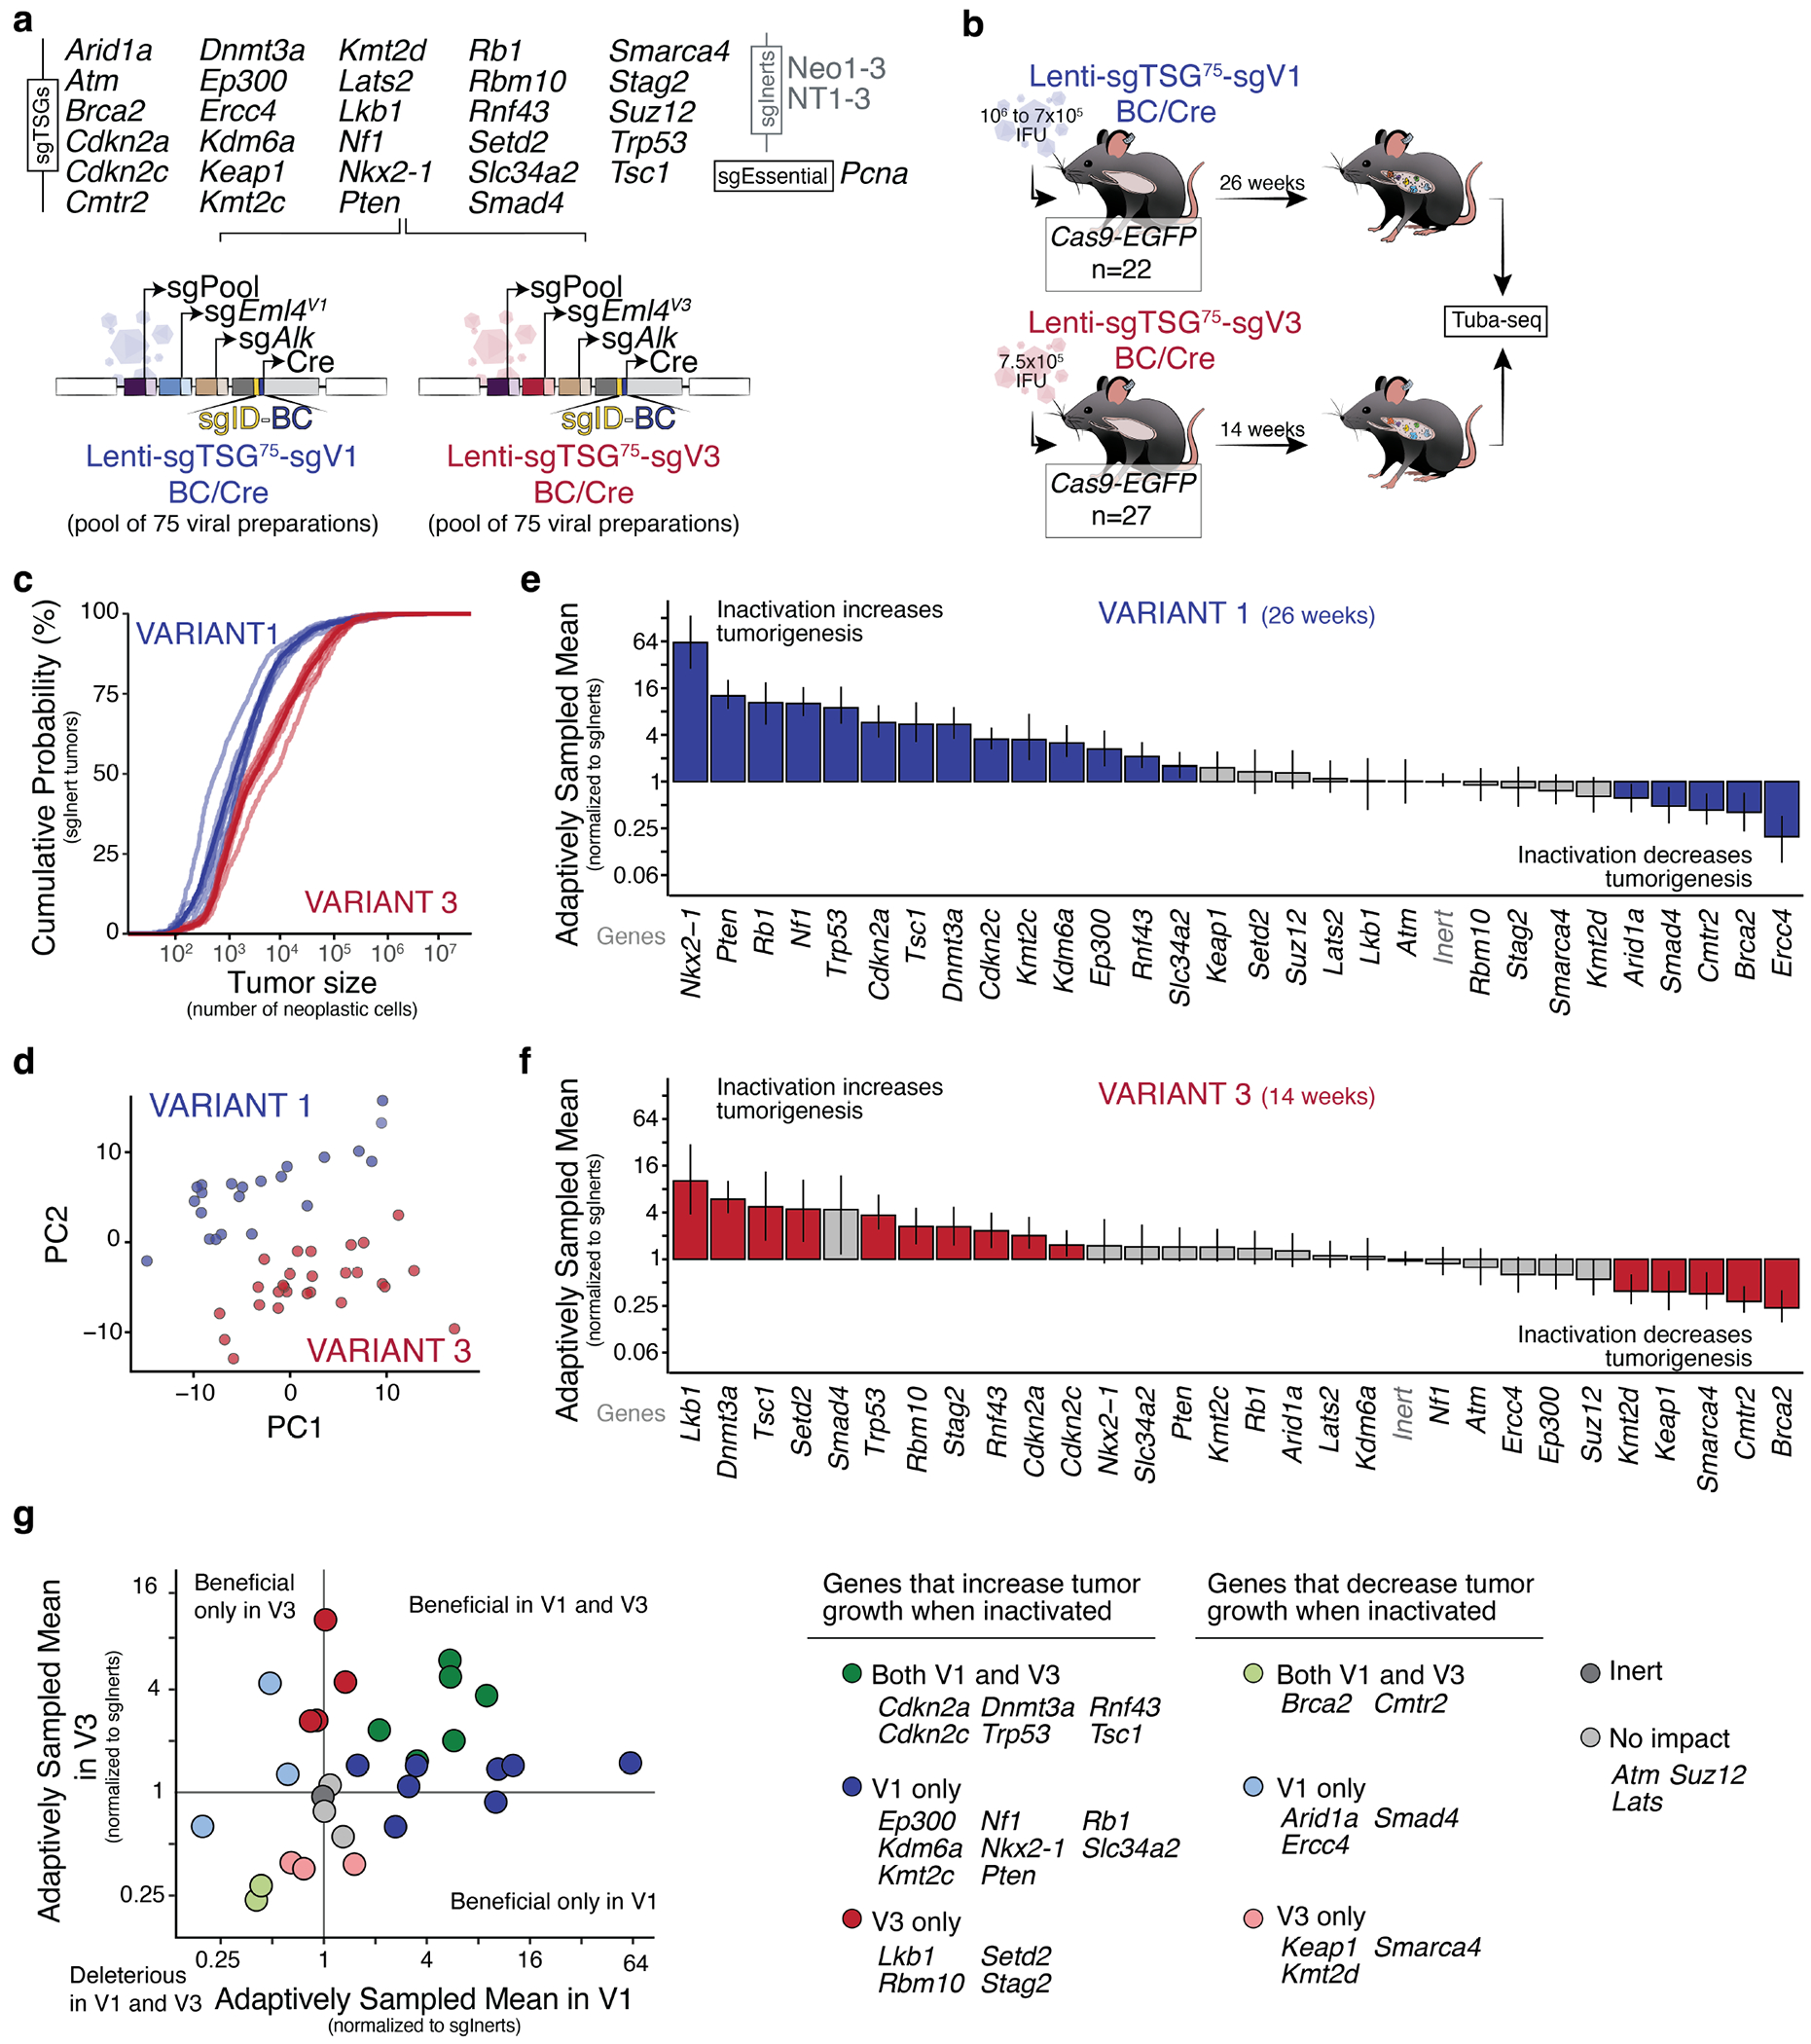
方法细节:构建两轮慢病毒文库,第一轮包含6个经典肺癌肿瘤抑制基因的sgRNA,第二轮扩展至29个候选基因;每个慢病毒载体携带Cre、V1/V3融合诱导sgRNA、靶向肿瘤抑制基因的sgRNA及独特的barcode;将文库注射到Cas9-EGFP小鼠和Cas9阴性的KrasLSL-G12D/+小鼠(用于定量载体比例);当小鼠出现肿瘤负荷症状时收集肺组织,通过Tuba-seq测序分析每个sgRNA对应的肿瘤大小与数量,计算适应性采样均值(ASM)评估基因失活对肿瘤发生的影响。
结果解读:第一轮筛选发现Trp53、Cdkn2a失活可促进两种变体的肿瘤发生,而Pten失活对V1的促进作用显著强于V3,Lkb1、Setd2失活仅显著促进V3肿瘤发生;第二轮筛选进一步发现Nf1失活特异性促进V1肿瘤发生,Dnmt3a、Tsc1失活可促进两种变体的肿瘤发生;V1和V3对肿瘤抑制基因失活的反应相关性极弱(ρ=0.36),提示变体间的功能差异堪比不同癌基因。
产品关联:文献未提及具体实验产品,领域常规使用高通量测序平台、慢病毒文库构建试剂、生物信息学分析软件等。
3.3 关键肿瘤抑制基因的变体特异性效应验证
实验目的:验证Pten、Rb1、Setd2等基因的变体特异性作用,并解析其分子机制。
方法细节:构建携带单个sgPten、sgRb1、sgSetd2或sgNeo(对照)的慢病毒,注射到Cas9-EGFP小鼠;监测小鼠生存时间,检测肿瘤大小;通过免疫组化验证基因失活效率;对Setd2失活的V1和V3肿瘤进行RNA-seq和ATAC-seq分析,比较转录组与染色质可及性的差异。
结果解读:Rb1失活显著缩短V1小鼠的中位生存时间(sgRb1-V1 vs sgNeo-V1,P<0.05),对V3小鼠无显著影响;Setd2失活对V3小鼠生存的抑制作用更显著(sgSetd2-V3 vs sgNeo-V3,P<0.01);Pten失活显著增加V1肿瘤的表面面积(n=6,P<0.05),Setd2失活显著增加V3肿瘤的表面面积(n=6,P<0.01);RNA-seq显示Setd2失活后V1和V3的转录组变化存在显著差异,通路活性分析显示V3中细胞周期、代谢通路更活跃;ATAC-seq显示染色质可及性变化在V1和V3中部分保守,但转录组差异更为显著。

产品关联:实验所用关键产品:免疫组化抗体包括抗-PTEN(Cell Signaling Cat#9559)、抗-Rb(Abcam Cat#ab181616)、抗-H3K36me3(Cell Signaling Cat#4909);转录组与ATAC-seq使用Illumina测序平台及配套试剂。
3.4 EML4-ALK变体对ALK抑制剂的敏感性及耐药机制研究
实验目的:比较V1和V3对ALK抑制剂的敏感性,鉴定调控治疗反应的肿瘤抑制基因。
方法细节:从V1和V3小鼠肿瘤中分离细胞构建3D类器官,用DMSO、500 nM或1000 nM劳拉替尼处理5天,监测类器官生长;构建包含18个肿瘤抑制基因sgRNA的慢病毒文库,注射到Cas9-EGFP小鼠,待肿瘤形成后分为对照组和劳拉替尼治疗组,通过Tuba-seqUltra分析不同基因型肿瘤的治疗反应。
结果解读:V1类器官对劳拉替尼高度敏感,500 nM即可完全抑制生长;V3类器官对500 nM劳拉替尼无反应,1000 nM仅短暂抑制生长;体内实验显示Pten失活导致V3肿瘤对劳拉替尼耐药,两个靶向Pten的sgRNA均显示显著的耐药效应(FDR < 0.25)。
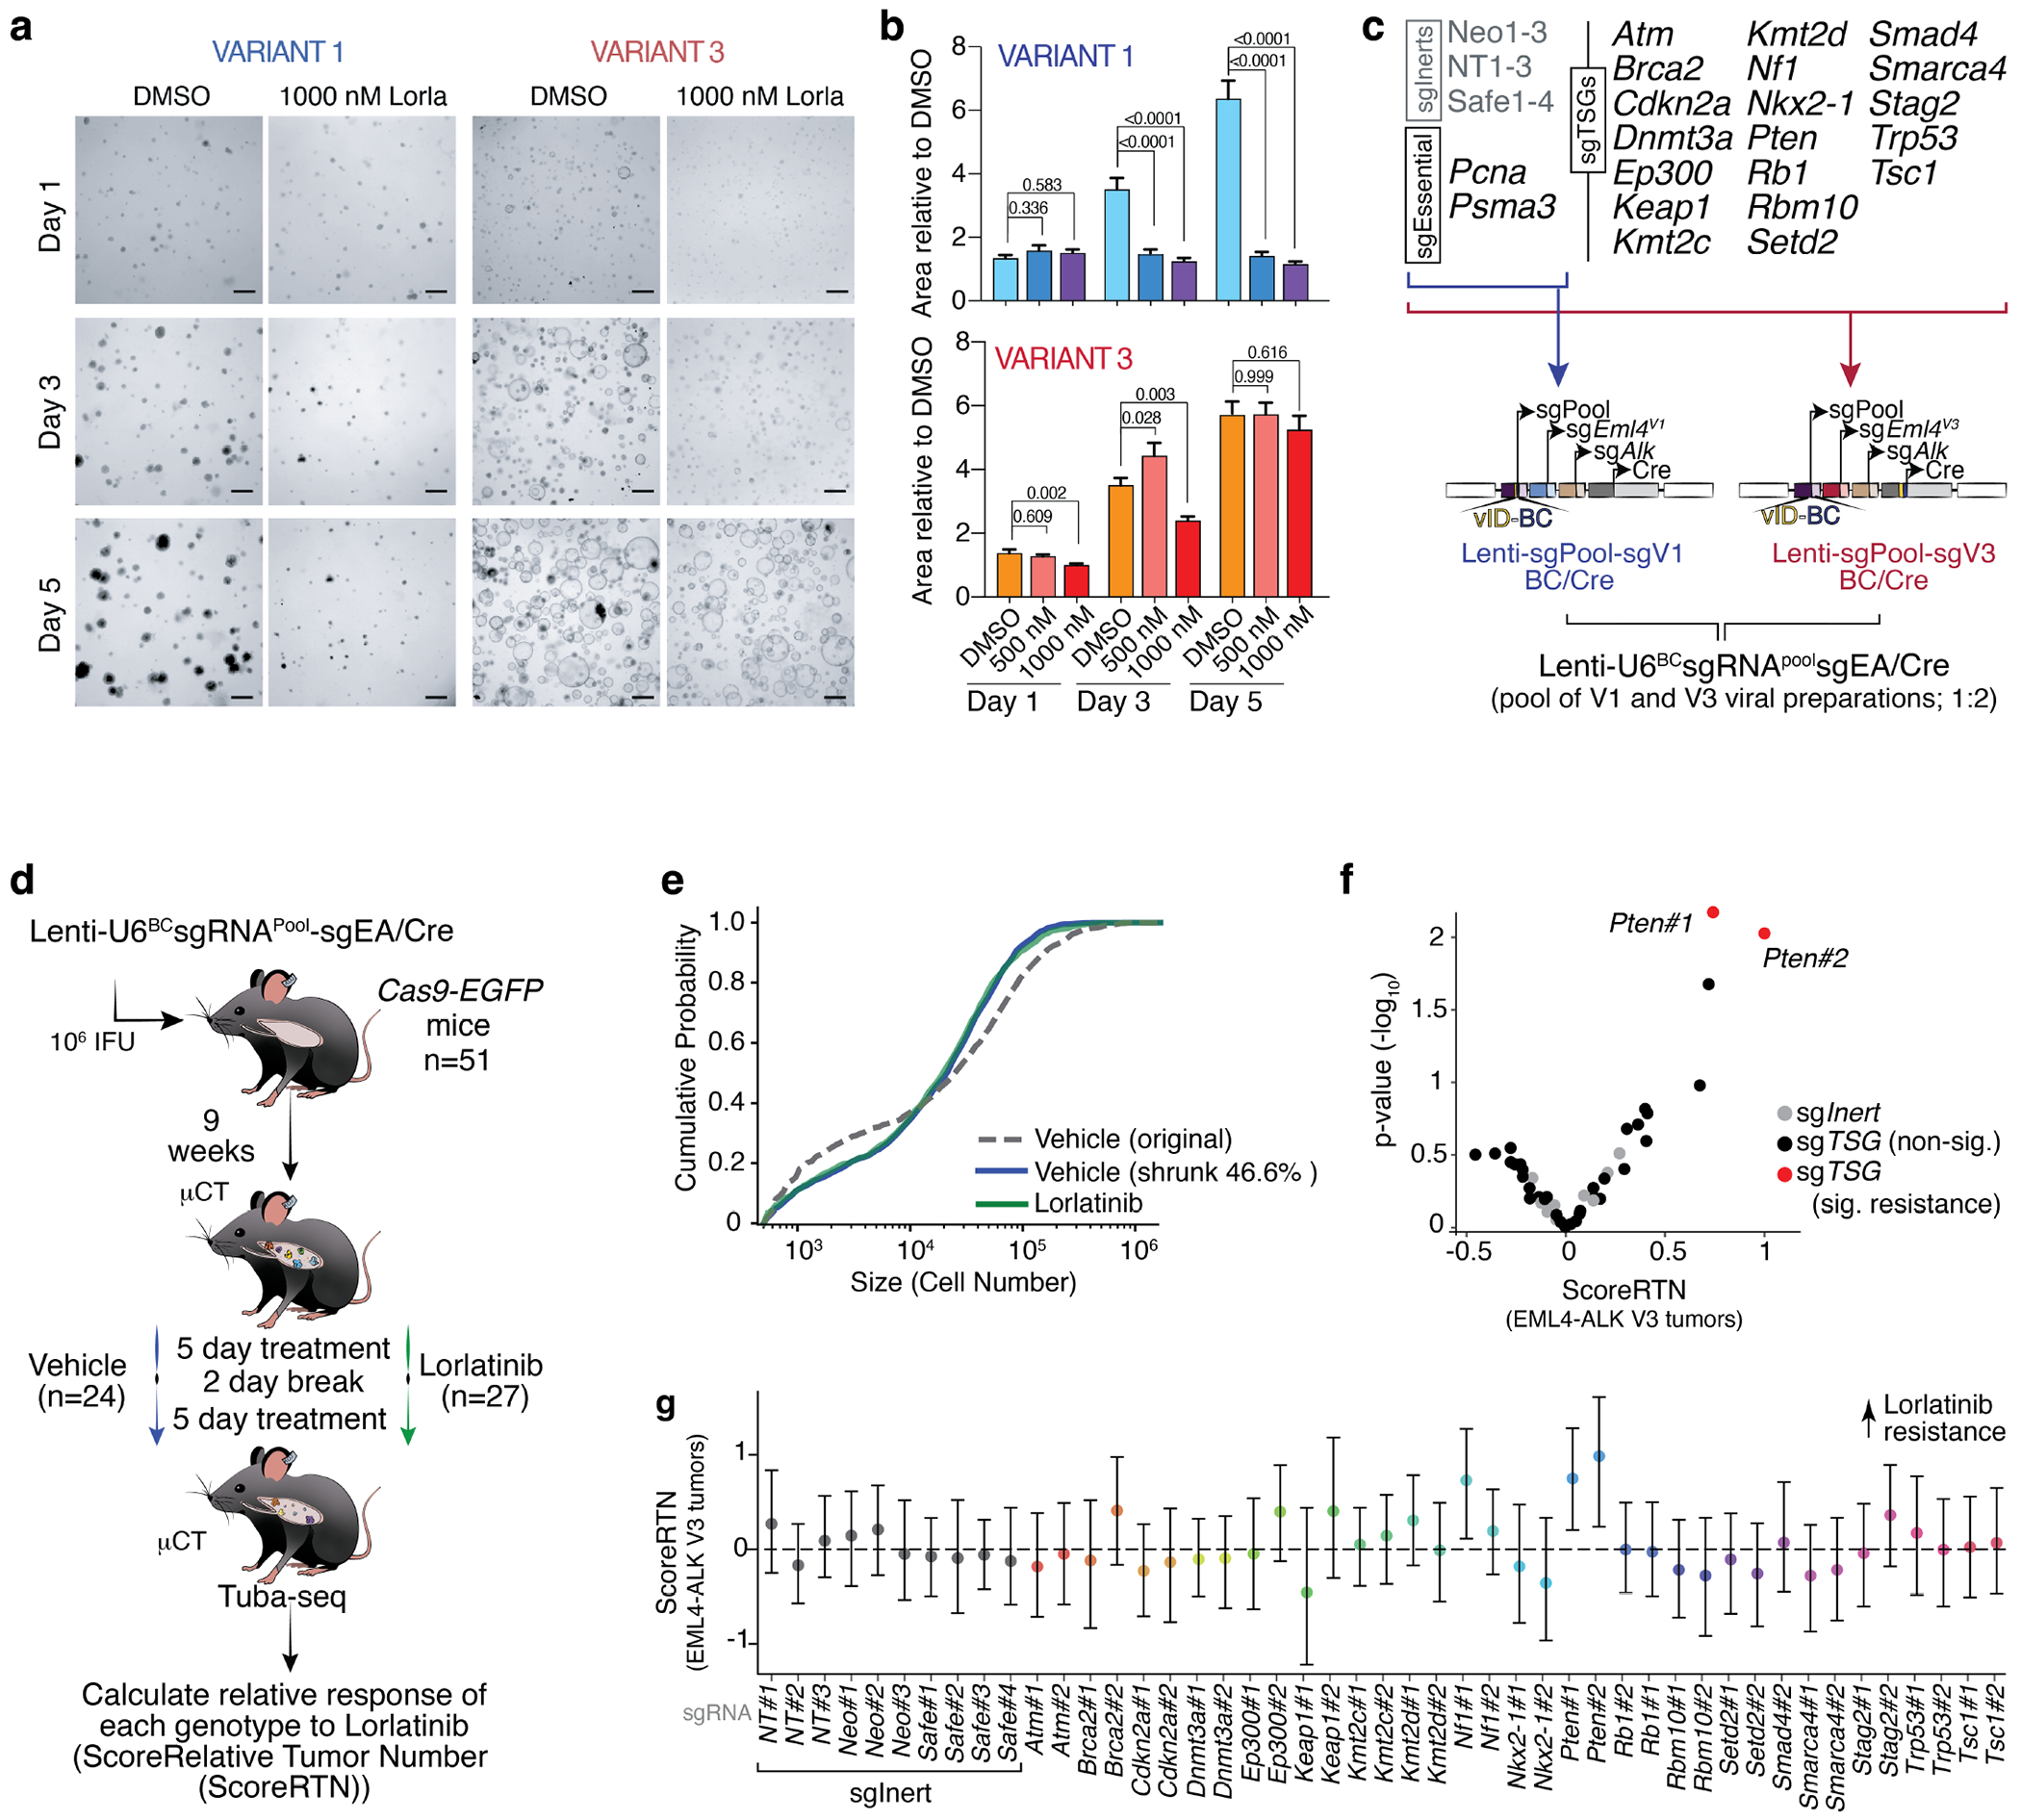
产品关联:实验所用关键产品:劳拉替尼(Selleckchem # S7536);类器官培养试剂包括Advanced DMEM/F-12、B-27 Supplement、重组人FGF-10等。
3.5 人类EML4-ALK肺癌队列的变体特异性基因组分析
实验目的:在人类患者中验证EML4-ALK变体的基因组特征差异,为临床转化提供依据。
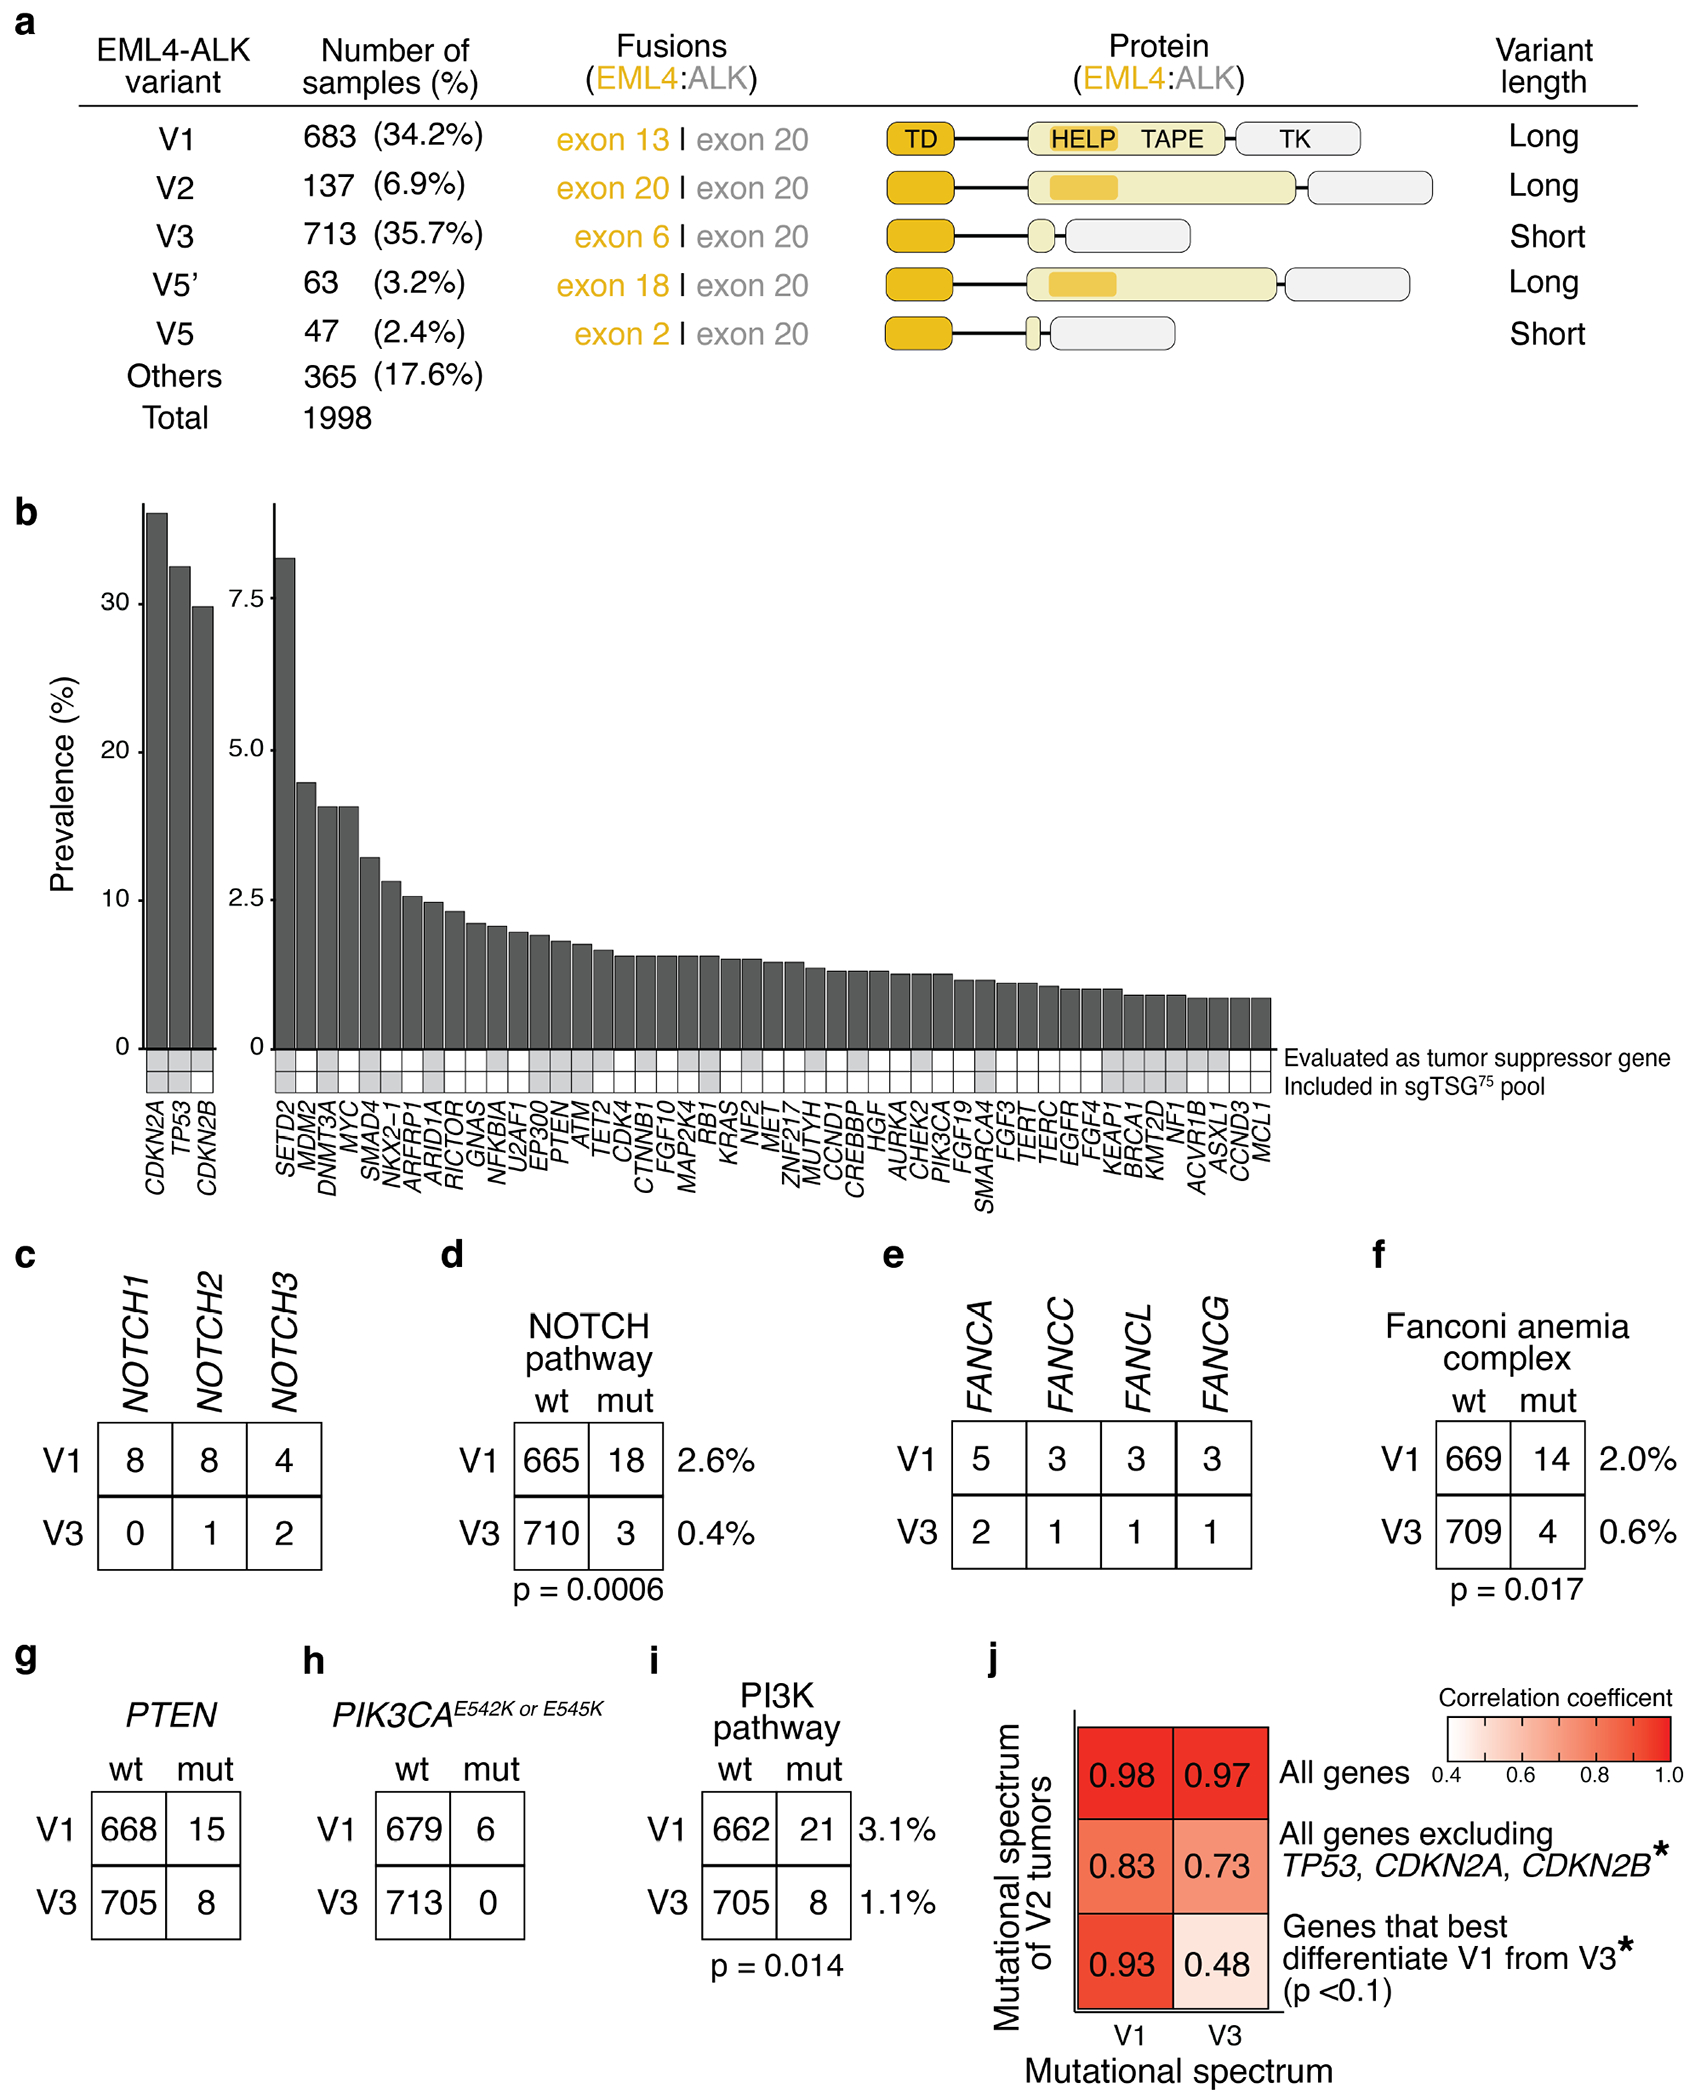
方法细节:分析约2000例EML4-ALK NSCLC患者的基因组测序数据,统计V1和V3变体中肿瘤抑制基因的突变频率差异;比较罕见变体(如V2)与V1、V3的突变谱相关性;通过Fisher精确检验分析基因突变与变体的关联。
结果解读:NOTCH家族基因、Fanconi贫血复合物基因在V1中的突变频率显著高于V3(P<0.05);PTEN突变和PIK3CA激活突变在V1中的频率显著高于V3(P<0.05);V2变体的突变谱与V1高度相关,提示长变体(V1、V2)与短变体(V3)具有不同的基因组特征。
产品关联:文献未提及具体实验产品,领域常规使用临床基因组测序平台、生物信息学分析工具等。
4. Biomarker研究及发现成果解析
Biomarker定位
本研究中涉及的核心Biomarker包括两类:一是EML4-ALK变体类型(V1、V3、V2等),作为肺癌发生能力、治疗反应的预测Biomarker;二是肿瘤抑制基因(PTEN、Setd2、Rb1等)的突变状态,作为变体特异性肿瘤进展及耐药的Biomarker。其筛选与验证逻辑为:首先通过小鼠体内模型筛选获得变体特异性的肿瘤抑制基因,随后在小鼠模型中验证基因的功能效应,接着在人类患者队列中验证基因突变与变体的临床关联,最后通过药物实验验证PTEN突变作为V3型肺癌劳拉替尼耐药的Biomarker。
研究过程详述
Biomarker的来源涵盖小鼠肿瘤组织与人类患者肿瘤样本。验证方法包括:小鼠模型的生存分析、肿瘤大小检测及免疫组化验证基因失活;人类患者的全基因组测序分析突变频率与变体的关联;类器官与体内药物实验验证治疗反应差异。特异性与敏感性数据显示,PTEN失活可特异性导致V3型肿瘤对劳拉替尼耐药,体内实验中两个靶向Pten的sgRNA均显示显著耐药效应(FDR < 0.25);人类患者中PTEN突变在V1中的频率显著高于V3(P=0.002,Figure 6g),PIK3CA激活突变仅在V1中出现(Figure 6h)。
核心成果提炼
本研究的核心Biomarker成果包括:1. EML4-ALK变体类型是肺癌发生与治疗反应的关键预测Biomarker,V3的致癌性更强,对劳拉替尼的敏感性显著低于V1;2. PTEN突变是V3型EML4-ALK肺癌对劳拉替尼耐药的特异性Biomarker,可用于临床患者的耐药风险分层;3. Setd2、Rb1等基因的突变具有变体特异性,可作为不同变体肺癌的预后Biomarker。创新性体现在首次系统揭示了EML4-ALK变体的特异性遗传相互作用,将变体间的功能差异提升至不同癌基因的水平,为EML4-ALK肺癌的精准分型与个体化治疗提供了可转化的Biomarker与理论依据,有望推动临床治疗策略的优化。