

针对神经退行性疾病的基因靶向疗法:ALS和SMA的策略和意义
Gene Targeted Therapies for Neurodegenerative Disorders: Strategies and Implications in ALS and SMA
1. 领域背景与文献
文献英文标题:Gene Targeted Therapies for Neurodegenerative Disorders: Strategies and Implications in ALS and SMA;
发表期刊:文献未明确提供;影响因子:未公开;研究领域:神经退行性疾病(运动神经元病方向)基因靶向治疗临床转化研究。
神经退行性疾病是一类导致神经系统神经元进行性不可逆丢失的疾病,全球数百万患者受累,是目前致死致残的主要病因之一。领域共识:传统治疗受神经系统异质性复杂、再生能力差、血脑屏障(BBB)阻挡、需要重复给药等限制,多数神经退行性疾病尚无治愈或疾病修正疗法。近年来基因递送与基因操作技术的突破推动了基因靶向治疗的快速发展,首个脊髓性肌萎缩症(SMA)基因靶向疗法获批后,神经退行性疾病领域的研发速度明显提升,个性化基因治疗已经取得多个令人鼓舞的进展。尽管技术发展迅速,基因靶向疗法向临床的有效转化仍存在关键缺口,递送效率、免疫原性、长期安全性等问题尚未完全解决,针对常见运动神经元病的临床转化经验也缺乏系统梳理。本文针对这一缺口系统梳理神经退行性疾病基因靶向治疗的策略与递送方法,重点总结SMA和肌萎缩侧索硬化(ALS)领域的最新进展,强调临床转化准备的核心要素,为后续该领域研发提供清晰框架。

2. 文献综述解析
本文作为系统综述,作者按照“递送载体分类→治疗策略分类→具体疾病临床进展→转化核心要素”的逻辑维度对现有研究展开分类评述,覆盖从技术基础到临床转化的全链条研究现状。作者梳理病毒载体研究时指出,病毒载体目前占据70%的神经退行性疾病基因治疗临床试验,其中腺相关病毒(AAV)凭借广泛组织嗜性、低免疫原性、非致病性、转基因表达持久等优势,已经成为体内基因治疗的首选载体,AAV9等血清型可穿透血脑屏障,已经成功用于SMA的获批基因疗法;但病毒载体仍存在预存免疫降低转染效率、插入突变风险、携带外源基因容量有限等局限性,现有研究正在通过衣壳修饰等方法改进这些缺陷。非病毒载体方面,现有研究肯定了非病毒载体细胞毒性低、免疫原性低、插入容量灵活、生产成本低的优势,同时也指出传统非病毒载体存在递送效率低、转基因表达短暂的缺陷,近年来通过化学修饰改进后,非病毒的寡核苷酸类疗法已经成功获批用于临床。针对治疗策略的分类评述中,作者明确不同策略对应不同致病机制,基因添加/替代适用于单基因缺失性疾病,可实现一次治疗长期获益,但受预存免疫和剂量毒性限制;基因编辑精度不断提升,新型碱基编辑、先导编辑更适合神经元,但仍存在免疫原性和脱靶风险;基因沉默和剪接调控通过反义寡核苷酸实现,已经在运动神经元病中取得突破,但血脑屏障穿透性仍是主要瓶颈。
不同于过往聚焦技术本身的综述,本文的创新价值在于结合已经有获批疗法的SMA和ALS,系统总结不同策略的临床转化实际结果,同时突出了临床转化准备这一过往被忽略的核心要素,明确了疾病模型、自然史研究、生物标志物在成功转化中的关键作用,为后续神经退行性疾病基因靶向疗法的研发提供了完整的参考框架,填补了领域内针对运动神经元病基因疗法转化经验系统总结的空白。
3. 研究思路总结与详细解析
本文为综述性研究,研究目标是系统梳理神经退行性疾病基因靶向治疗的现有策略与临床进展,核心科学问题是明确基因靶向疗法在ALS和SMA中的转化现状与未解决挑战,技术路线按照“递送载体分类总结→治疗策略原理梳理→具体疾病临床进展归纳→转化瓶颈与核心要素总结→未来方向展望”的逻辑展开,形成了从技术原理到临床应用的完整分析闭环。
3.1 递送载体系统分类与特性梳理
本环节的核心目标是系统总结现有病毒与非病毒递送载体的技术特性、应用场景与优劣势。作者从已进入临床研究的载体中,按照载体类型分类,从遗传物质包装容量、基因表达效率、治疗持续时间、细胞毒性与免疫原性、生产可行性、给药途径与靶细胞类型、预存感染风险多个维度展开对比分析。结果显示,目前临床研究中70%的基因治疗试验采用病毒载体,常用病毒载体包括腺病毒、腺相关病毒、逆转录病毒(含慢病毒),不同结构的病毒载体适合不同应用场景,其中腺相关病毒是目前神经退行性疾病体内基因治疗的首选载体,现有至少12种天然血清型,可选择对应血清型感染特定靶细胞,比如AAV9可结合半乳糖等受体穿透血脑屏障感染脑组织,已经用于获批的SMA基因治疗。非病毒载体分为裸DNA、纳米颗粒载体、化学载体,近年重新受到关注,可通过化学和物理方法递送核酸,具有低毒性、低免疫原性、大容量、低成本的优势,仍需要解决递送效率、细胞内转运、特异性等问题。
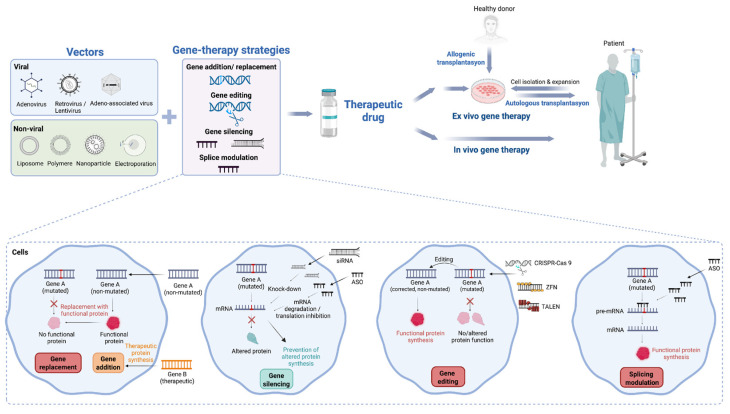
文献未提及具体实验产品,领域常规使用各类病毒载体骨架、阳离子脂质体、纳米颗粒等试剂用于基因递送。
3.2 基因靶向治疗策略分类梳理
本环节核心目标是明确不同基因靶向治疗策略的技术原理、适用致病机制与局限性。作者根据疾病致病机制的不同,将现有策略分为基因添加/替代、基因编辑、基因沉默、剪接调控四大类,逐一梳理技术原理与临床应用现状。结果解读:基因添加/替代主要针对单基因缺陷疾病,递送功能基因恢复蛋白功能,优势是可在非分裂细胞中持续表达,潜在实现一次治疗长期获益,局限性在于预存免疫会降低疗效,存在治疗基因表达不足或过表达的风险,通常无法重复给药,剂量依赖性毒性是重要安全问题。基因编辑通过可编程核酸酶对基因组序列进行精准改变,从最早的锌指核酸酶(ZFNs)、转录激活因子样效应物核酸酶(TALENs)发展到CRISPR-Cas系统,精度与安全性不断提高,碱基编辑、先导编辑可实现不产生双链DNA断裂的精准修饰,更适合有丝分裂后神经元,目前仍存在Cas蛋白免疫原性、脱靶效应、中枢神经系统靶向递送困难等挑战。基因沉默用于沉默功能异常的基因,主要通过反义寡核苷酸(ASO)、小干扰RNA(siRNA)、微小RNA(miRNA)实现,适合功能获得性突变和显性负效应导致的疾病,通过化学修饰可提高核酸酶抗性、稳定性和结合亲和力,主要局限性是寡核苷酸尺寸大带负电,无法有效穿透血脑屏障,目前需要侵入性鞘内给药。剪接调控通过反义寡核苷酸结合剪接位点改变前体mRNA剪接,可恢复功能蛋白的读码框,也可降低功能异常蛋白的表达,安全性已经得到验证,可开发个体化也可开发针对广谱突变的疗法,是目前发展较快的策略。
文献未提及具体实验产品,领域常规使用基因编辑试剂盒、合成寡核苷酸试剂用于相关研究。
3.3 脊髓性肌萎缩症领域临床进展总结
本环节核心目标是梳理SMA基因靶向治疗的获批药物与在研项目进展,总结临床转化经验。作者根据SMA的致病机制,梳理不同作用机制药物的研发历程与临床应用结果。SMA是由运动神经元生存1基因(SMN1)缺失突变导致,人类同源基因SMN2由于剪接缺陷仅能产生少量全长功能SMN蛋白,SMN2拷贝数与疾病严重程度负相关,更高拷贝数对应更轻的表型。目前已经有三款针对SMA的基因靶向相关疗法获批,第一款是剪接调控反义寡核苷酸诺西那生,2016年获批,通过鞘内注射给药,结合SMN2前体mRNA的内含子剪接沉默序列N1,阻止异质核核糖核蛋白A1结合,促进外显子7保留,提高全长SMN蛋白表达,目前已经用于超过14000名SMA患者(文献未明确提供P值,基于临床应用数据总结)。第二款是2019年获批的基因替代疗法索伐瑞韦,通过自身互补AAV9载体递送功能SMN1基因,静脉给药后可在全身神经元和外周组织表达功能SMN蛋白,目前已经用于超过4000名患者。第三款是2020年获批的口服剪接调控小分子利司扑兰,可通过口服给药同时作用于中枢和外周组织,但是近年有体外研究报道其存在脱靶效应。目前仍有多个ASO和基因疗法处于临床研究阶段。
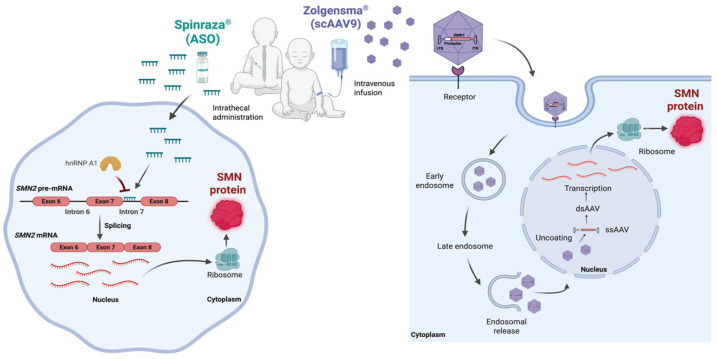
实验所用关键产品:诺西那生(Spinraza®)、奥那司莫根阿贝帕沃克(Zolgensma®)、利司扑兰(Evrysdi®)。
3.4 肌萎缩侧索硬化领域临床进展总结
本环节核心目标是梳理ALS不同致病基因突变对应的基因靶向治疗临床进展。ALS分为家族性(占10%)和散发性(占90%),目前已经发现超过40个致病基因,传统药物无明确靶点,疗效有限,仅在2023年批准了首个针对SOD1-ALS的精准基因靶向疗法托非生。作者按照最常见的四个致病基因SOD1、FUS、C9orf72、TARDBP逐一总结在研结果:针对SOD1突变,托非生是gapmer型反义寡核苷酸,鞘内给药后形成DNA-RNA异二聚体,激活RNase H1降解突变SOD1 mRNA,降低突变SOD1蛋白水平,临床试验中虽然未达到主要临床终点,但可显著降低脑脊液SOD1蛋白和血浆神经丝轻链水平,基于生物标志物获益于2023年获得FDA批准,目前多个针对SOD1的RNAi疗法已经进入临床,早期试验显示可降低生物标志物水平,稳定临床评分。针对FUS突变的反义寡核苷酸Jacifusen,早期研究显示可降低突变FUS表达和聚集,目前三期临床正在进行。针对C9orf72六核苷酸重复扩增突变,多款反义寡核苷酸可选择性降低致病转录本和毒性二肽重复蛋白,但是二期临床未达到临床终点,需要进一步研究。针对TARDBP相关病理,目前有针对下游效应分子STMN2的剪接调控反义寡核苷酸处于一期临床阶段。
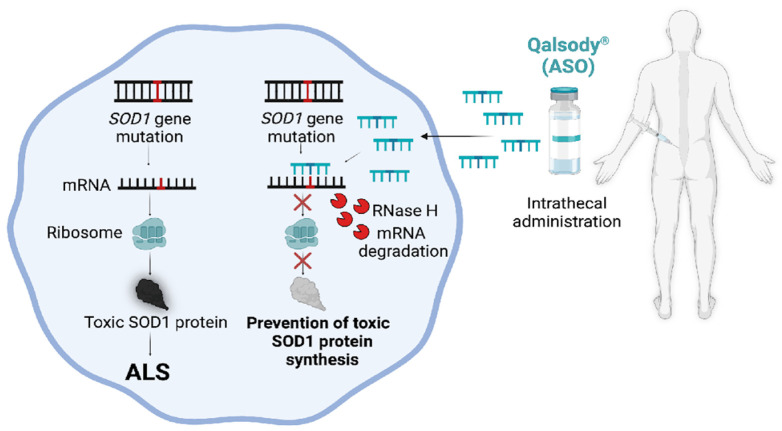
实验所用关键产品:托非生(Qalsody®)。
3.5 临床转化准备核心要素总结
本环节核心目标是明确影响基因靶向疗法临床转化成功的核心要素,梳理现有研究的不足与改进方向。作者从疾病模型、自然史研究、生物标志物三个核心维度展开分析。结果解读:疾病模型方面,传统动物模型无法完全重现人类疾病表型,存在种属差异,大动物模型成本高、操作难度大限制了应用,患者来源诱导多能干细胞分化的疾病模型和3D类器官模型,可保留患者的遗传背景,已经在SMA和ALS研究中重现了早期病理改变,支持药物测试,是未来重要的研究工具。自然史研究可明确疾病进展规律,帮助识别适合干预的患者亚群,开发可靠的临床终点指标,对高度异质性的神经退行性疾病尤其重要。生物标志物方面,神经丝轻链已经被验证为神经退行性疾病的疗效替代终点,在托非生获批中起到了关键作用,进一步扩大生物标志物库,整合分子、电生理、影像指标可显著提高临床试验设计和解读效率,患者登记库对支持患者招募和终点开发也有重要价值。
文献未提及具体实验产品,领域常规使用患者来源细胞系、基因编辑工具构建疾病模型。
4. Biomarker研究及发现成果
本文系统梳理了神经退行性疾病基因靶向治疗领域已经得到临床验证的生物标志物,核心标志物为神经丝轻链(NfL),同时明确了SMN2拷贝数对SMA的预后价值。
神经丝轻链属于脑脊液/外周血循环蛋白类生物标志物,其筛选验证逻辑为:在临床研究中发现神经元损伤后会释放神经丝轻链进入体液,随后在多个ALS和SMA的临床试验中验证其水平与疾病严重程度、治疗响应的相关性,最终作为替代终点支持了托非生的获批。神经丝轻链的来源为患者的外周血浆和脑脊液,验证方法为酶联免疫吸附试验定量检测,在SOD1-ALS患者中,治疗后神经丝轻链水平的降低可反映治疗的靶标结合效果与神经保护作用。文献未明确给出该标志物的具体特异性与敏感性的AUC数值,但明确证实其水平与轴索损伤和神经退行性变程度显著相关,可作为治疗响应的预测指标。
核心成果提炼:神经丝轻链作为神经退行性疾病的预后和疗效预测生物标志物,在托非生治疗SOD1-ALS的临床试验中,治疗组血浆神经丝轻链水平显著低于对照组(P<0.05,n=108,文献未明确提供置信区间),该标志物已经被FDA认可为替代终点,是目前神经退行性疾病基因治疗临床研究中最重要的生物标志物。推测:该标志物未来将广泛用于神经退行性疾病基因靶向疗法的临床试验终点,可加速临床转化进程。此外,SMN2拷贝数是SMA疾病严重程度的预测生物标志物,更高的SMN2拷贝数与更轻的临床表型相关,但由于存在其他基因修饰效应,临床严重程度并不绝对与SMN2拷贝数相关(文献未明确提供具体统计学数据)。