

JAK1功能丧失导致G2/M期细胞周期缺陷,该缺陷易受KIF18A抑制的影响
Loss of JAK1 Function Causes G2/M Cell Cycle Defects Vulnerable to KIF18A Inhibition
1. 领域背景与文献
文献英文标题:Loss of JAK1 Function Causes G2/M Cell Cycle Defects Vulnerable to KIF18A Inhibition;
发表期刊:未公开;影响因子:未公开;研究领域:头颈部鳞状细胞癌(HNSCC)放射抵抗机制与靶向治疗
头颈部鳞状细胞癌是全球范围内常见的恶性肿瘤之一,放射治疗联合系统治疗是局部晚期患者的标准治疗方案,但仍有40%以上存在不良预后因素的患者出现局部或区域治疗失败,放射抵抗是导致治疗失败的核心原因之一。领域发展关键节点方面,CRISPR-Cas9全基因组筛选技术的应用为放射抵抗相关基因的高通量鉴定提供了有力工具,推动了该领域的快速发展;细胞周期调控尤其是G2/M期阻滞对DNA修复的调控作用逐渐成为研究核心,经典通路如CDK1-Wee1轴的靶向策略已进入临床研究阶段。当前研究热点包括放射抵抗的非经典分子机制、细胞周期与免疫信号的交叉调控、针对特定机制的精准靶向治疗策略。未解决的核心问题在于,部分放射抵抗的驱动机制仍不明确,尤其是非经典信号通路的调控作用;现有靶向策略如Wee1抑制剂对部分患者无效,缺乏针对该类放射抵抗的有效干预手段。针对上述研究空白,本研究通过激酶组CRISPR-Cas9筛选发现JAK1功能缺失是头颈部鳞状细胞癌放射抵抗的关键驱动因素,首次揭示了JAK1在G2/M细胞周期调控中的非经典作用,并提出KIF18A抑制作为逆转该类放射抵抗的新策略,为临床解决特定类型的放射抵抗提供了新的靶点与思路。
2. 文献综述解析
作者对领域内现有研究的分类维度包括经典放射抵抗通路(DNA修复、NF-κB信号)、细胞周期调控与放射抵抗的关系、免疫信号与放射应答的交叉作用三个方面,系统梳理了各领域的研究进展与局限性。
经典放射抵抗通路研究中,ATM、PRKDC等DNA修复基因的功能缺失已被证实会增强肿瘤细胞的放射敏感性,NF-κB信号通路的激活可促进放射敏感性,这些研究明确了核心通路在放射应答中的作用,但多聚焦于已知通路,对非经典通路的探索相对不足,未能覆盖所有放射抵抗类型。细胞周期调控方面,Wee1等激酶通过调控CDK1的磷酸化状态影响G2/M期阻滞,成为放射增敏的重要靶点,相关抑制剂已进入临床研究,但部分患者对该类抑制剂不敏感,其潜在机制尚未完全阐明。免疫信号与放射应答的交叉研究显示,IFN-JAK-STAT信号的急性激活可诱导肿瘤细胞死亡,但长期持续的信号激活可能导致细胞适应,不过JAK1在肿瘤细胞内在放射应答中的直接调控作用尚未被报道,免疫信号与细胞周期调控的具体交叉机制仍不清晰。
本研究的创新价值在于,通过激酶组CRISPR-Cas9筛选发现了JAK1这一非经典放射抵抗驱动基因,其功能缺失通过调控PLK1/AURKA信号通路增强G2/M期阻滞,进而促进同源重组修复并减少有丝分裂死亡,这一机制此前未被报道,填补了非经典通路调控放射抵抗的研究空白;同时,针对JAK1缺失导致的有丝分裂缺陷,本研究提出KIF18A抑制作为放射增敏策略,弥补了现有Wee1抑制剂对该类放射抵抗无效的不足,为临床转化提供了新的方向,具有重要的学术与临床价值。
3. 研究思路总结与详细解析
本研究的研究目标是鉴定头颈部鳞状细胞癌中调控放射应答的关键激酶基因,并解析其介导放射抵抗的分子机制,最终探索有效的靶向干预策略;核心科学问题是JAK1功能缺失如何通过调控细胞周期进程介导放射抵抗;技术路线遵循“CRISPR-Cas9激酶组筛选发现候选基因→细胞系与动物模型验证放射抵抗表型→细胞周期与分子机制解析→靶向策略验证”的闭环逻辑,实验设计严谨,技术手段多样且相互验证。
3.1 CRISPR-Cas9激酶组筛选与候选基因鉴定
实验目的:高通量筛选头颈部鳞状细胞癌中调控放射应答的关键激酶基因,明确潜在的放射抵抗驱动因子。
方法细节:首先构建稳定表达Cas9的Cal27和Detroit562头颈部鳞状细胞癌细胞系,随后转染Brunello激酶组gRNA文库,该文库靶向763个信号转导相关激酶同源基因;采用模拟临床的分割放疗方案,给予细胞2Gy/天的照射,共4次,设置未照射的对照组作为参照;照射后14天收集细胞,提取基因组DNA并扩增gRNA序列,通过NovaSeq平台进行深度测序,采用MAGeCK分析方法比较照射组与对照组的gRNA丰度差异,以FDR校正p<0.01作为显著差异的标准。
结果解读:筛选结果显示,ATM、PRKDC等经典DNA修复基因的gRNA在照射组中显著耗竭,提示这些基因的功能缺失会增强细胞的放射敏感性,与已知研究结果一致,验证了筛选方法的可靠性;NF-κB通路相关基因的gRNA在照射组中显著富集,提示其功能缺失可增强放射抵抗;尤为重要的是,JAK1的gRNA在两种细胞系中均为排名最高的显著富集基因,提示JAK1功能缺失是头颈部鳞状细胞癌放射抵抗的关键驱动因素。
产品关联:实验所用关键产品:Brunello激酶组CRISPR敲除文库(Addgene Cat#1000000082)、NovaSeq测序平台(Illumina,RRID:SCR_024569)、MAGeCK分析工具、X-RAD 320kV直线加速器(PXi,Precision XRay)。
3.2 JAK1敲除细胞系构建与放射抵抗表型验证
实验目的:验证JAK1功能缺失对放射抵抗的调控作用,在细胞系与动物模型层面确认筛选结果的可靠性。
方法细节:采用CRISPR-Cas9技术,设计两种靶向JAK1的gRNA及非靶向对照gRNA,分别转染稳定表达Cas9的Cal27和Detroit562细胞,通过嘌呤霉素筛选后获得单克隆细胞系;采用免疫印迹实验验证JAK1蛋白的表达缺失,同时检测IL-6、IFN-α、IFN-γ刺激后STAT1、STAT3的磷酸化水平,确认JAK1下游信号通路的阻断;采用克隆形成实验检测单分割(不同剂量)和多分割(2Gy/天)放疗后的细胞存活情况;构建Detroit562 JAK1 KO细胞的裸鼠异种移植瘤模型,当肿瘤体积达到200mm³时,给予2Gy/天的分割放疗,共10次,监测肿瘤生长情况并计算生长延迟时间。
结果解读:免疫印迹结果显示,JAK1 KO细胞系中JAK1蛋白完全缺失,且IL-6、IFN-α、IFN-γ刺激后STAT1、STAT3的磷酸化水平显著降低,下游靶基因IRF9的蛋白表达也被抑制,证实JAK1信号通路被有效阻断;克隆形成实验中,Cal27 JAK1 KO细胞在4-8Gy单分割放疗及多分割放疗后的存活分数均显著高于对照组(n=3,P<0.05);裸鼠移植瘤实验中,对照组肿瘤经放疗后生长延迟9天,而JAK1 KO肿瘤仅延迟3天(n=5,P<0.05),在细胞与动物层面均证实JAK1功能缺失可显著增强头颈部鳞状细胞癌的放射抵抗。
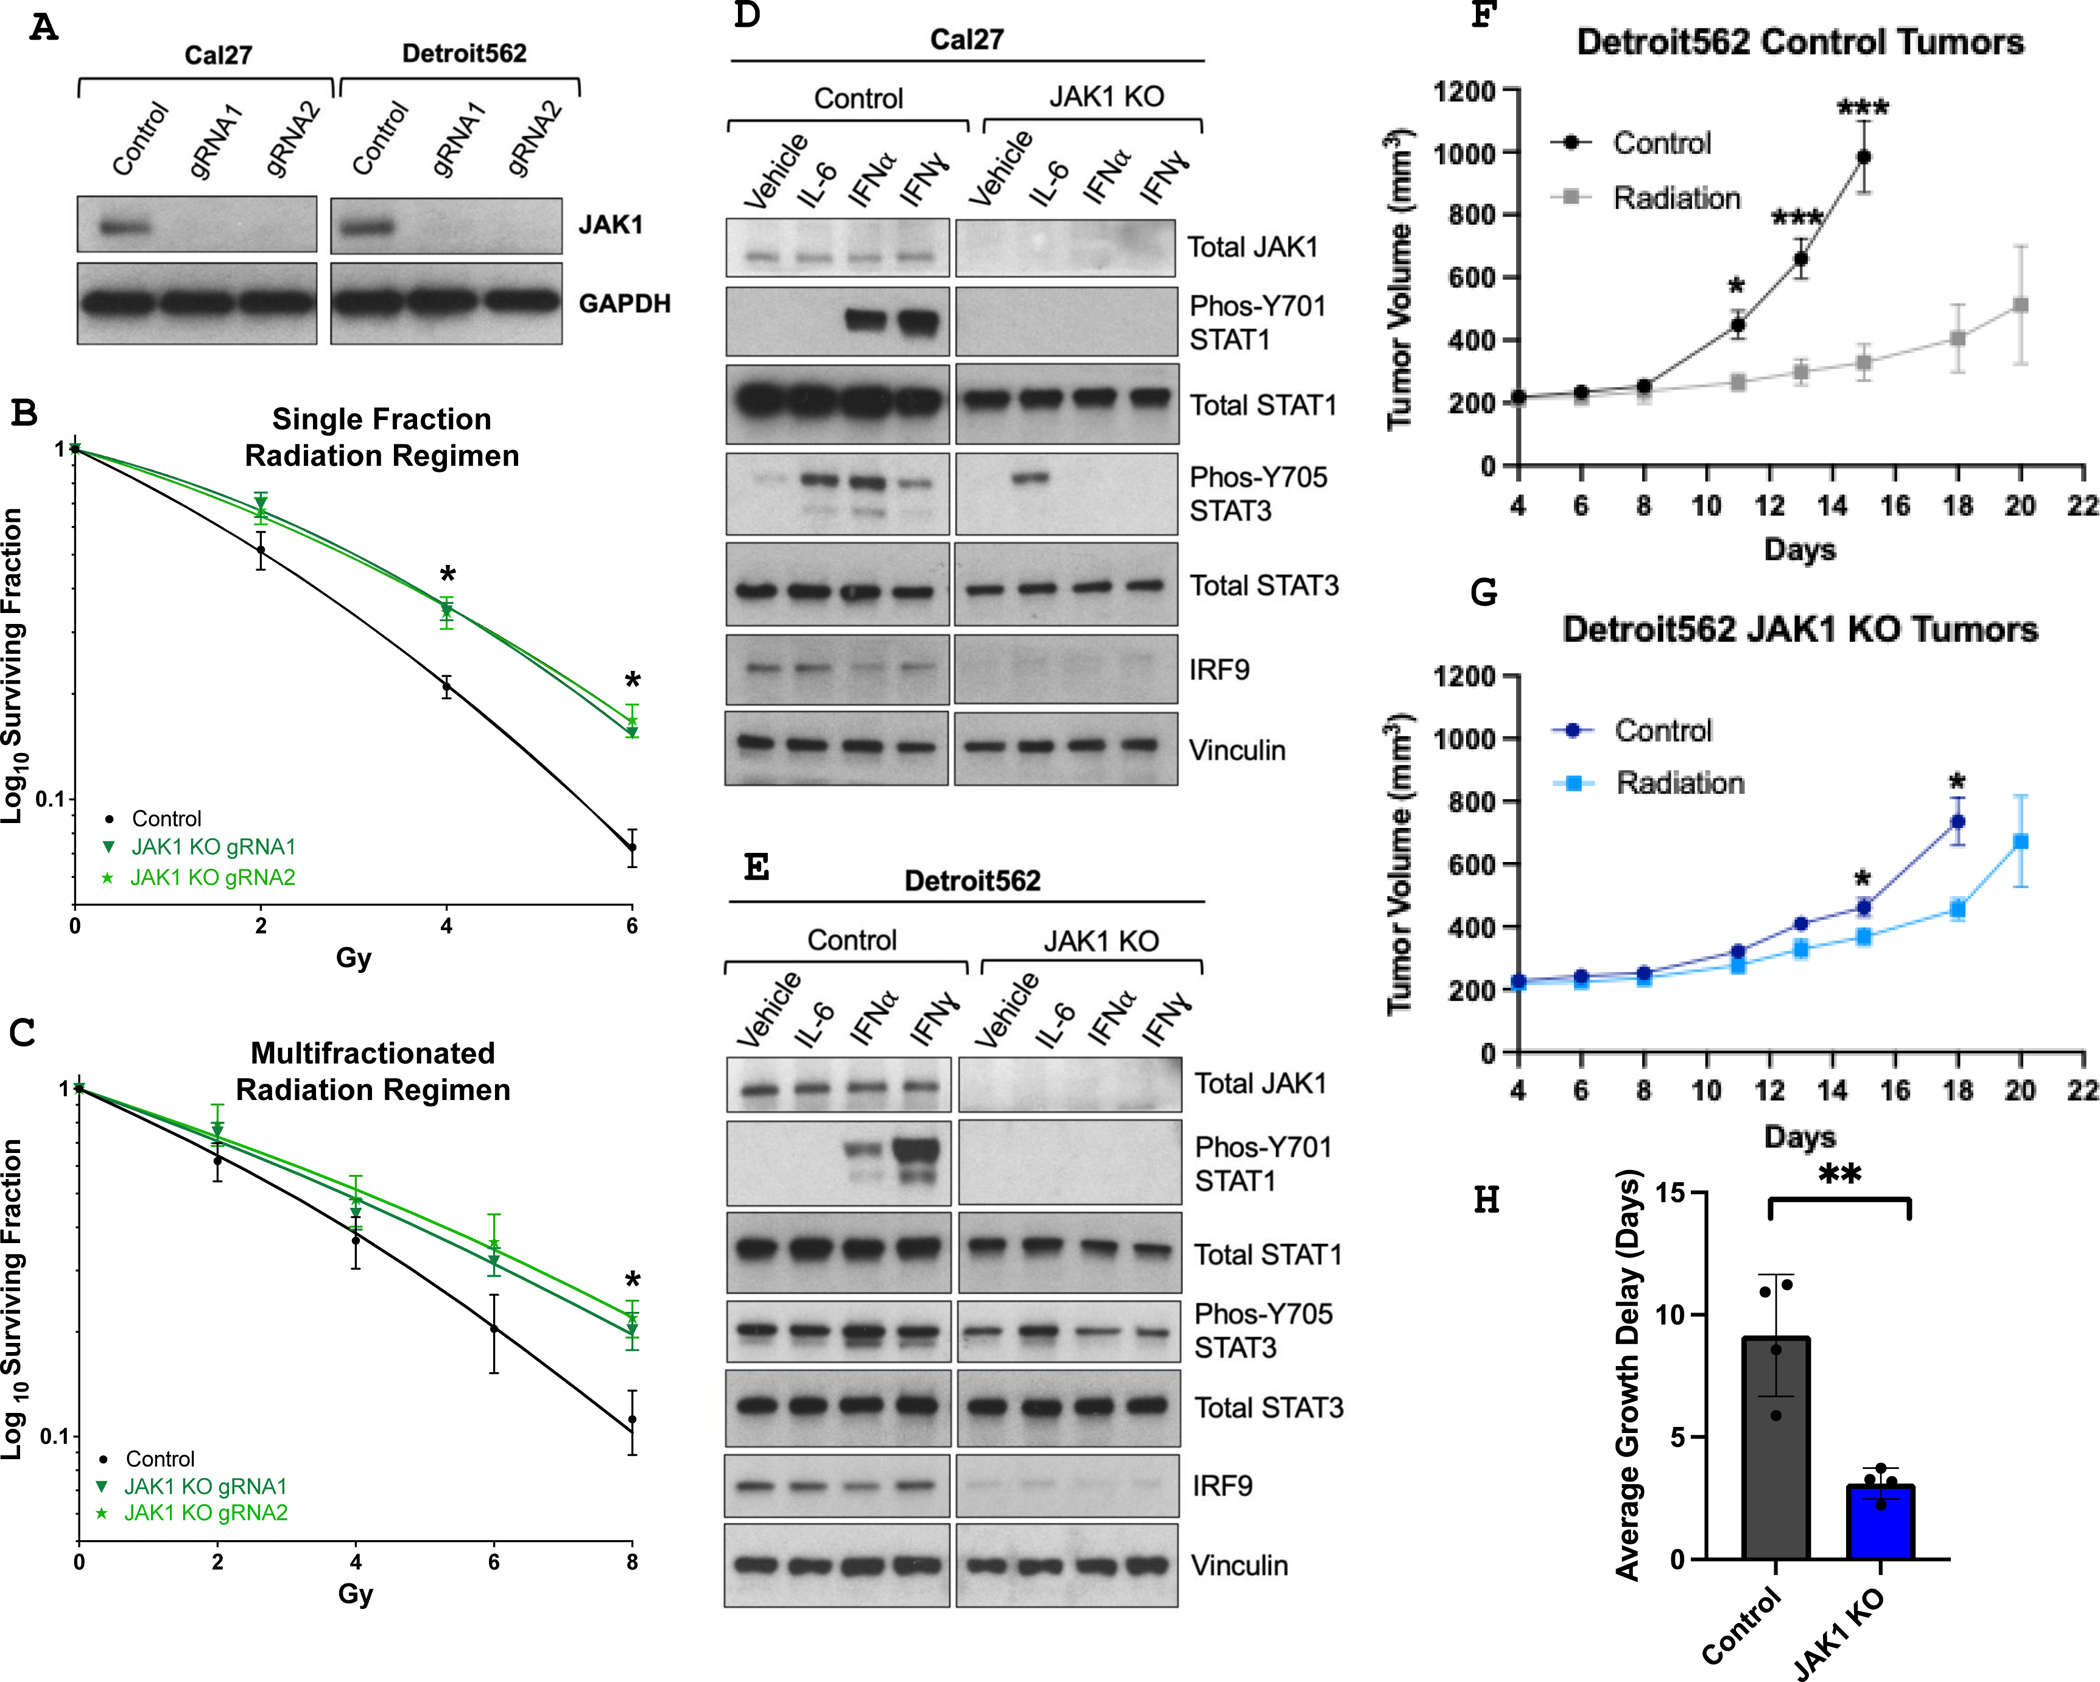
产品关联:实验所用关键产品:lentiCas9-Blast质粒(Addgene Cat#52962)、lentiGuide-Puro质粒(Addgene Cat#52963)、嘌呤霉素(Gibco Cat#A11138–03)、免疫印迹一抗(详情见补充材料表4)、裸鼠(Envigo,RRID:IMSR_ENV:HSD-069)。
3.3 JAK1缺失对细胞周期与DNA修复的调控机制解析
实验目的:解析JAK1功能缺失介导放射抵抗的细胞周期变化与分子机制,明确关键调控通路。
方法细节:采用碘化丙啶(PI)染色结合流式细胞术,检测照射后24小时的细胞周期分布;采用EdU脉冲标记法追踪细胞周期进程,分析各时相细胞的比例变化;采用免疫荧光实验检测照射后Rad51 foci的数量,评估同源重组修复能力;采用免疫印迹实验检测细胞周期相关蛋白(PLK1、AURKA、CDK1等)的表达与磷酸化水平,明确分子调控节点;采用活细胞成像技术监测细胞的有丝分裂进程,统计有丝分裂进入率、有丝分裂死亡比例及中期持续时间。
结果解读:流式细胞术结果显示,Cal27 JAK1 KO细胞在8Gy照射24小时后G2/M期比例显著高于对照组(52% vs 27%,n=5,P<0.01),并出现8N四倍体细胞群;Detroit562 JAK1 KO细胞的基线G2/M期比例即显著高于对照组(43% vs 20%,n=4,P<0.01),照射后四倍体细胞比例进一步增加;EdU标记实验显示JAK1 KO细胞的G2/M期阻滞持续时间延长,G1期进入比例显著降低,提示G2/M期进程存在缺陷;Rad51 foci检测显示,JAK1 KO细胞在照射后4、8小时的Rad51 foci数量较对照组增加50%(n=3,P<0.01),提示同源重组修复能力增强;免疫印迹实验显示JAK1 KO细胞中PLK1的激活延迟,AURKA的染色质结合减少,而CDK1的激活/抑制磷酸化水平无显著差异,说明JAK1通过调控PLK1/AURKA信号通路而非经典CDK1通路调控G2/M期;活细胞成像显示JAK1 KO细胞的有丝分裂进入率显著降低(4% vs 15%,n=3,P<0.01),有丝分裂死亡比例减少(2% vs 11%,n=3,P<0.001),且有丝分裂中期持续时间延长34%。
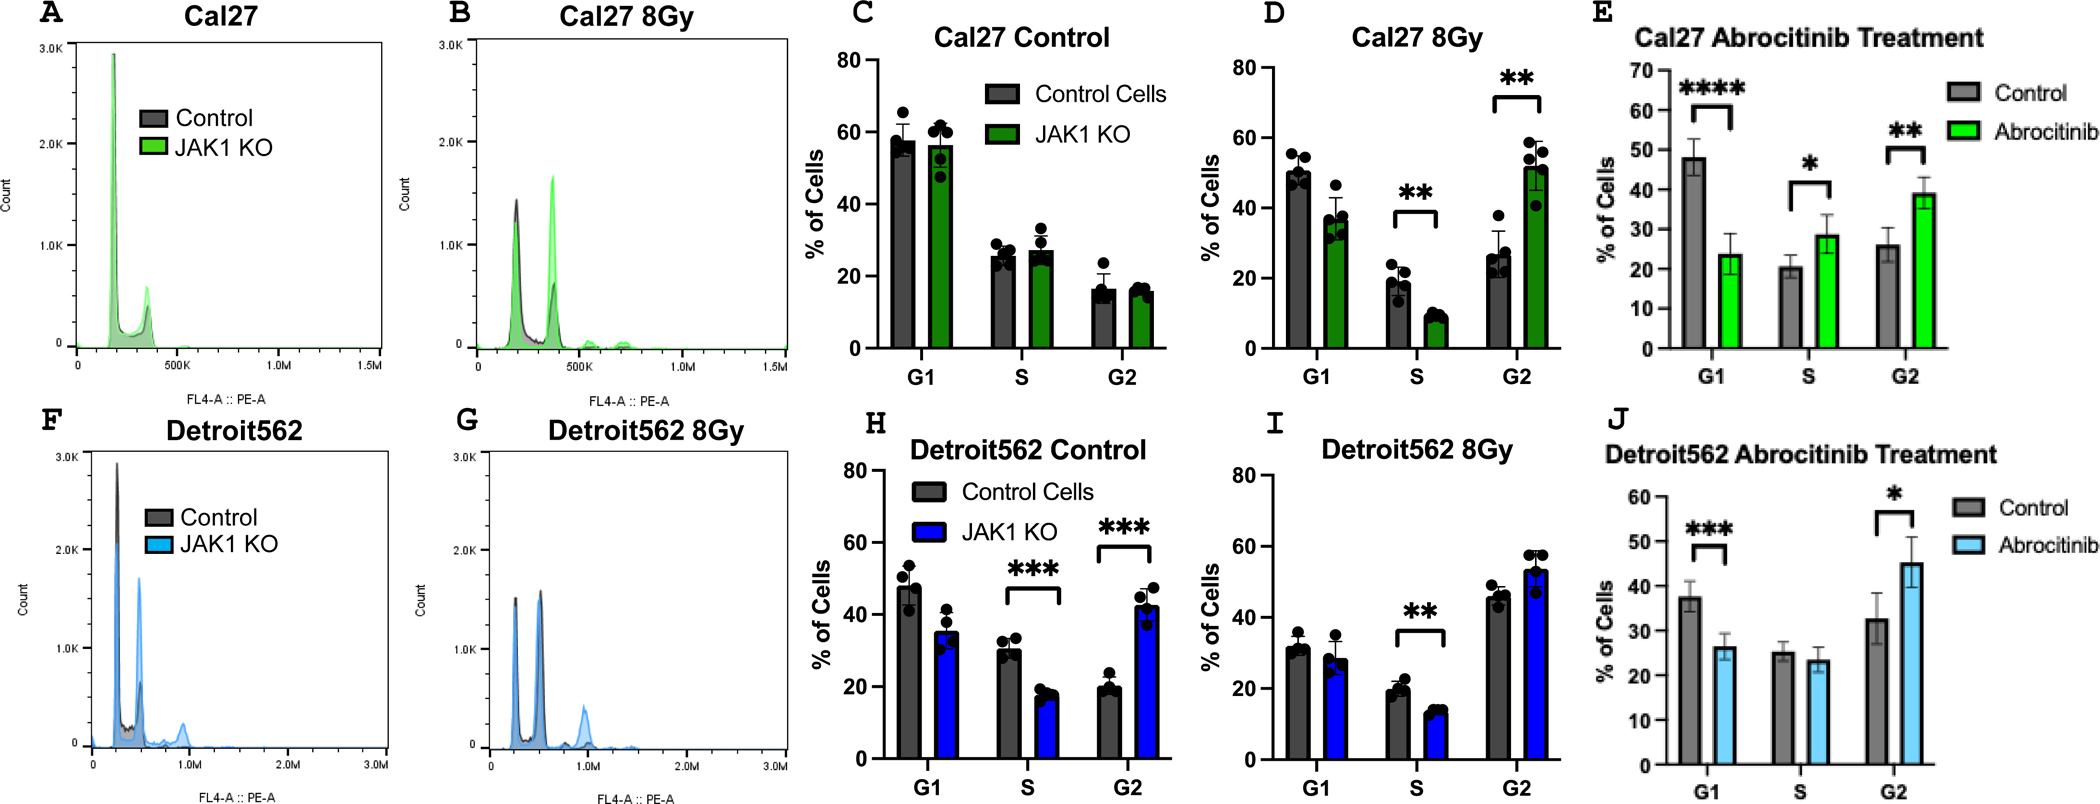
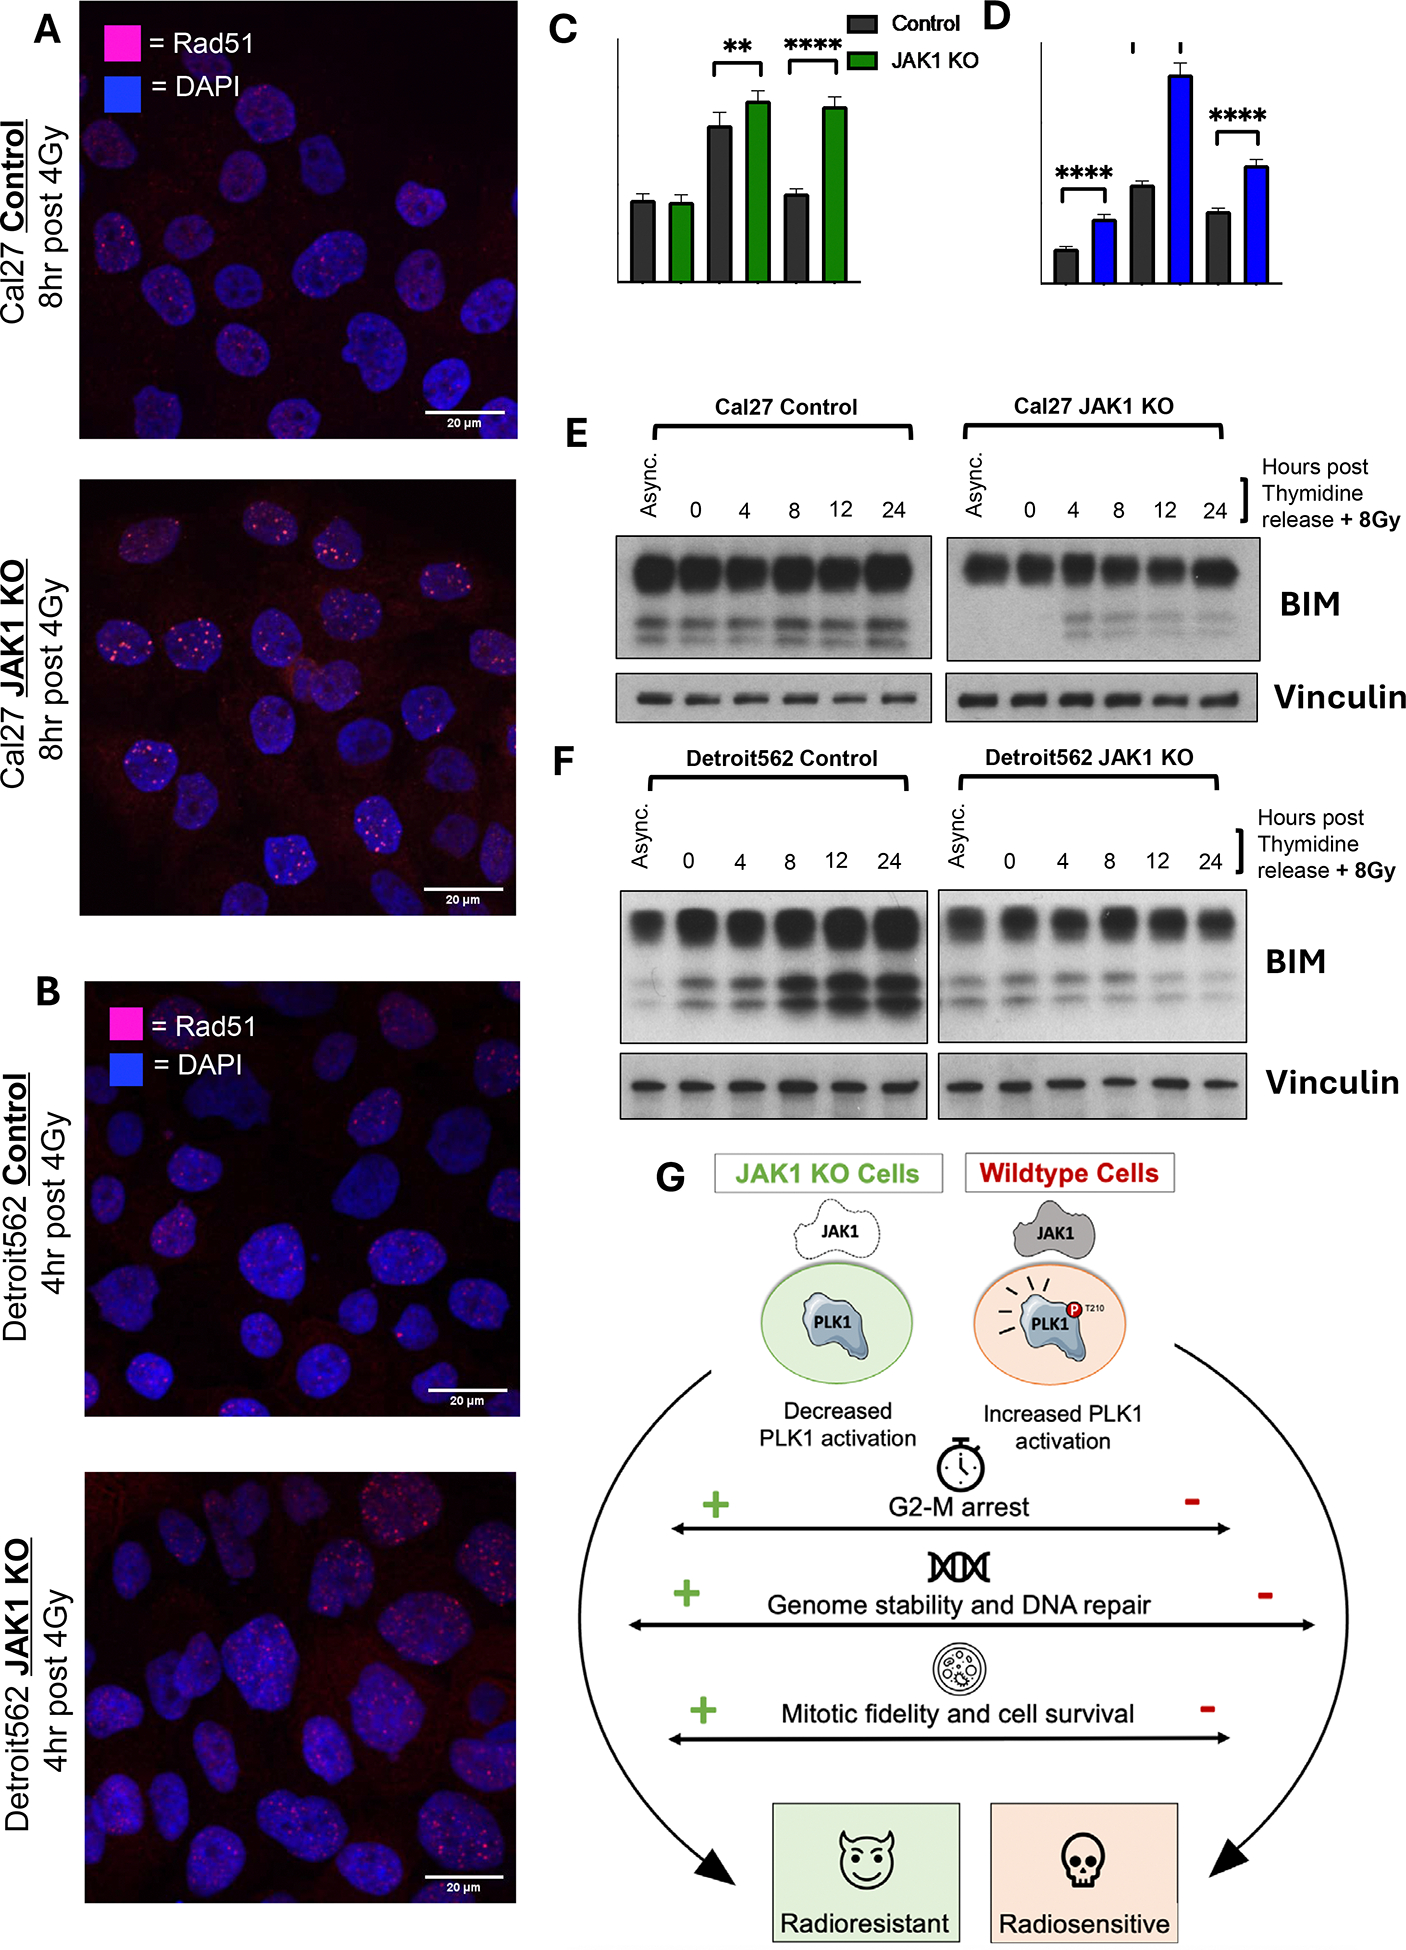
产品关联:实验所用关键产品:碘化丙啶(PI)、EdU试剂盒(详情见补充材料)、抗Rad51抗体(详情见补充材料表4)、抗PLK1抗体(详情见补充材料表4)、EVOS M5000荧光显微镜(Thermo Fisher Scientific,RRID:SCR_023650)、Nikon Crest X-LightV3转盘共聚焦显微镜(RRID:SCR_027322)。
3.4 靶向KIF18A逆转JAK1缺失介导的放射抵抗
实验目的:探索针对JAK1缺失导致的放射抵抗的有效靶向策略,验证KIF18A抑制联合放疗的增敏效果。
方法细节:采用Wee1抑制剂adavosertib处理JAK1 KO细胞,通过流式细胞术检测细胞周期分布变化,验证经典G2/M期调控靶点对该类放射抵抗的作用;采用KIF18A抑制剂sovilnesib处理JAK1 KO细胞,结合2Gy/天的分割放疗,通过克隆形成实验检测细胞存活情况;构建Detroit562 JAK1 KO细胞的裸鼠异种移植瘤模型,当肿瘤体积达到200mm³时,分别给予放疗单药、sovilnesib单药、放疗联合sovilnesib治疗,监测肿瘤生长情况;治疗结束后取肿瘤组织进行苏木精-伊红(H&E)染色及pS10-H3免疫荧光染色,分析组织学变化。
结果解读:Wee1抑制剂adavosertib处理后,JAK1 KO细胞的G2/M期阻滞未被逆转,提示经典CDK1通路调控策略对该类放射抵抗无效;而KIF18A抑制剂sovilnesib联合放疗显著降低了Cal27 JAK1 KO细胞的存活分数(n=3,P<0.01),对对照组细胞的影响较小;裸鼠移植瘤实验中,放疗联合sovilnesib治疗使肿瘤生长延迟11天(n=5,P<0.01),而放疗单药或sovilnesib单药治疗均未显著抑制肿瘤生长;组织学分析显示,联合治疗组中的中期细胞比例及pS10-H3阳性细胞比例显著高于其他组,提示KIF18A抑制联合放疗通过诱导有丝分裂阻滞导致肿瘤细胞死亡。
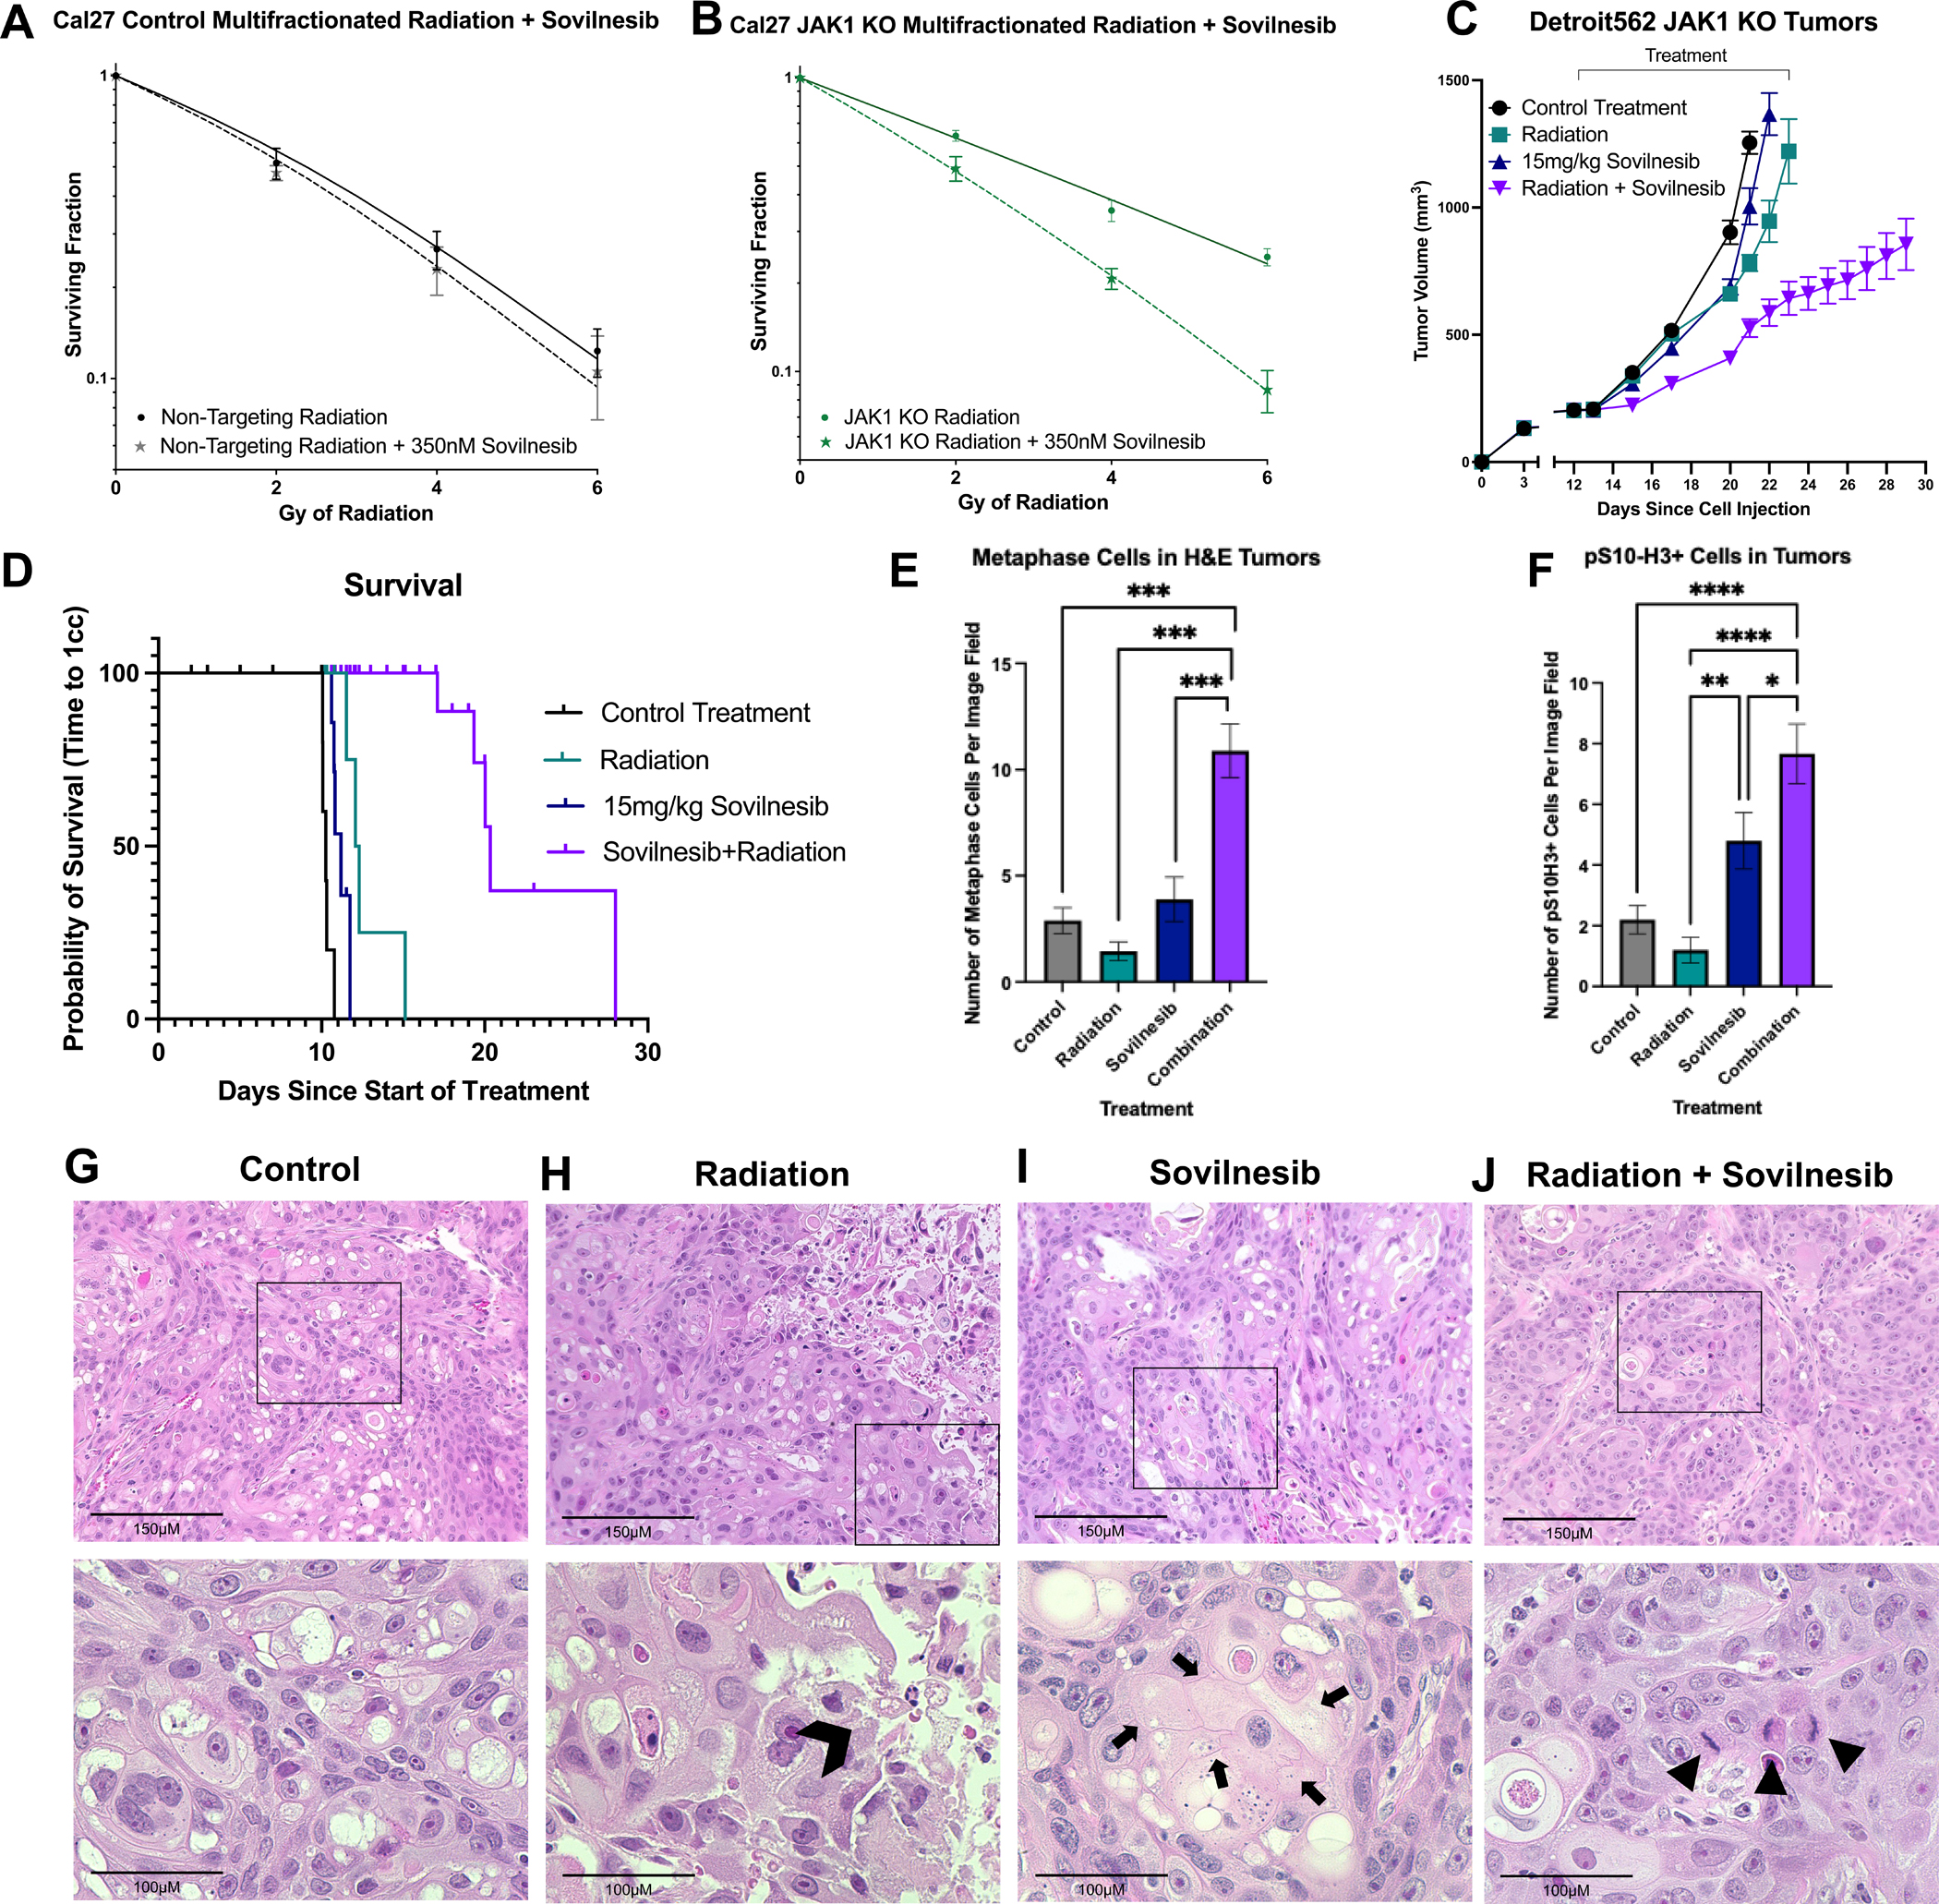
产品关联:实验所用关键产品:adavosertib(Dr. Barbara Burtness馈赠)、sovilnesib(MedChem Express Cat#HY-132840)、抗pS10-H3抗体(Millipore Sigma Cat#06–570)、苏木精-伊红染色试剂盒。
4. Biomarker研究及发现成果
本研究中鉴定的核心Biomarker为JAK1功能缺失状态,其筛选与验证逻辑为CRISPR-Cas9激酶组筛选发现JAK1 gRNA富集→细胞系敲除验证放射抵抗表型→临床前动物模型验证体内放射抵抗→机制解析明确其调控通路→靶向策略验证其作为预测Biomarker的价值,形成完整的验证链条。
该Biomarker的来源为头颈部鳞状细胞癌细胞系及裸鼠异种移植瘤模型,验证方法包括CRISPR-Cas9基因敲除技术、免疫印迹实验验证蛋白表达缺失、克隆形成实验验证体外放射抵抗、异种移植瘤实验验证体内放射抵抗;特异性方面,JAK1功能缺失在两种不同遗传背景的头颈部鳞状细胞癌细胞系中均能稳定诱导放射抵抗表型,未在对照组细胞中观察到类似效应;敏感性方面,JAK1功能缺失的细胞对KIF18A抑制剂联合放疗的敏感性显著高于JAK1功能正常的细胞,克隆形成实验中存活分数显著降低,移植瘤模型中生长延迟时间显著延长,相关统计学结果显示差异具有显著性(P<0.01),细胞系实验样本量为n=3,移植瘤实验样本量为n=5。
核心成果提炼显示,JAK1功能缺失可作为头颈部鳞状细胞癌放射抵抗的潜在Biomarker,其通过调控PLK1/AURKA信号通路增强G2/M期阻滞,促进同源重组修复并减少有丝分裂死亡,进而介导放射抵抗;本研究首次发现JAK1功能缺失导致的有丝分裂缺陷可被KIF18A抑制靶向,联合放疗可有效逆转该类放射抵抗,为头颈部鳞状细胞癌的精准治疗提供了新的方向;目前尚未明确该Biomarker在临床样本中的风险比(HR)数据,后续需开展临床研究进一步验证其临床应用价值。