

通过[1,5]-氢化物迁移-羟醛缩合级联反应实现粪生菌素和四种木霉酸的发散性不对称全合成
A Divergent Asymmetric Total Synthesis of Coprophilin and Four Trichodermic Acids via a [1,5]-Hydride Shift-Aldol Cascade
1. 领域背景与文献
文献英文标题:A Divergent Asymmetric Total Synthesis of Coprophilin and Four Trichodermic Acids via a [1,5]-Hydride Shift–Aldol Cascade;
发表期刊:Journal of the American Chemical Society (JACS);影响因子:16.383(2023年);研究领域:天然产物全合成、有机合成化学。
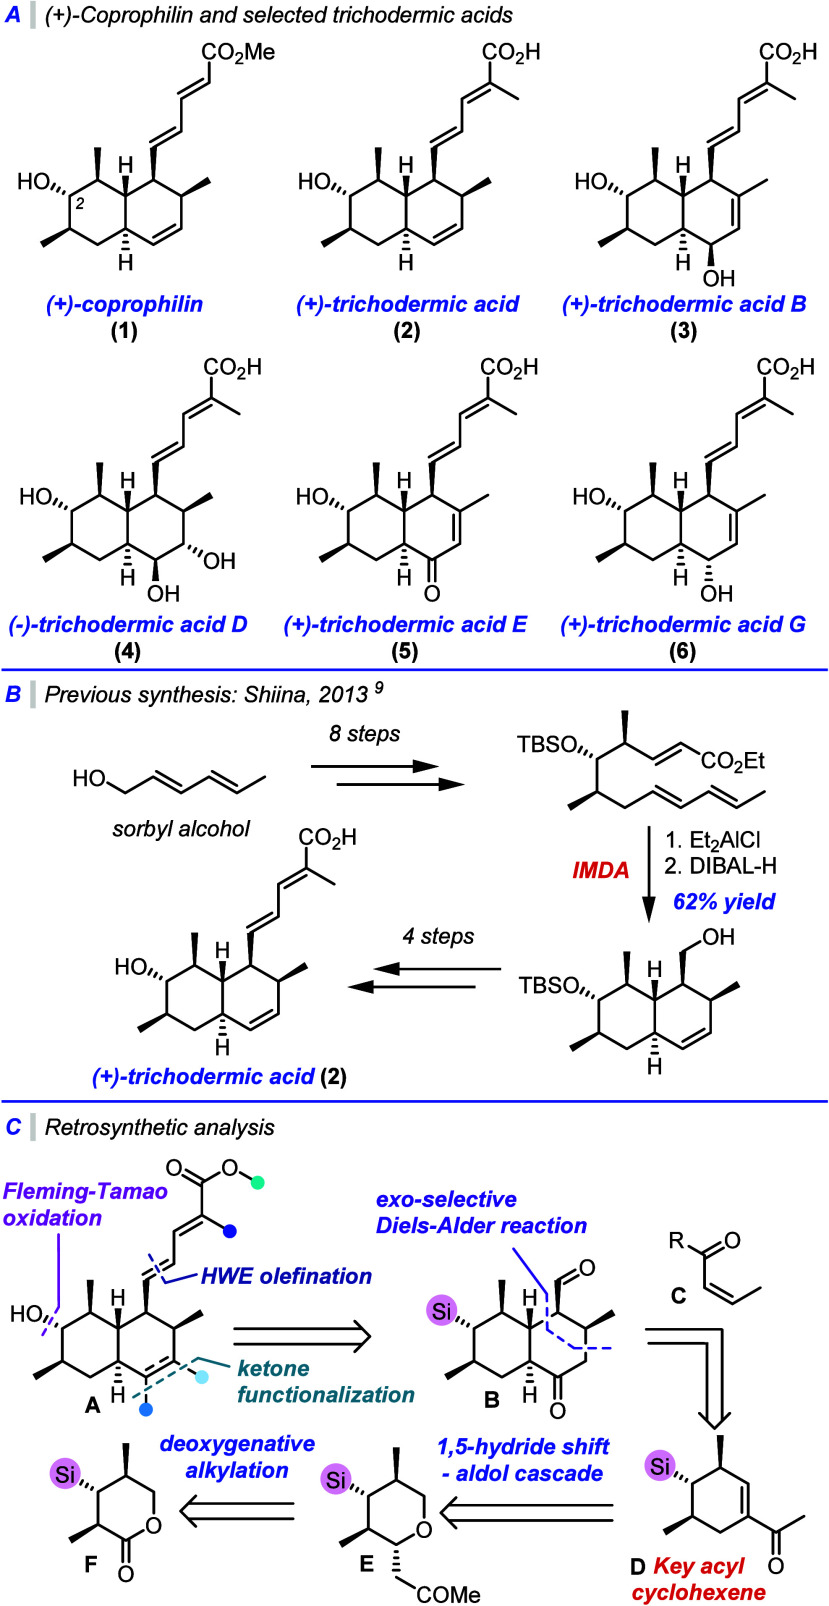
天然产物一直是创新药物发现的核心来源之一,其中含反式十氢化萘骨架且C-2位带有羟基的天然产物(如甾体类化合物、粪嗜菌素、木霉酸类)因具有抗球虫、抗肿瘤、抗真菌等多样生物活性受到广泛关注。天然产物全合成领域的关键技术突破时间线包括:1928年Diels-Alder反应的发现为复杂环系构建提供了核心工具;20世纪中后期[1,5]-氢迁移反应的发展推动了含手性中心环系的高效构建;近年发散式合成策略的兴起则旨在从单一共同中间体合成多种结构类似物,大幅提升合成效率。当前该领域的研究热点聚焦于多手性中心复杂天然产物的高效不对称合成、发散式合成策略的开发与应用,而未解决的核心问题包括:多连续手性中心天然产物的立体选择性合成挑战大,现有合成路线往往步骤冗长且难以实现核心骨架的多样化衍生,部分天然产物的绝对构型尚未通过化学合成方法确证。
结合领域现状,当前研究空白主要体现为:针对粪嗜菌素及木霉酸类天然产物(含多达9个连续手性中心,氧化模式多样),现有合成路线(如Shiina等人的仿生Diels-Alder策略)步骤长(14步线性合成),仅能对不饱和侧链进行官能化修饰,无法对中心八氢化萘核心进行衍生,难以合成该家族的多个成员,且部分木霉酸衍生物的绝对构型未通过化学合成确证。本研究正是针对这一核心问题,旨在开发一种基于[1,5]-氢迁移-羟醛串联反应的发散式不对称全合成路线,从单一晚期中间体合成多种天然产物,确证部分天然产物的绝对构型,为该家族天然产物的后续生物活性研究提供充足的物质基础。
2. 文献综述解析
作者对领域内现有研究的分类维度为合成策略的差异(仿生分子内Diels-Alder策略vs本研究的[1,5]-氢迁移串联反应策略)以及合成路线的核心局限性(核心骨架衍生能力、合成步骤长度),通过对比凸显本研究的创新性与必要性。
现有研究方面,Shiina及其团队先后报道了(+)-木霉酸和(+)-粪嗜菌素的全合成,采用仿生分子内Diels-Alder策略,从山梨醇出发经14步线性合成得到(+)-木霉酸,该路线的优势在于遵循天然产物的生物合成逻辑,成功确证了(+)-粪嗜菌素的化学结构与绝对构型;但该路线存在显著局限性,合成步骤冗长,且仅能对目标分子的不饱和侧链进行官能化修饰,无法对中心八氢化萘核心进行衍生改造,因此难以合成木霉酸家族的其他成员,核心骨架的多样化衍生能力有限。
通过对比现有研究的未解决问题,本研究的创新价值凸显:首次将[1,5]-氢迁移-羟醛串联反应应用于粪嗜菌素及木霉酸类天然产物的全合成,通过两步反应从内酯高效构建关键环己烯中间体,结合exo选择性Diels-Alder反应构建反式十氢化萘核心,再通过后期酮官能化的发散式策略,从单一共同中间体合成粪嗜菌素及四种木霉酸,解决了现有路线核心骨架衍生能力不足的问题;同时,本研究通过全合成首次确证了木霉酸D、E、G的绝对构型,为该家族天然产物的后续生物活性研究提供了高效的合成方法与结构基础。
3. 研究思路总结与详细解析
本研究的目标是实现粪嗜菌素及四种木霉酸的发散式不对称全合成,核心科学问题是如何通过[1,5]-氢迁移-羟醛串联反应高效构建含多手性中心的反式十氢化萘核心,并通过后期发散式官能化合成多种结构类似的天然产物;技术路线逻辑为:逆合成分析确定共同中间体→关键手性中间体的分步合成(内酯到四氢吡喃→[1,5]-氢迁移-羟醛串联构建环己烯→exo选择性Diels-Alder构建反式十氢化萘核心)→后期发散式官能化(不同酮官能化反应)→目标天然产物的合成与结构确证,形成完整的合成闭环。
3.1 关键中间体四氢吡喃11的合成
实验目的:从内酯F高效构建四氢吡喃E(即化合物11),为后续[1,5]-氢迁移-羟醛串联反应提供具有特定立体化学的底物。
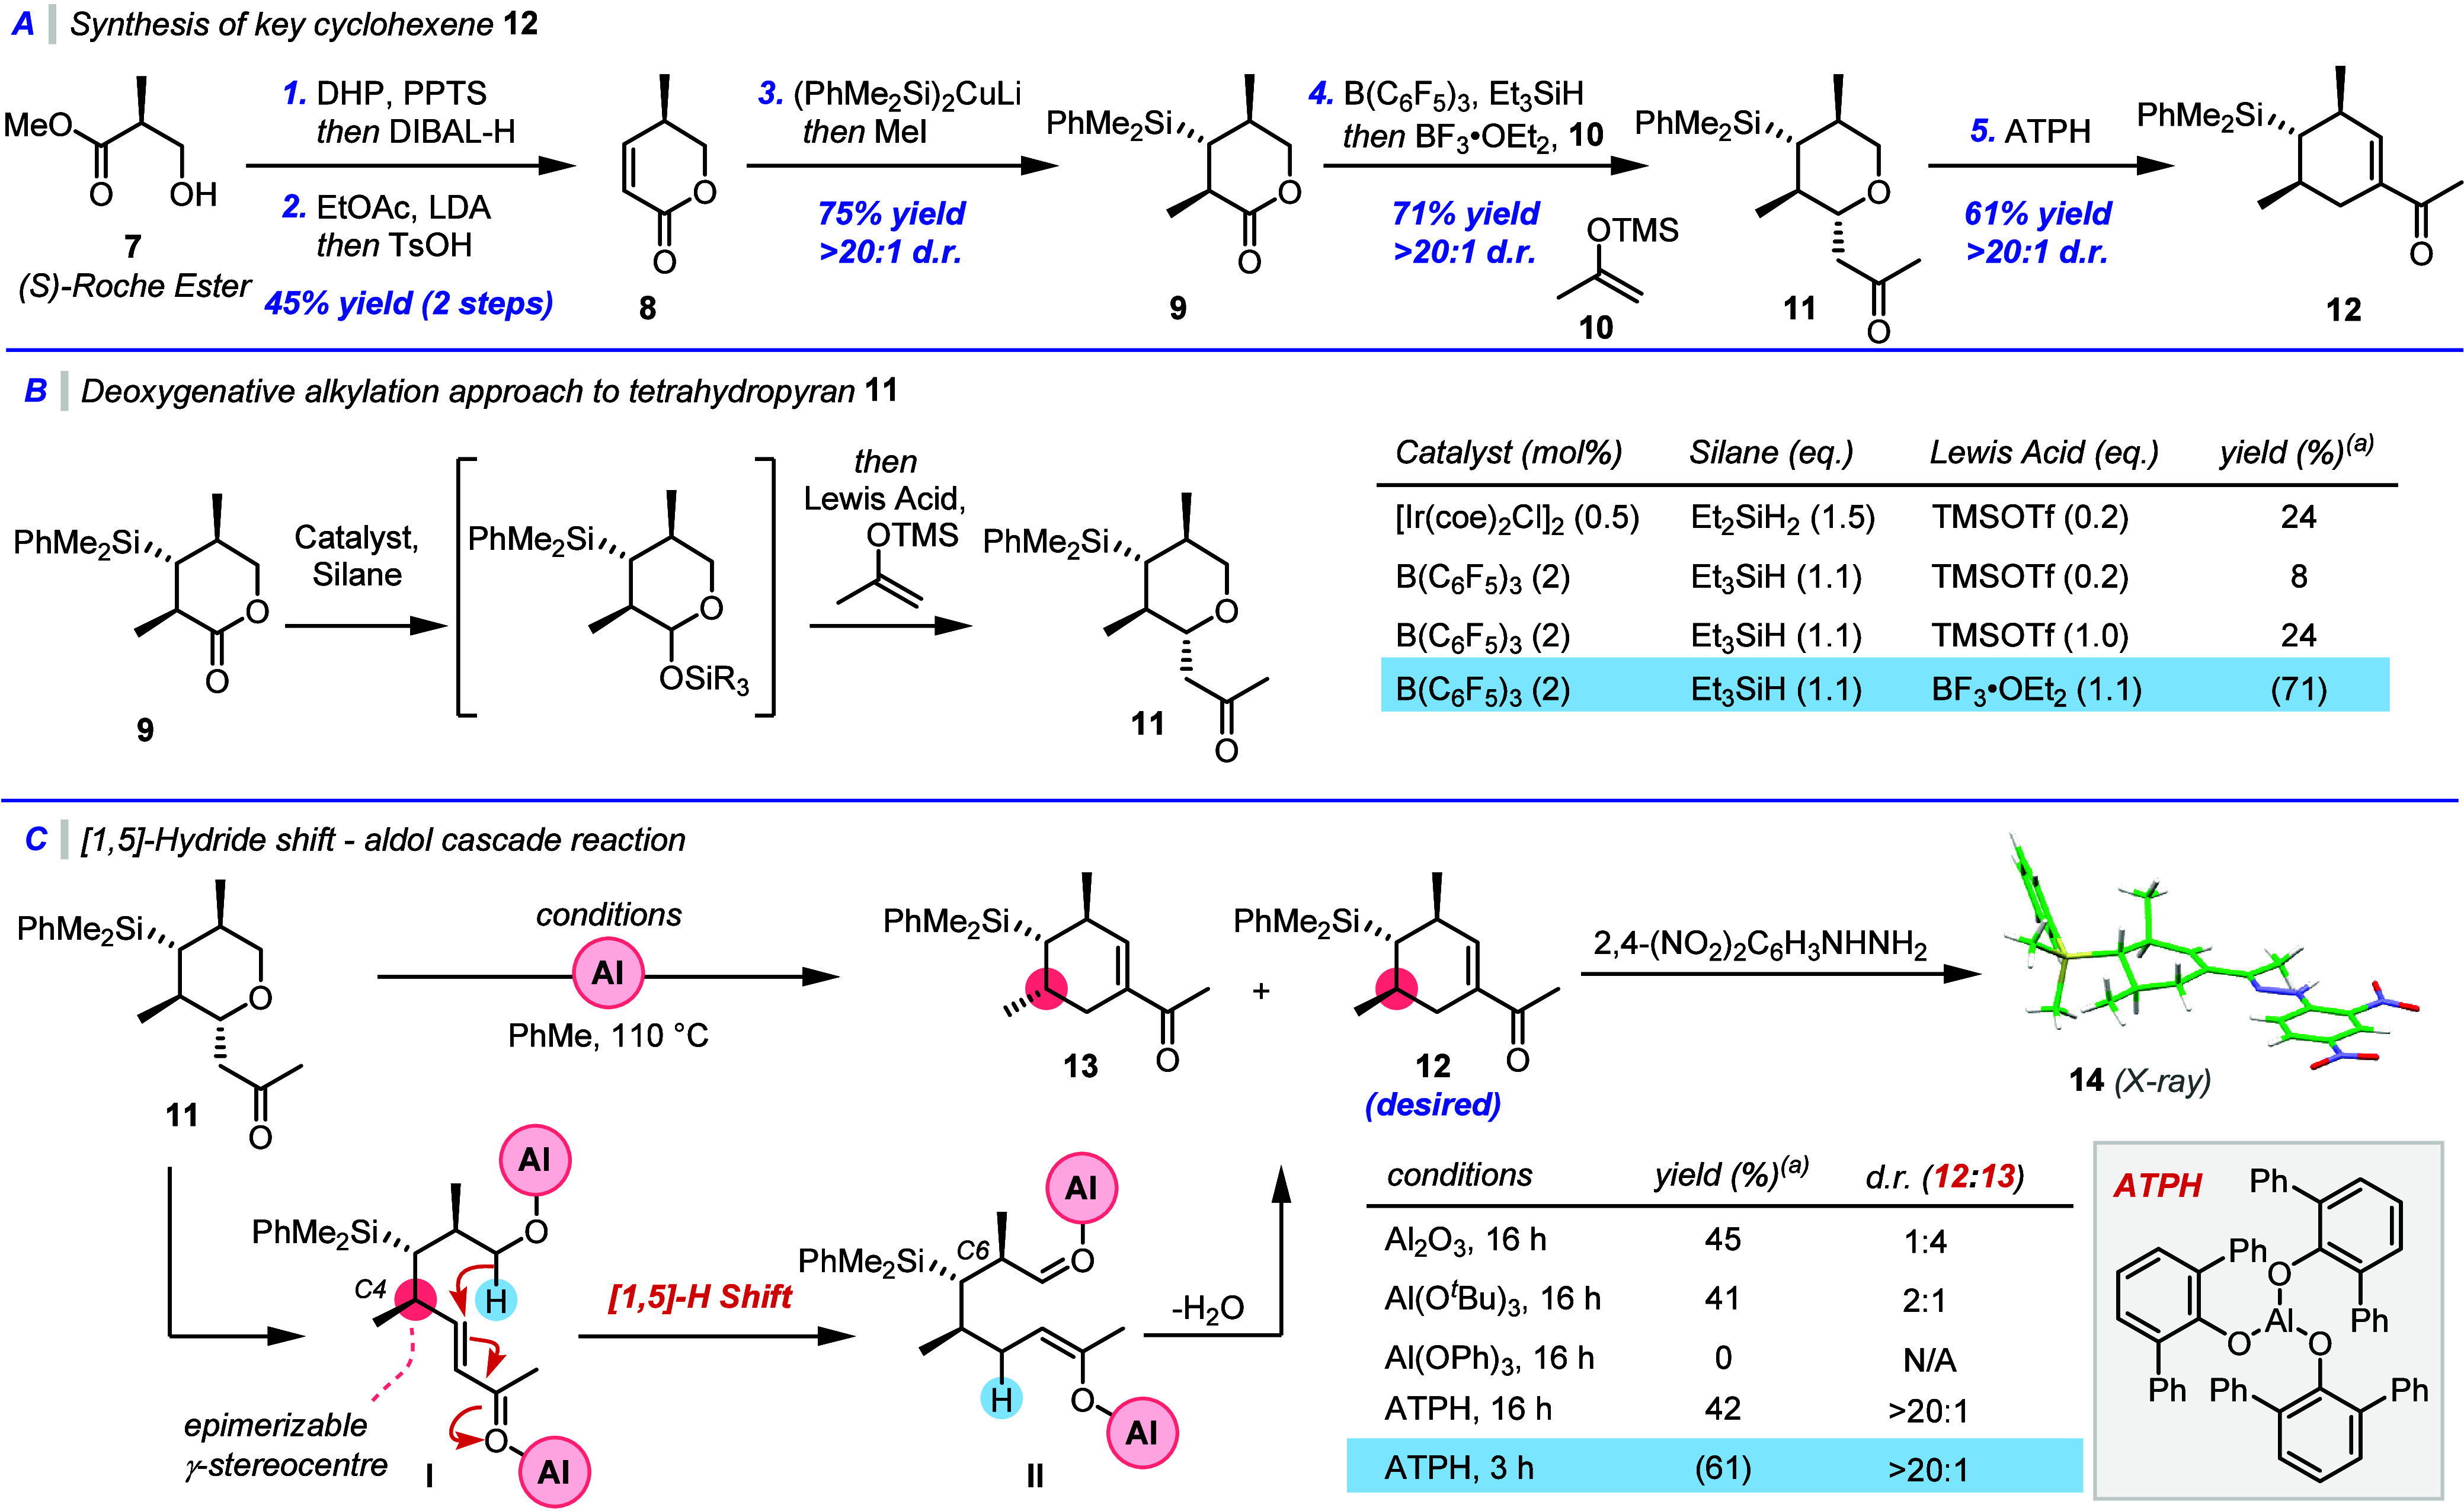
方法细节:首先以(S)-罗氏酯7为起始原料,经一锅法完成羟基保护与还原反应,再与乙酸锂烯醇盐反应,随后在对甲苯磺酸(TsOH)加热条件下环化得到内酯8;通过铜酸盐加成反应立体选择性引入二甲基苯基硅基,同时原位进行甲基化反应,得到单一反式非对映异构体内酯9;接着采用脱氧烷基化策略,内酯9经Soos等人报道的氢硅烷化条件(以三(五氟苯基)硼烷为催化剂)生成硅基缩醛,再以三氟化硼(BF3)为路易斯酸,与亲核试剂10进行Mukaiyama羟醛反应。
结果解读:从内酯9以71%的产率得到单一非对映异构体四氢吡喃11,其相对立体化学通过NOESY分析确证;值得注意的是,亲核试剂以平伏键形式加成到六元环上,这与文献中六元氧鎓离子通常偏好轴向进攻的报道不同,推测可能是大体积硅基扭曲了内酯及氧鎓离子的构象,或产物为热力学稳定的全平伏键异构体(文献未明确提供该数据,基于图表趋势推测)。
产品关联:文献未提及具体实验产品,领域常规使用的试剂包括三(五氟苯基)硼烷、BF3·Et2O等路易斯酸,以及柱色谱分离用硅胶、氘代溶剂等。
3.2 [1,5]-氢迁移-羟醛串联反应构建环己烯12
实验目的:通过[1,5]-氢迁移-羟醛串联反应构建含手性中心的环己烯D(即化合物12),同时验证底物E(四氢吡喃11)的立体化学完整性是否在该关键串联步骤中得以保留。
方法细节:首先尝试文献报道的氧化铝或叔丁醇铝作为路易斯酸的反应条件,观察到目标产物12及C4位差向异构体13的生成;随后筛选多种酚基配体修饰的铝催化剂,发现使用带有 bulky 酚基配体的铝配合物ATPH作为路易斯酸时,反应速率显著提升。
结果解读:使用ATPH作为催化剂时,反应以单一非对映异构体形式得到环己烯12,所有手性中心的立体化学均得以完全保留,其相对立体化学通过2,4-二硝基苯腙14的单晶X射线分析确证;而使用氧化铝或叔丁醇铝作为催化剂时,由于开环烯酮中间体发生γ-去质子化/再质子化反应,导致C4位发生差向异构化,生成差向异构体13。推测ATPH为单体型路易斯酸,反应速率更快,能够在差向异构化发生前完成串联反应,从而有效保留底物的立体化学完整性。
产品关联:文献未提及具体实验产品,领域常规使用的铝基路易斯酸包括叔丁醇铝、氧化铝、定制酚基铝配合物等,单晶X射线衍射分析通常使用布鲁克或理学品牌的衍射仪。
3.3 exo选择性Diels-Alder反应构建反式十氢化萘核心18
实验目的:通过exo选择性Diels-Alder反应构建反式十氢化萘核心B(即化合物18),为后续发散式官能化提供共同中间体。
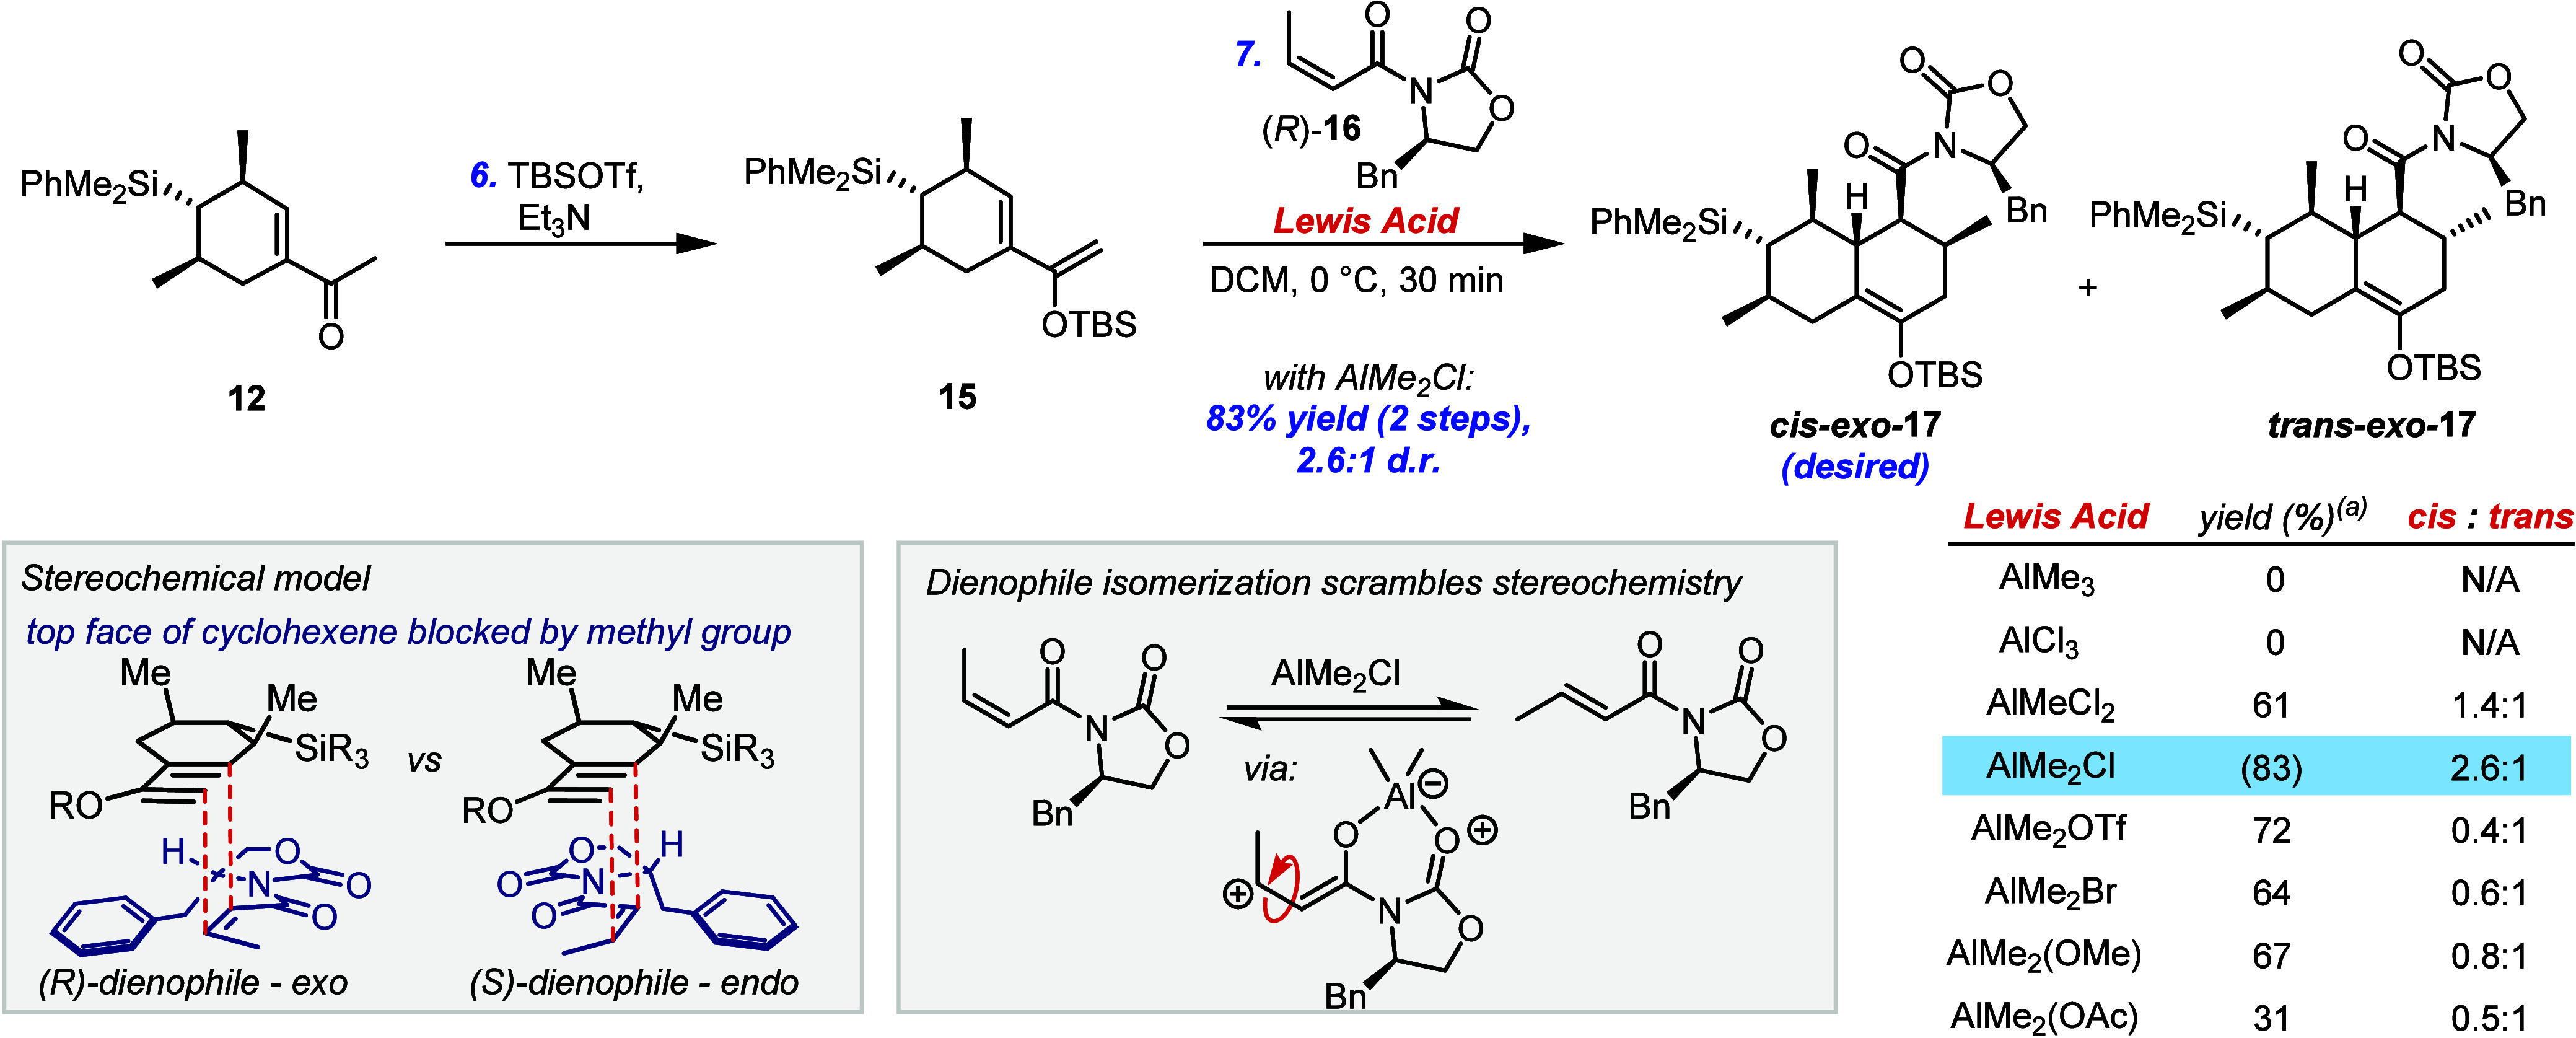
方法细节:首先将环己烯12转化为叔丁基二甲基硅基(TBS)烯醇醚15,然后与手性亲双烯体(R)-16在烷基铝路易斯酸作用下进行Diels-Alder环加成反应;筛选不同烷基铝路易斯酸,发现二甲基氯化铝可在一定程度上抑制亲双烯体的Z→E异构化,以较好产率得到顺式非对映异构体;随后通过柱色谱分离得到cis-exo-17,再以乙硫醇/正丁基锂(n-BuLi)切割手性恶唑烷酮辅助基,最后用四丁基氟化铵(TBAF)在低温条件下切割硅烯醇醚,得到反式十氢萘酮18。
结果解读:Diels-Alder反应表现出完美的面选择性和exo选择性,但亲双烯体在反应过程中发生Z→E异构化,生成cis-exo-17和trans-exo-17两种非对映异构体;通过柱色谱分离得到cis-exo-17(60%产率),切割辅助基后得到单一非对映异构体反式十氢萘酮18,其结构通过NOESY分析及后续目标产物的光谱数据与文献匹配得以确认。
产品关联:文献未提及具体实验产品,领域常规使用的手性亲双烯体为含恶唑烷酮辅助基的衍生物,路易斯酸包括二甲基氯化铝、三甲基铝等,柱色谱分离用硅胶、TBAF等试剂。
3.4 发散式官能化合成目标天然产物
实验目的:从共同中间体反式十氢萘酮18出发,通过不同的酮官能化反应,分别合成(+)-粪嗜菌素(1)、(+)-木霉酸(2)、(+)-木霉酸E(5)、(+)-木霉酸G(6)、(-)-木霉酸D(4)。
方法细节:
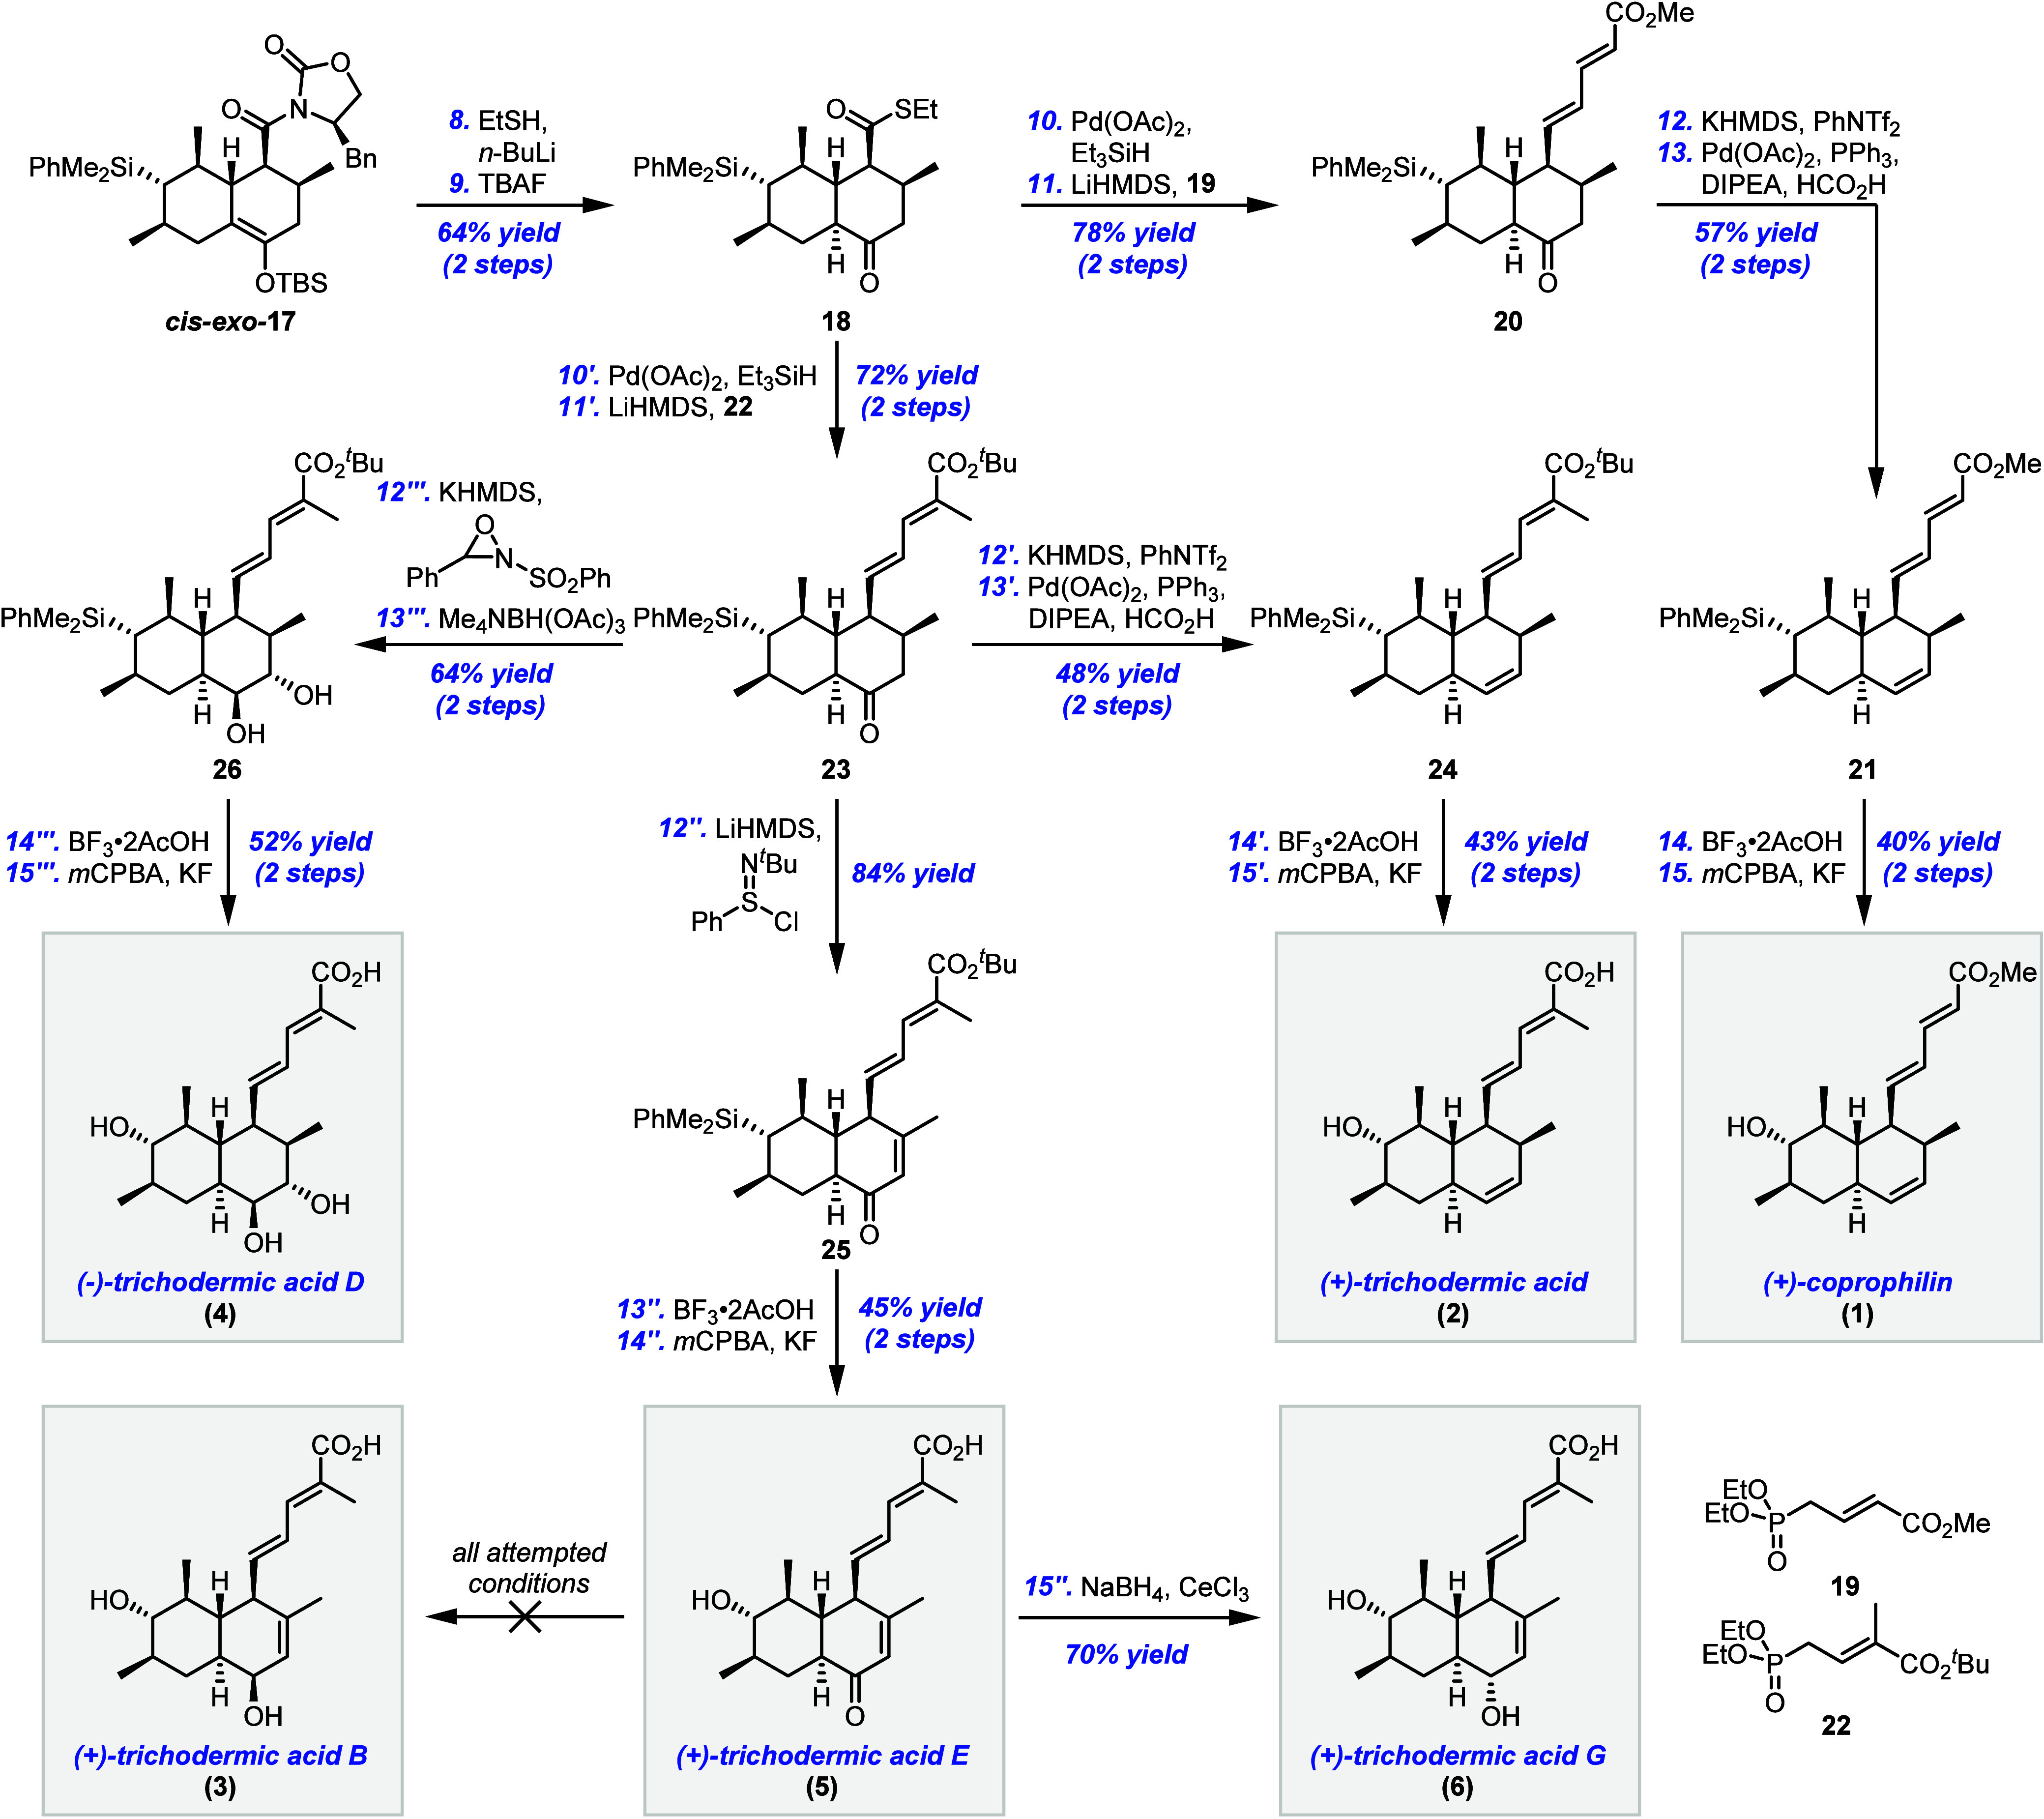
- 合成(+)-粪嗜菌素(1):采用Fukuyama还原反应,以醋酸钯(II)为催化剂将酮18还原为醛,再与膦酸酯19进行Horner-Wadsworth-Emmons(HWE)烯化反应,得到单一E式异构体20;随后将酮转化为乙烯基三氟甲磺酸酯,经钯介导的还原反应得到21;最后通过两步Fleming-Tamao氧化反应脱除硅基,得到游离羟基,即目标产物(+)-粪嗜菌素(1)。
- 合成(+)-木霉酸(2):采用类似的还原-烯化路线,使用甲基取代的烯丙基膦酸酯22进行HWE烯化反应,得到中间体24;Fleming-Tamao氧化的强酸性条件同时切割叔丁酯保护基,得到游离羧酸,即(+)-木霉酸(2)。
- 合成(+)-木霉酸E(5):对中间体23的酮羰基进行Mukaiyama脱饱和反应,得到烯酮25;随后进行Fleming-Tamao氧化反应,得到(+)-木霉酸E(5)。
- 合成(+)-木霉酸G(6):对(+)-木霉酸E(5)的烯酮羰基进行Luche还原反应,得到单一非对映异构体(+)-木霉酸G(6),其相对立体化学通过NOESY分析确证。
- 合成(-)-木霉酸D(4):对中间体23的酮羰基进行α-羟基化反应,引入羟基;随后使用四甲基铵三乙酰氧基硼氢化钠进行定向1,2-还原反应,得到单一非对映异构体二醇26;最后经Fleming-Tamao氧化反应得到(-)-木霉酸D(4)。
结果解读:所有目标产物的1H NMR、13C NMR光谱数据及比旋光度均与文献报道完全一致,其中(+)-木霉酸D、E、G为首次全合成,确证了该家族天然产物的共同骨架具有相同的绝对构型;值得注意的是,Luche还原反应仅得到(+)-木霉酸G(6),未生成其差向异构体(+)-木霉酸B(3),即使筛选多种还原试剂也无法实现该差向异构体的合成(文献未明确提供该数据,基于图表趋势推测)。
产品关联:文献未提及具体实验产品,领域常规使用的试剂包括膦酸酯试剂、Fleming-Tamao氧化用的氟化试剂(如HF·吡啶)、Luche还原用的硼氢化钠/三氯化铈等。
4. Biomarker研究及发现成果
本研究属于天然产物全合成领域,未涉及生物标志物(Biomarker)的筛选、验证或功能研究,主要聚焦于复杂天然产物的高效不对称合成及结构确证,为后续生物活性相关的Biomarker研究提供物质基础。
本研究的核心成果为实现了粪嗜菌素及四种木霉酸的发散式不对称全合成,确证了木霉酸D、E、G的绝对构型,大幅提升了该家族天然产物的合成效率,为其后续生物活性研究(如抗肿瘤、抗真菌活性的作用机制探索、潜在生物标志物筛选)提供了充足的物质储备。但本研究未开展任何与生物标志物相关的实验设计或研究工作,若需探索该家族天然产物的相关Biomarker,需结合细胞生物学、分子生物学等实验技术,开展后续的功能验证与机制研究。