

左乙拉西坦通过SV2a依赖性调节APP加工来抑制阿尔茨海默病模型中Aβ的产生。
Levetiracetam prevents Aβ production through SV2a-dependent modulation of APP processing in Alzheimer's disease models
1. 领域背景与文献
文献英文标题:Levetiracetam prevents Aβ production through SV2a-dependent modulation of App processing in Alzheimer’s disease models;
发表期刊:未公开;影响因子:未公开;研究领域:阿尔茨海默病(神经科学/分子神经生物学)
阿尔茨海默病(AD)是全球最常见的神经退行性疾病,其核心病理特征为细胞外β淀粉样蛋白(Aβ)沉积形成的斑块、细胞内过度磷酸化tau蛋白聚集形成的神经原纤维缠结,以及神经元与突触丢失。领域共识:AD的发病进程具有隐匿性,早期病理事件(如突触功能异常)先于临床症状出现数年甚至数十年,当前FDA批准的AD治疗药物仅能清除已形成的Aβ斑块,无法从源头阻断Aβ的生成,这是AD治疗领域未解决的核心问题之一。APP的加工通路是Aβ生成的关键环节,淀粉样加工通路产生具有神经毒性的Aβ,而非淀粉样加工通路产生具有神经保护作用的可溶性APPα(sAppα),突触前结构的功能异常被认为与APP加工通路的失衡密切相关,但具体调控机制及可靶向的干预策略尚不明确。
针对AD早期突触前蛋白降解异常的病理机制未阐明、现有药物无法阻断Aβ生成的研究空白,本研究聚焦于抗癫痫药物左乙拉西坦(Lev)的AD治疗机制,通过多模型系统解析Lev如何通过调控突触囊泡(SV)功能及APP加工通路抑制Aβ生成,为AD的早期干预提供新的治疗靶点与理论支撑。
2. 文献综述解析
作者以AD病理进程的时间维度(早期Aβ积累阶段、晚期不可逆病理阶段)、研究模型的物种维度(小鼠模型、人类样本)、干预策略的类型维度(药物干预、基因操作)为核心分类逻辑,系统综述了AD领域的现有研究。
现有研究已证实AD早期存在突触前蛋白降解异常,Lev作为一种非典型抗癫痫药物,可改善AD动物模型的认知缺陷与病理损伤,但Lev发挥作用的具体分子机制尚未明确;在研究模型方面,APP基因敲入小鼠、人诱导多能干细胞(hiPSC)来源神经元等模型能较好模拟家族性AD(fAD)的病理特征,但其对散发性AD的模拟仍存在局限性;现有技术方法的优势在于能精准检测突触前结构的功能变化,但其局限性在于多数研究仅聚焦于Lev对突触活动的调控,未深入解析其对APP加工通路的直接影响,且缺乏对人类早期AD病理(如唐氏综合征(DS)脑样本)中突触前异常的系统分析。
本研究通过对比现有研究中Lev机制不明的空白,首次明确Lev通过依赖SV2a的方式调控SV循环,促进APP定位于细胞膜并通过非淀粉样通路加工,从而从源头抑制Aβ生成;同时,本研究首次在人类DS脑样本中验证了AD早期突触前蛋白积累的病理现象,为Lev的临床应用提供了直接的人类病理依据,弥补了现有研究在人类早期AD病理解析及Lev机制阐明方面的不足。
3. 研究思路总结与详细解析
本研究的整体研究框架为“早期病理特征解析→SV组分功能鉴定→体外机制验证→体内疗效验证→人类病理相关性分析”的闭环,研究目标是阐明Lev抑制Aβ生成的分子机制,核心科学问题是Lev如何通过突触前结构调控APP的加工通路,技术路线以多模型系统(小鼠模型、体外细胞模型、人类样本)为基础,结合蛋白质组学、细胞生物学、电生理学等多技术手段开展系统研究。
3.1 AD早期突触前蛋白降解异常的定位验证
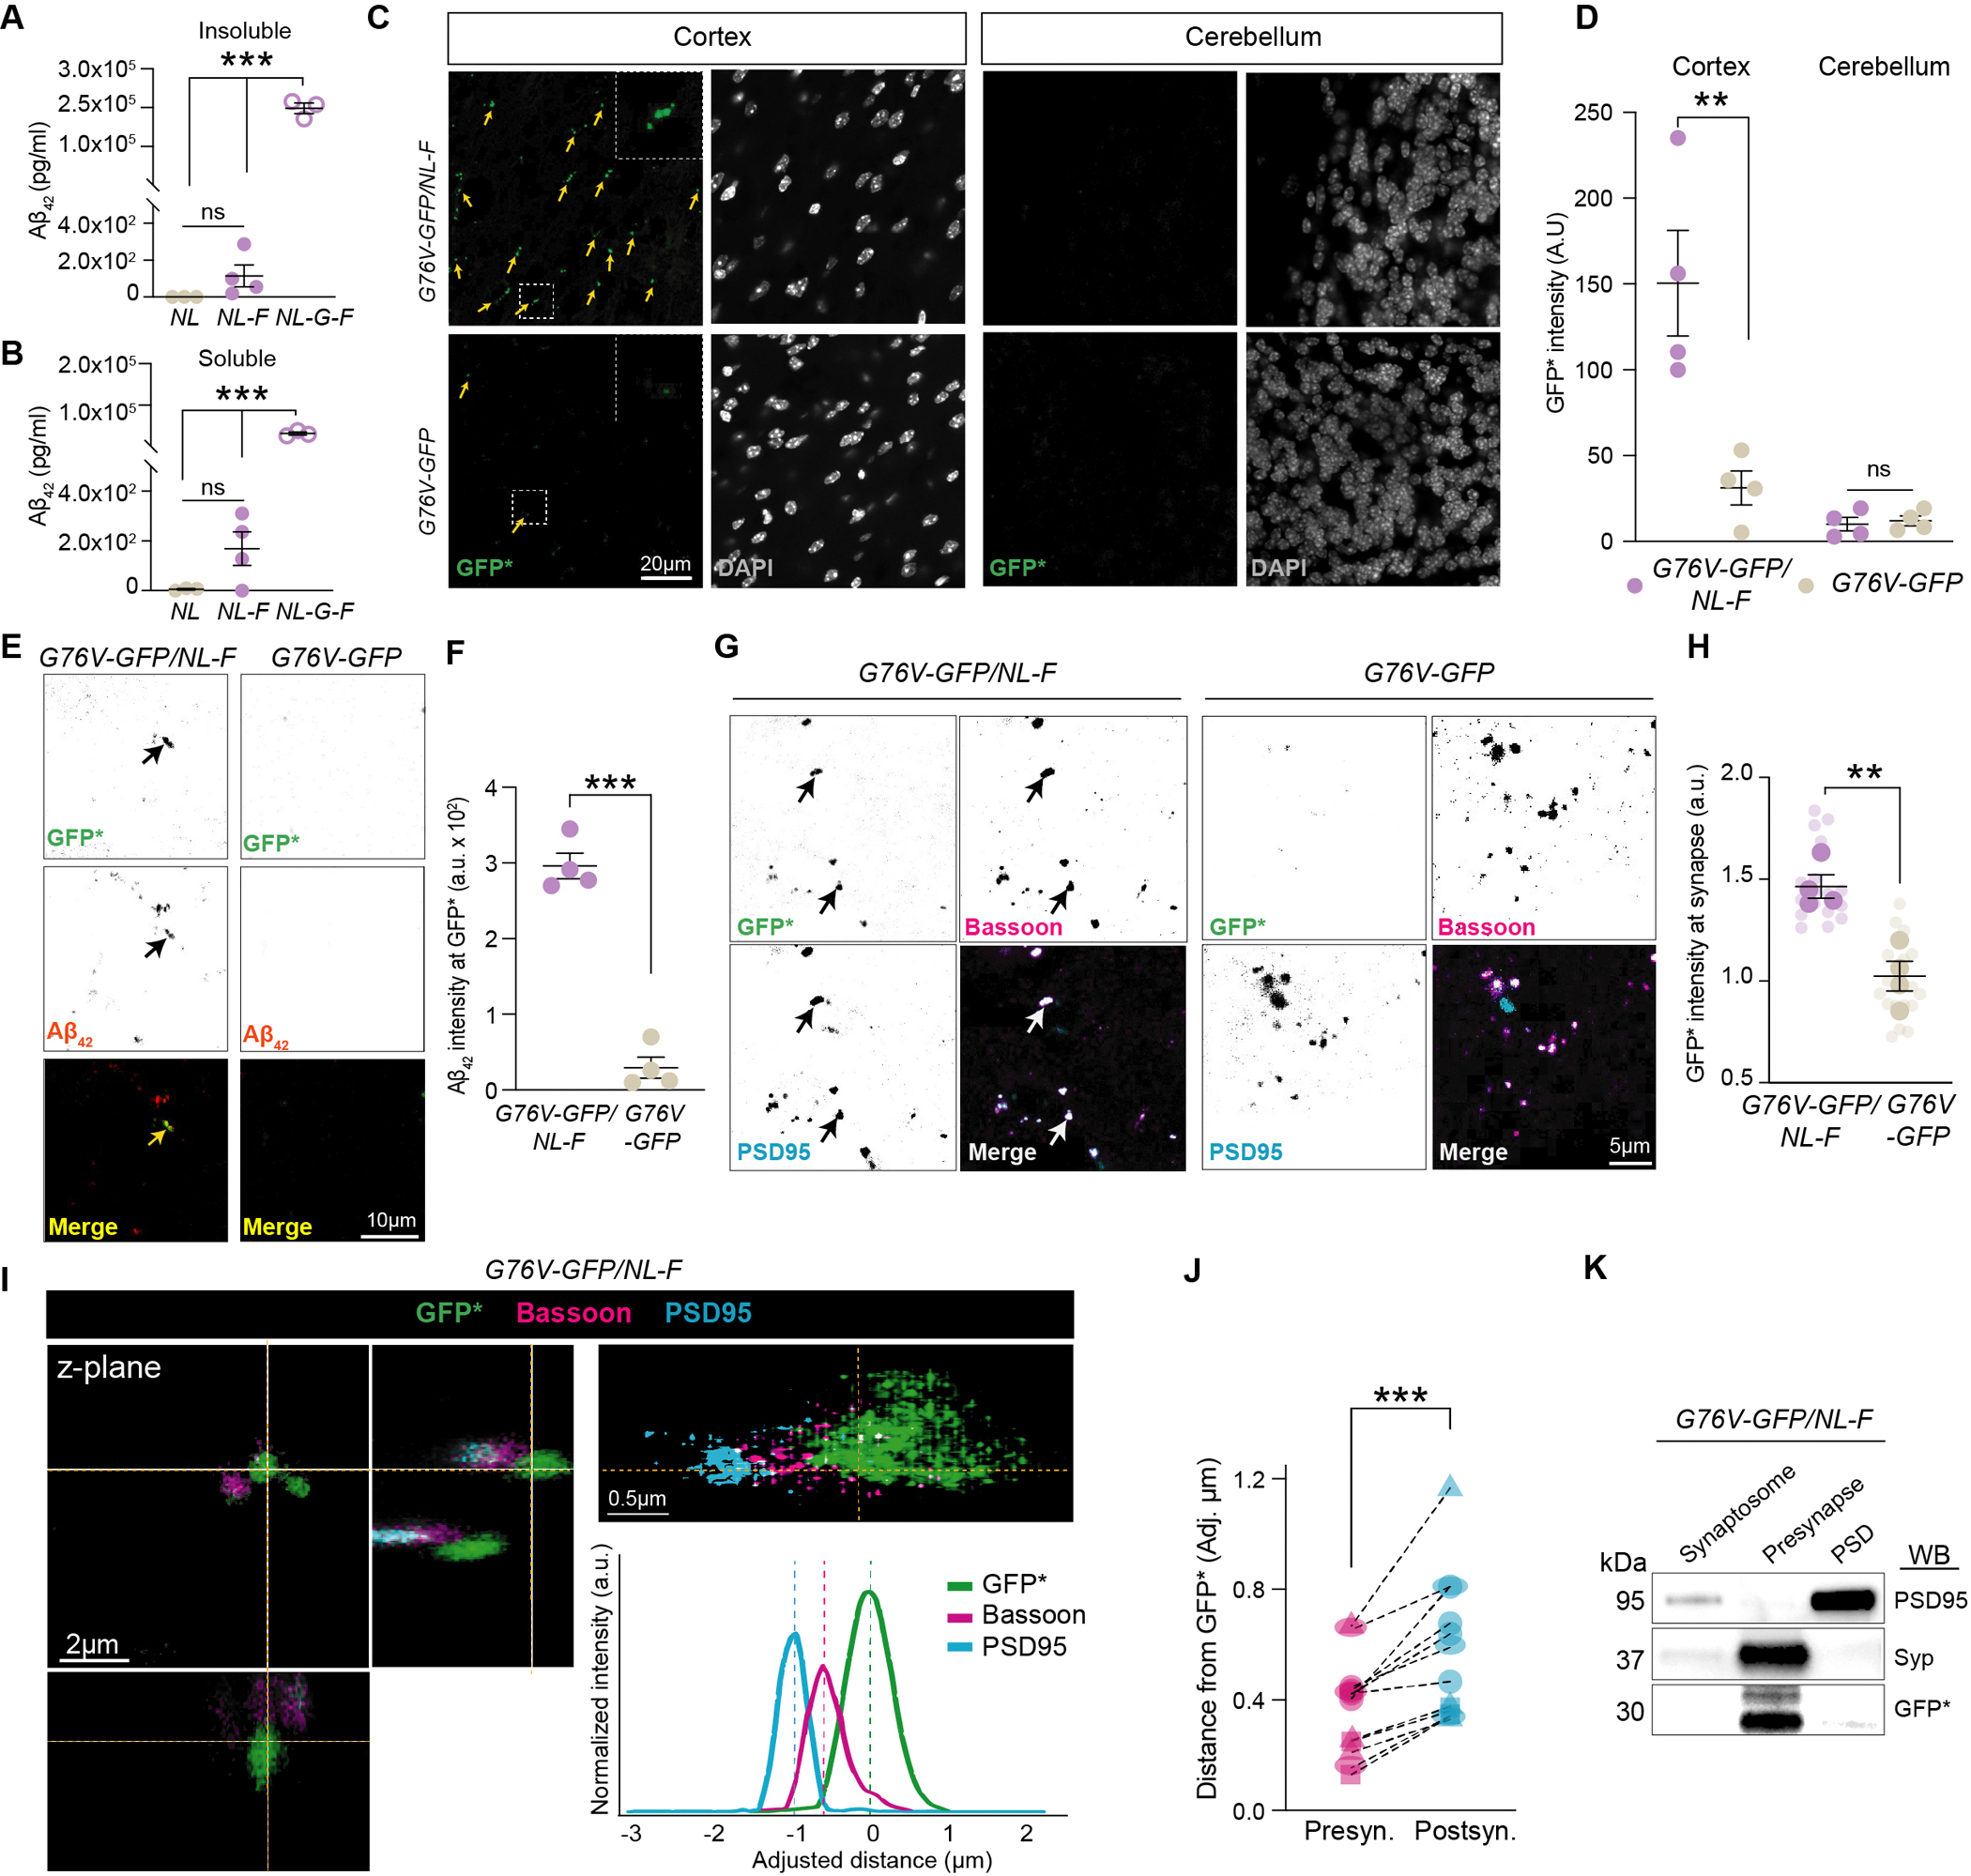
实验目的:明确AD早期蛋白降解异常的亚细胞定位,确定其与突触前结构的相关性;方法细节:使用模拟家族性AD的APP基因敲入小鼠模型(AppNL/NL(NL)、AppNL-F/NL-F(NL-F)、AppNL-G-F/NL-G-F(NL-G-F)),其中NL小鼠为对照,NL-F小鼠模拟早期Aβ42积累,NL-G-F小鼠模拟加速型Aβ病理;同时引入表达可降解GFP(G76V-GFP)的转基因小鼠作为蛋白降解传感器,通过酶联免疫吸附试验(ELISA)检测6月龄小鼠皮层Aβ42水平,免疫荧光(IF)分析GFP的组织与亚细胞定位,超分辨显微镜分析GFP与突触前/后标记的距离,采用蔗糖梯度离心法分离突触前与突触后组分并进行免疫印迹(WB)检测;结果解读:ELISA结果显示,6月龄NL-F小鼠皮层可溶性与不可溶性Aβ42水平较NL小鼠轻微升高(无统计学意义),NL-G-F小鼠则显著升高(n=3-4,P<0.001);IF分析显示,G76V-GFP/NL-F小鼠皮层GFP强度显著高于G76V-GFP对照小鼠(n=3-4,P<0.01),且90%以上的GFP信号与突触标记(Bassoon、PSD95)共定位;超分辨显微镜结果显示,GFP与突触前标记Bassoon的峰间距离显著短于与突触后标记PSD95的距离(n=3-4,P<0.01);WB结果证实GFP*主要存在于突触前组分,而非突触后组分;产品关联:文献未提及具体实验产品,领域常规使用ELISA试剂盒、免疫荧光抗体、WB相关试剂及超分辨显微镜等。
3.2 突触囊泡(SV)组分与APP加工相关分子的鉴定
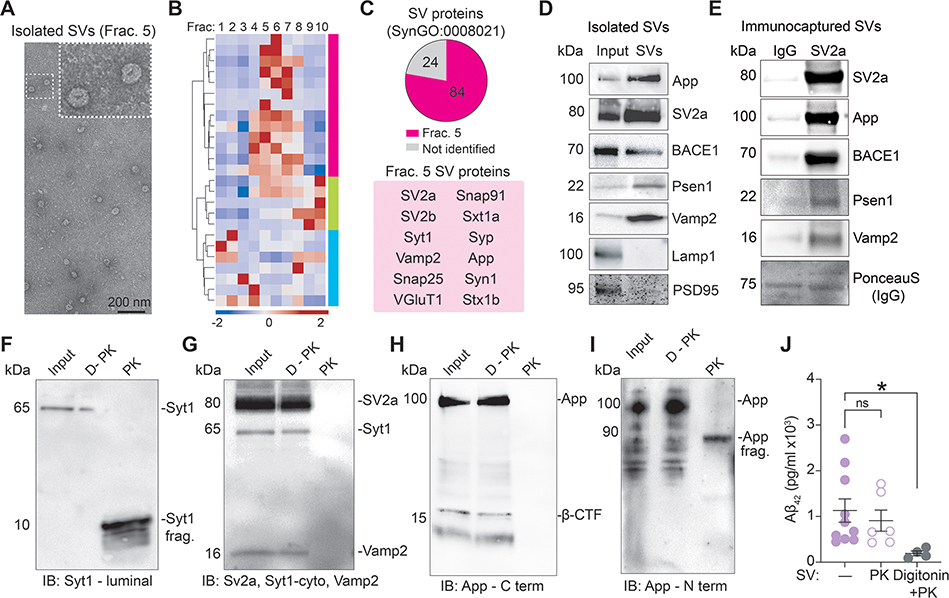
实验目的:明确SV中是否存在APP及淀粉样加工所需的分泌酶,以及Aβ42的亚细胞定位;方法细节:通过突触体制备结合尺寸排阻色谱(SEC)富集NL-F小鼠脑皮层的SV,采用负染电子显微镜(EM)观察SV的形态,无标记蛋白质组学分析SEC各组分的蛋白组成,使用SV2a抗体进行亲和纯化以富集SV,通过蛋白酶K(PK)消化实验分析APP在SV膜上的定位方向,采用ELISA检测SV中Aβ42的水平;结果解读:负染EM显示SEC组分5(Frac.5)中的SV形态完整、大小均一;蛋白质组学分析证实Frac.5富含SV相关蛋白;WB结果显示,SV组分中存在APP、SV2a、γ-分泌酶及Vamp2,β-分泌酶(BACE1)存在但未被富集;PK消化实验显示,APP的N端位于SV的腔内,C端位于胞质侧;ELISA结果显示,Aβ42主要存在于SV的腔内,仅当SV膜被去垢剂通透后,PK才能降解Aβ42(n=4-10,P<0.05);产品关联:文献未提及具体实验产品,领域常规使用电子显微镜、质谱分析平台、抗体亲和纯化试剂盒等。
3.3 体外细胞模型验证Lev对Aβ生成的抑制及SV2a依赖机制
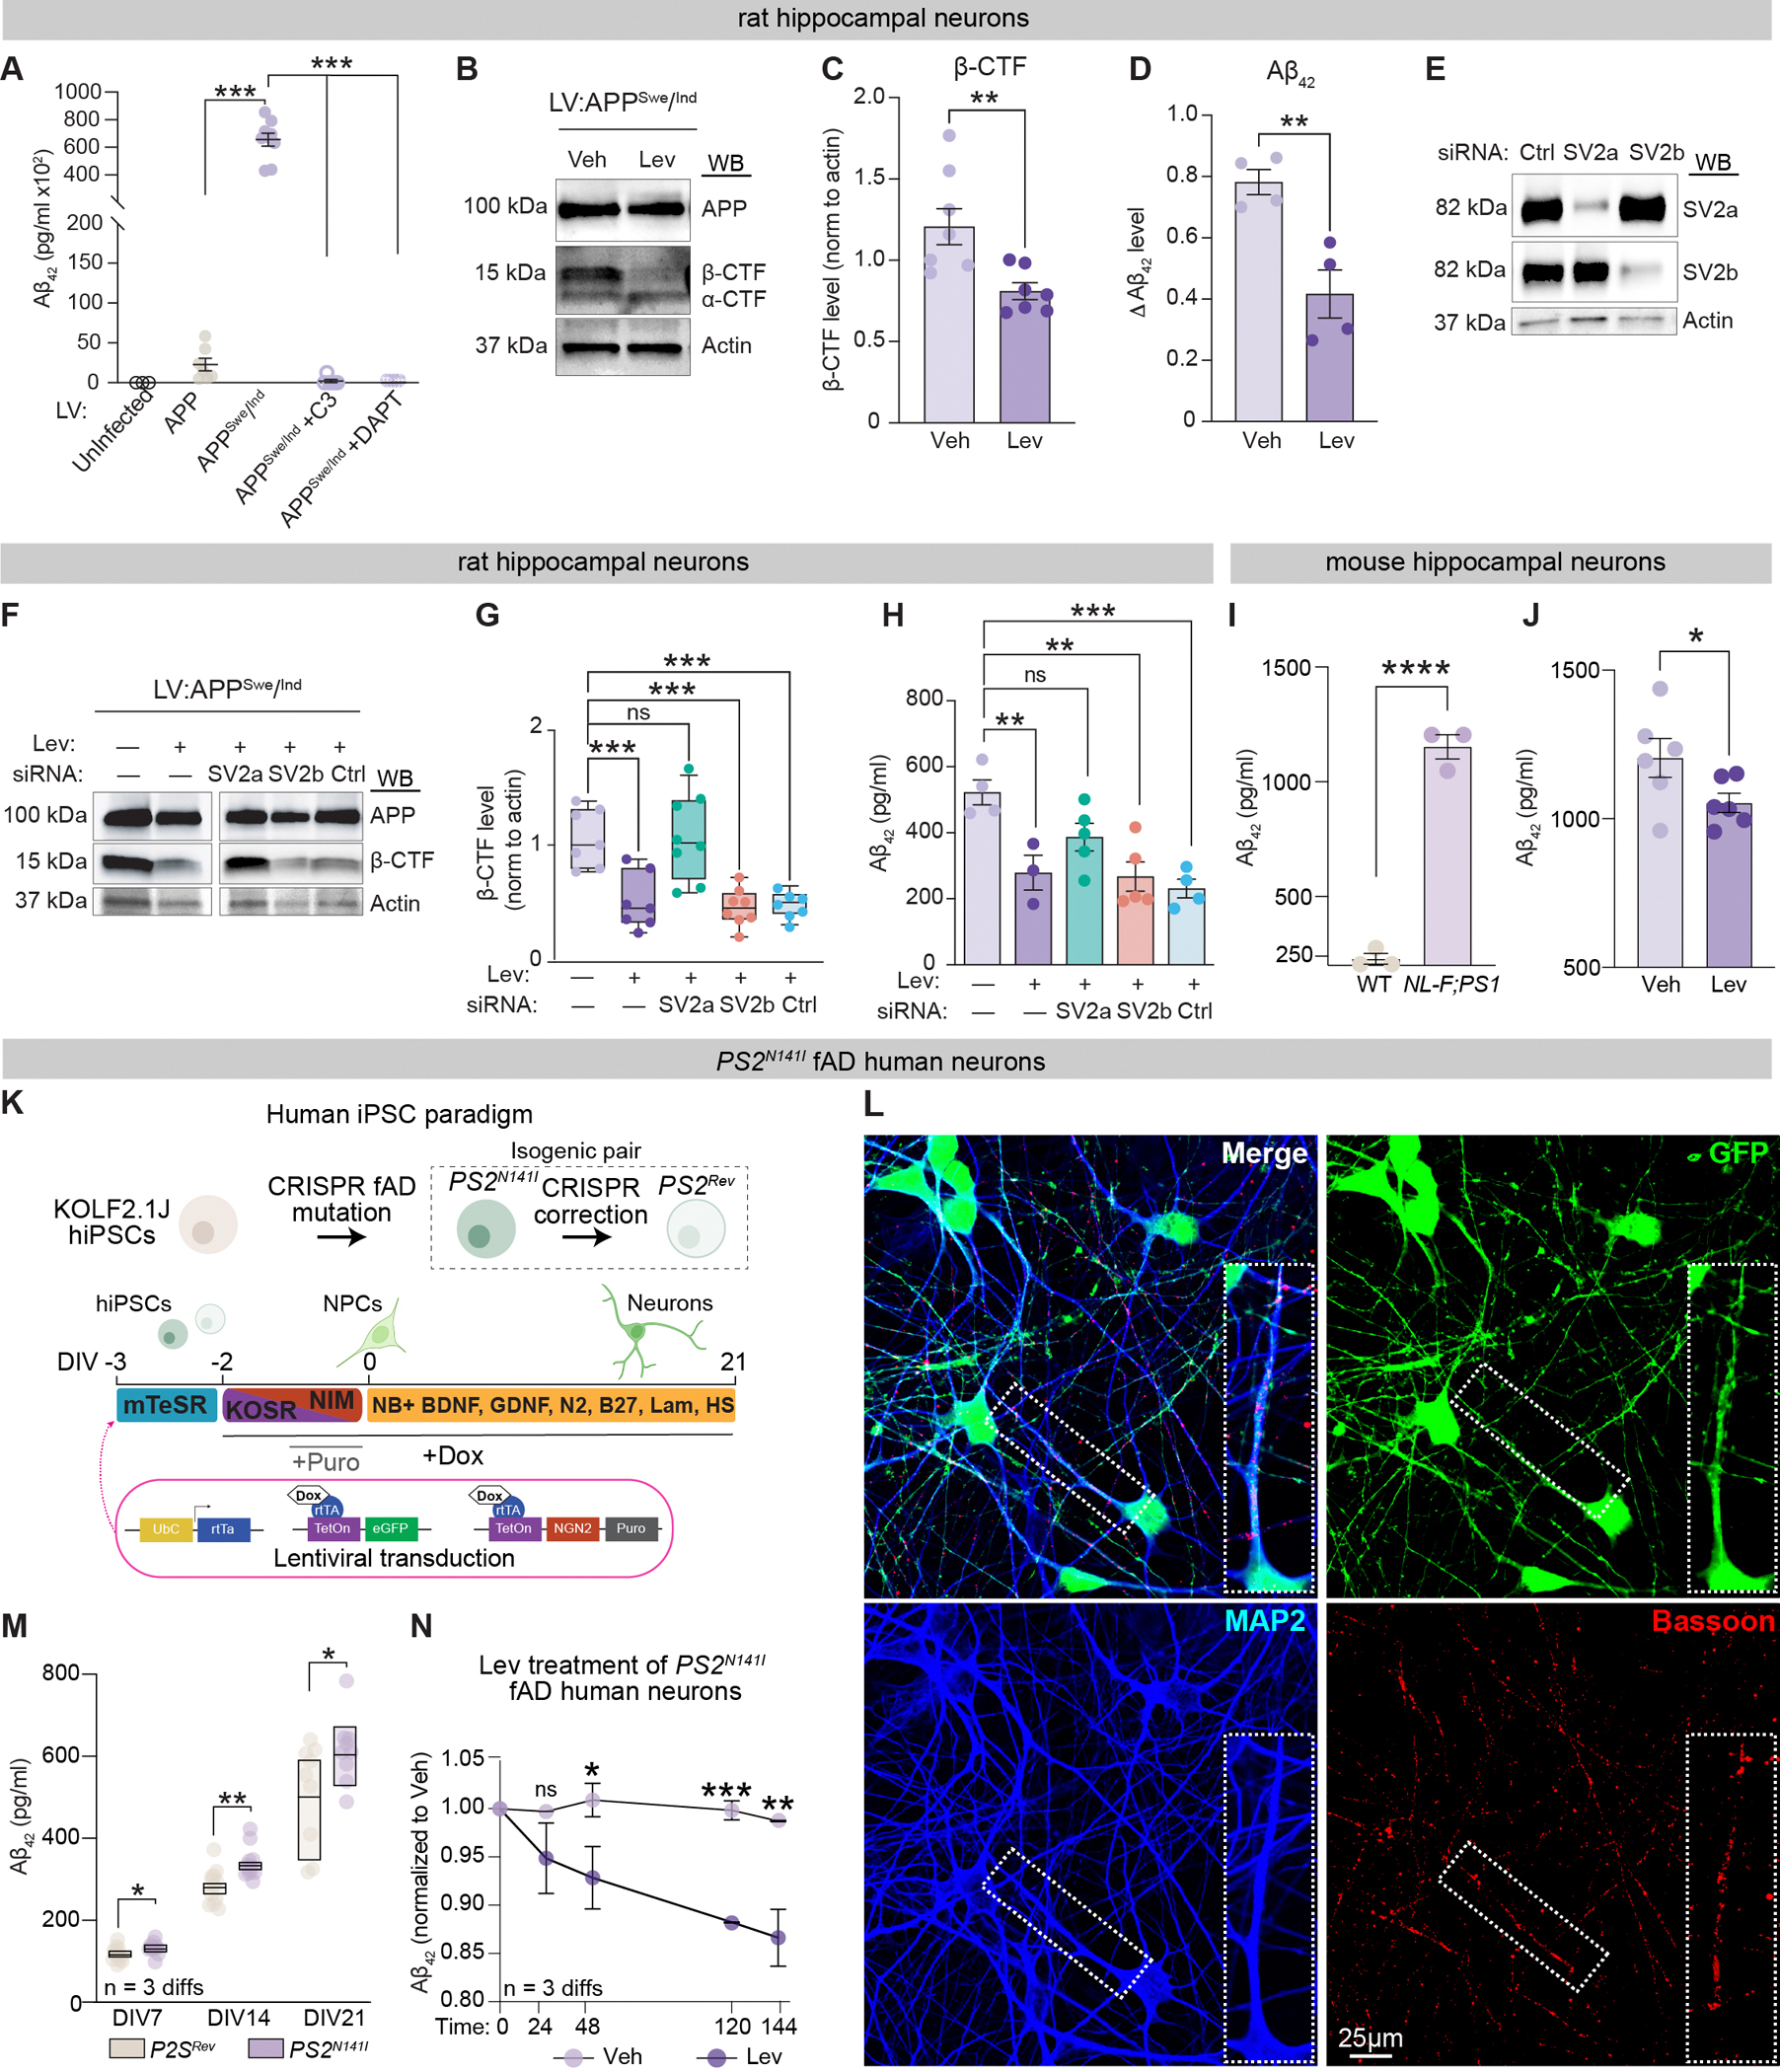
实验目的:验证Lev是否通过SV2a依赖的方式调控APP加工及Aβ生成;方法细节:构建三种体外细胞模型:过表达野生型APP及家族性AD突变型APP(APPSwe/Ind)的原代大鼠海马神经元,NL-F/PS1双基因敲入小鼠原代神经元,携带PS2N141I突变的hiPSC来源皮层神经元;使用siRNA敲低SV2a或SV2b的表达,通过ELISA检测细胞培养基中Aβ42的水平,WB检测细胞内β-CTF(APP淀粉样加工的中间产物)的水平;结果解读:Lev处理24小时后,APPSwe/Ind神经元的β-CTF水平显著降低(n=3-8,P<0.01),培养基中Aβ42水平也显著降低(n=3-8,P<0.01);敲低SV2a后,Lev无法降低β-CTF及Aβ42水平,而敲低SV2b则无此影响,表明Lev的作用依赖于SV2a;在NL-F/PS1小鼠神经元及hiPSC来源的PS2N141I神经元中,Lev同样能显著降低Aβ42水平(n=3-8,P<0.05),且该效应在hiPSC神经元中呈现时间依赖性,48小时后即出现显著降低;产品关联:文献未提及具体实验产品,领域常规使用慢病毒载体、siRNA转染试剂、ELISA试剂盒等。
3.4 Lev调控SV循环与APP细胞膜定位的机制解析
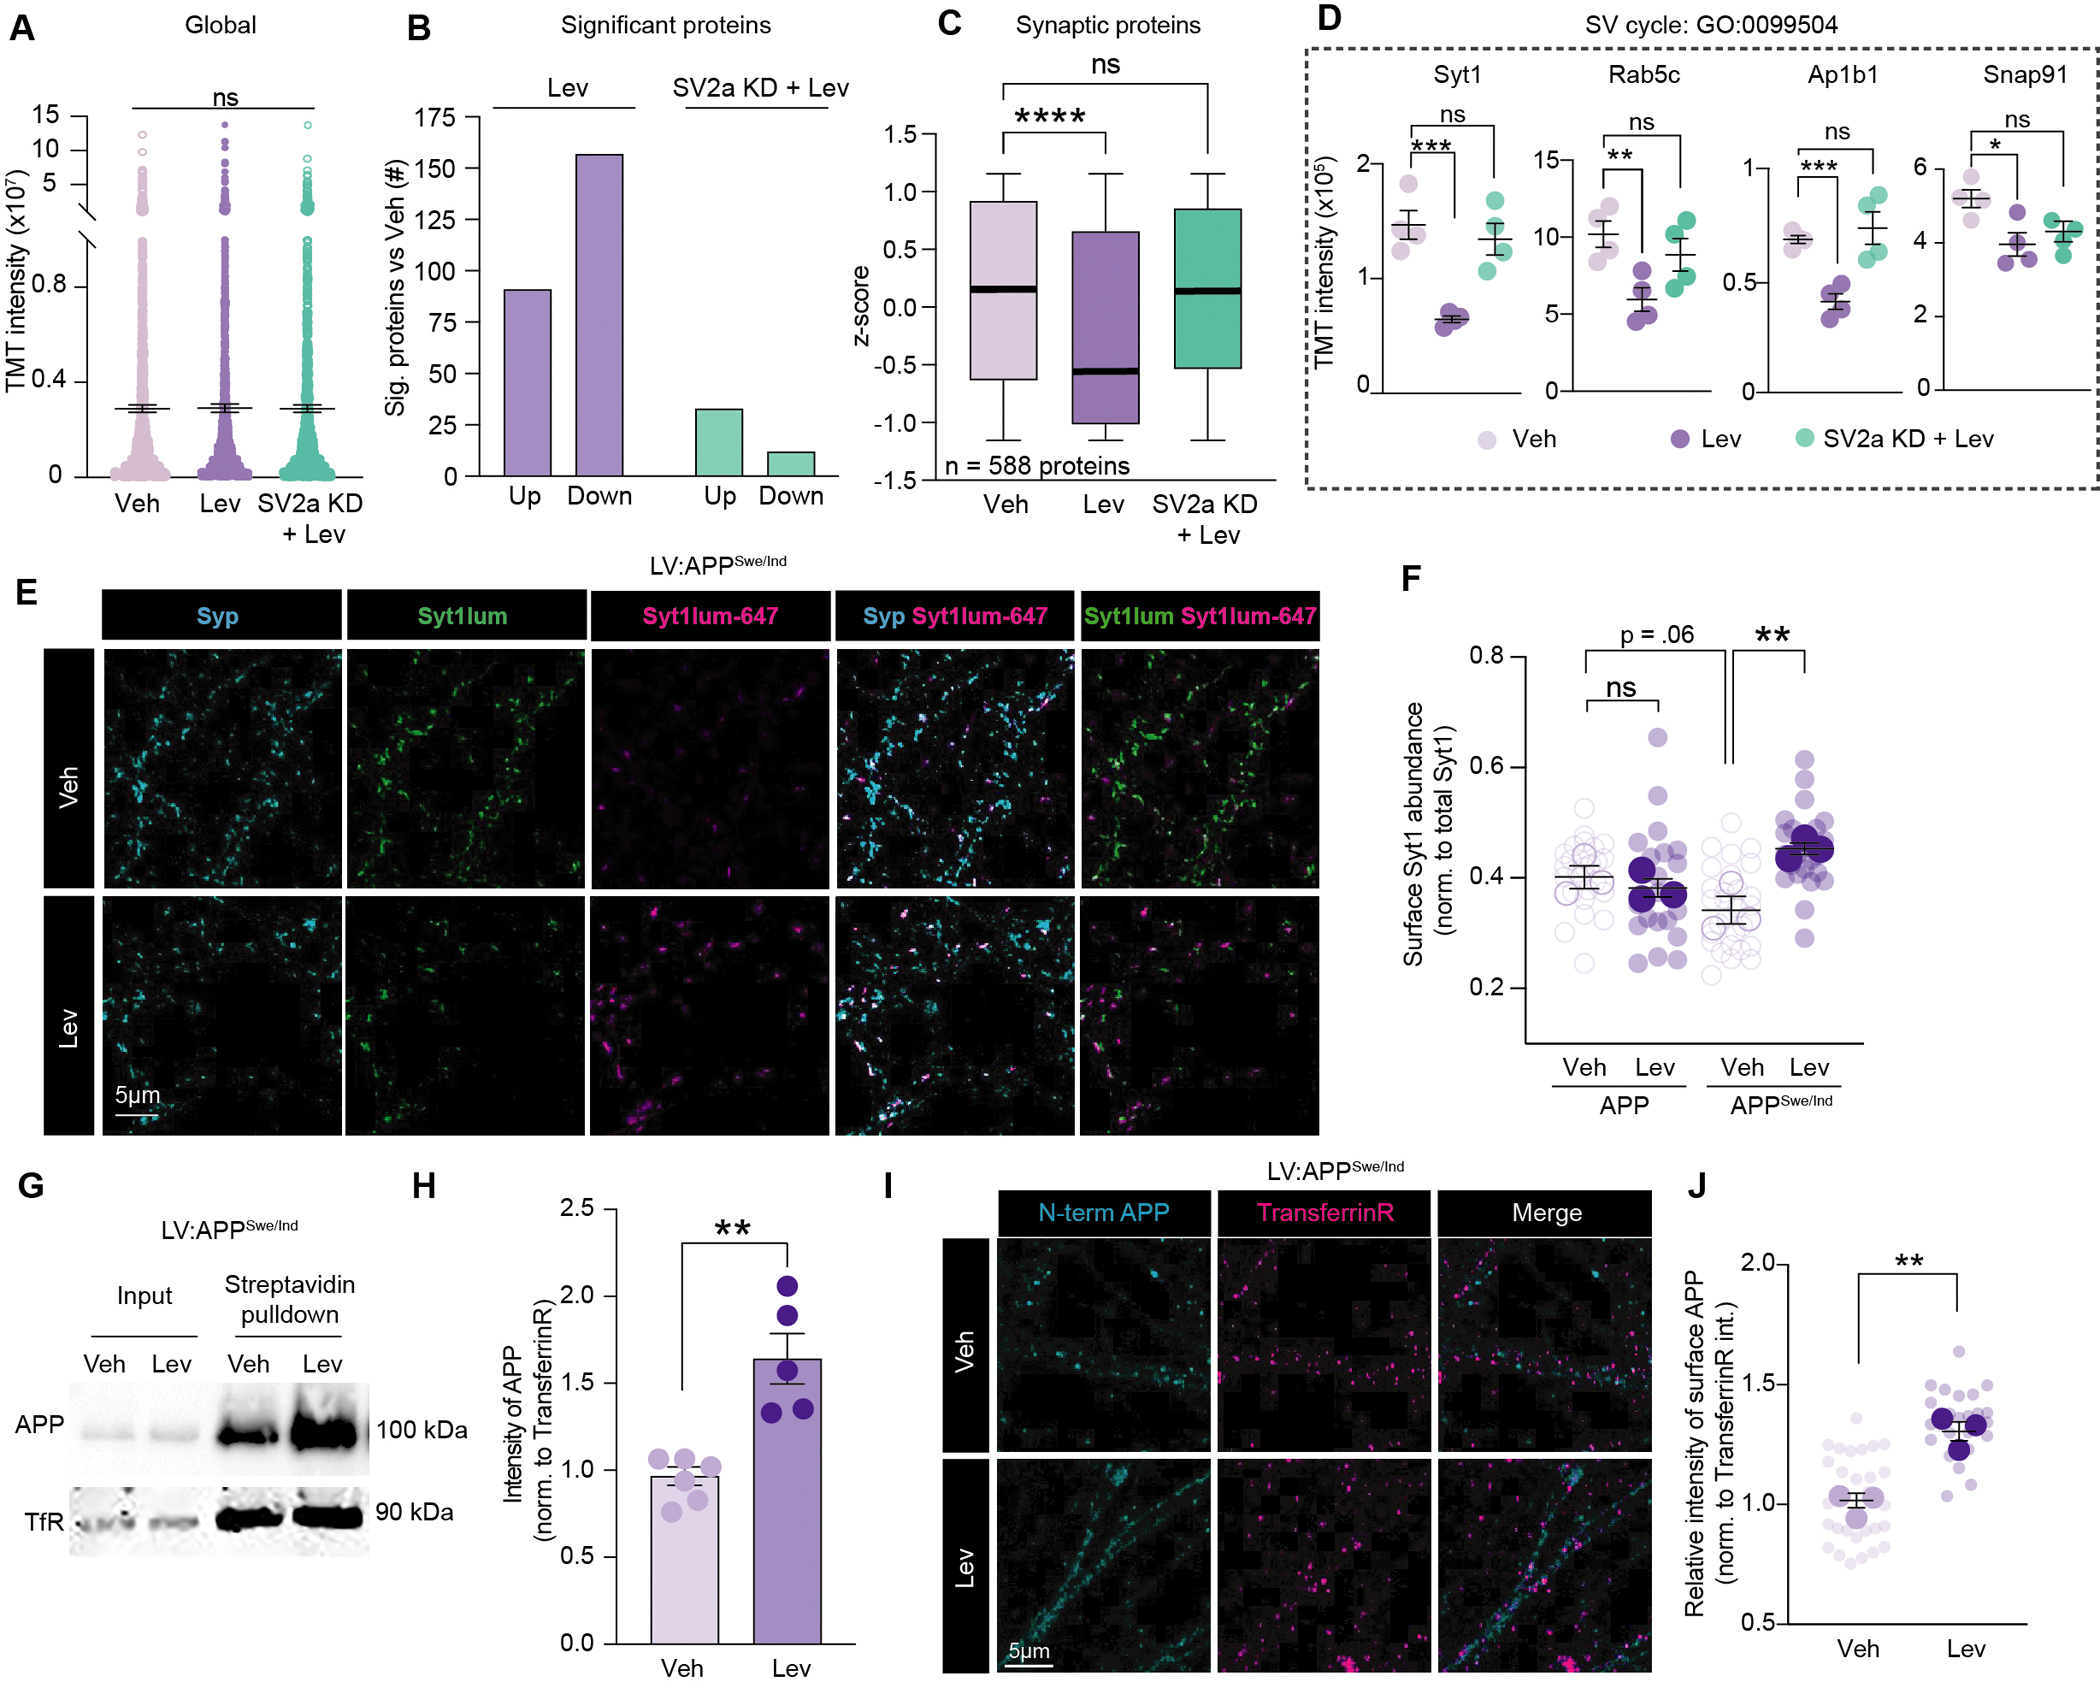
实验目的:阐明Lev调控APP加工通路的下游分子机制,明确Lev对SV循环及APP亚细胞定位的影响;方法细节:采用串联质量标签(TMT)蛋白质组学分析Lev处理后APPSwe/Ind神经元的蛋白表达变化,通过活细胞表面标记实验检测突触囊泡蛋白Syt1的表面丰度以反映SV循环效率,使用生物素标记结合WB检测APP的细胞膜定位,通过免疫荧光验证APP的表面丰度;结果解读:TMT蛋白质组学分析显示,Lev显著下调了203个与SV循环相关的蛋白(如Syt1、Rab5c、Ap1b1等),且该下调效应依赖于SV2a;活细胞表面标记实验显示,Lev处理后APPSwe/Ind神经元的表面Syt1丰度显著升高(n=3-6,P<0.01),提示SV循环效率减慢;WB及免疫荧光结果显示,Lev处理后APP的细胞膜定位显著增加(n=3-6,P<0.05),表明更多APP被转运至细胞膜,进而更易通过非淀粉样通路加工;产品关联:文献未提及具体实验产品,领域常规使用TMT标记试剂盒、活细胞标记抗体、生物素标记试剂等。
3.5 体内动物模型验证Lev抑制Aβ生成及突触保护作用
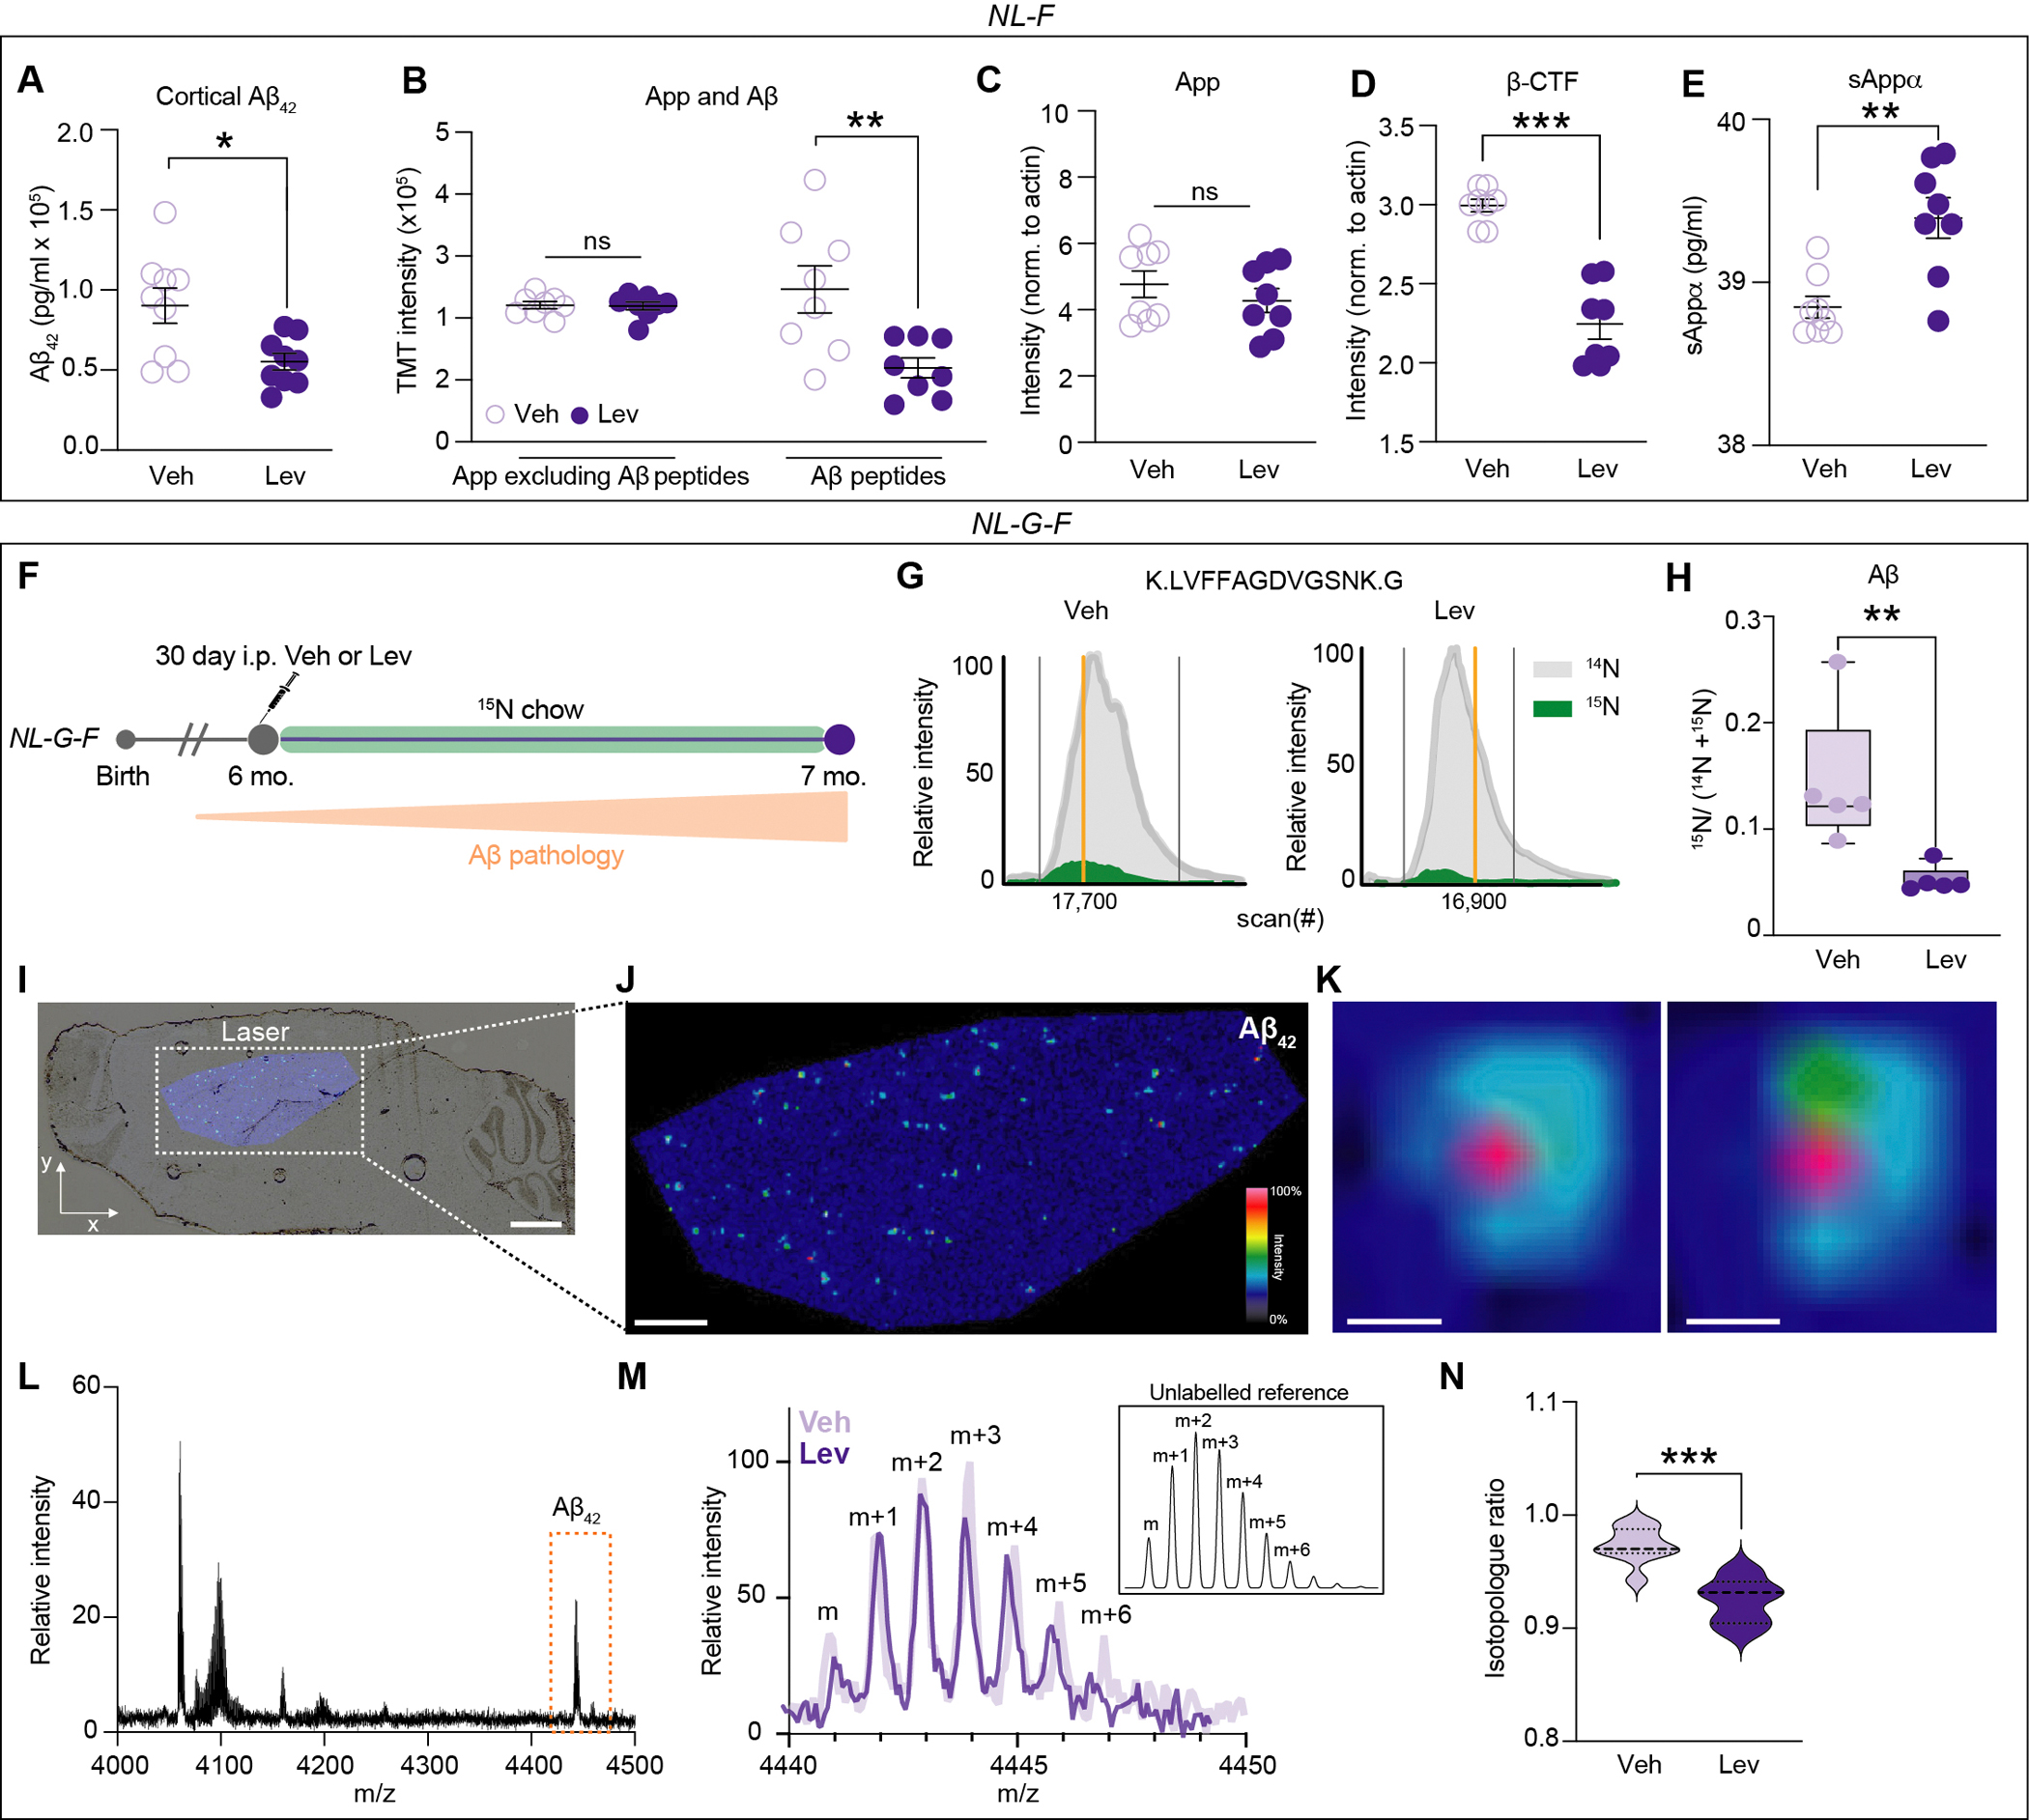
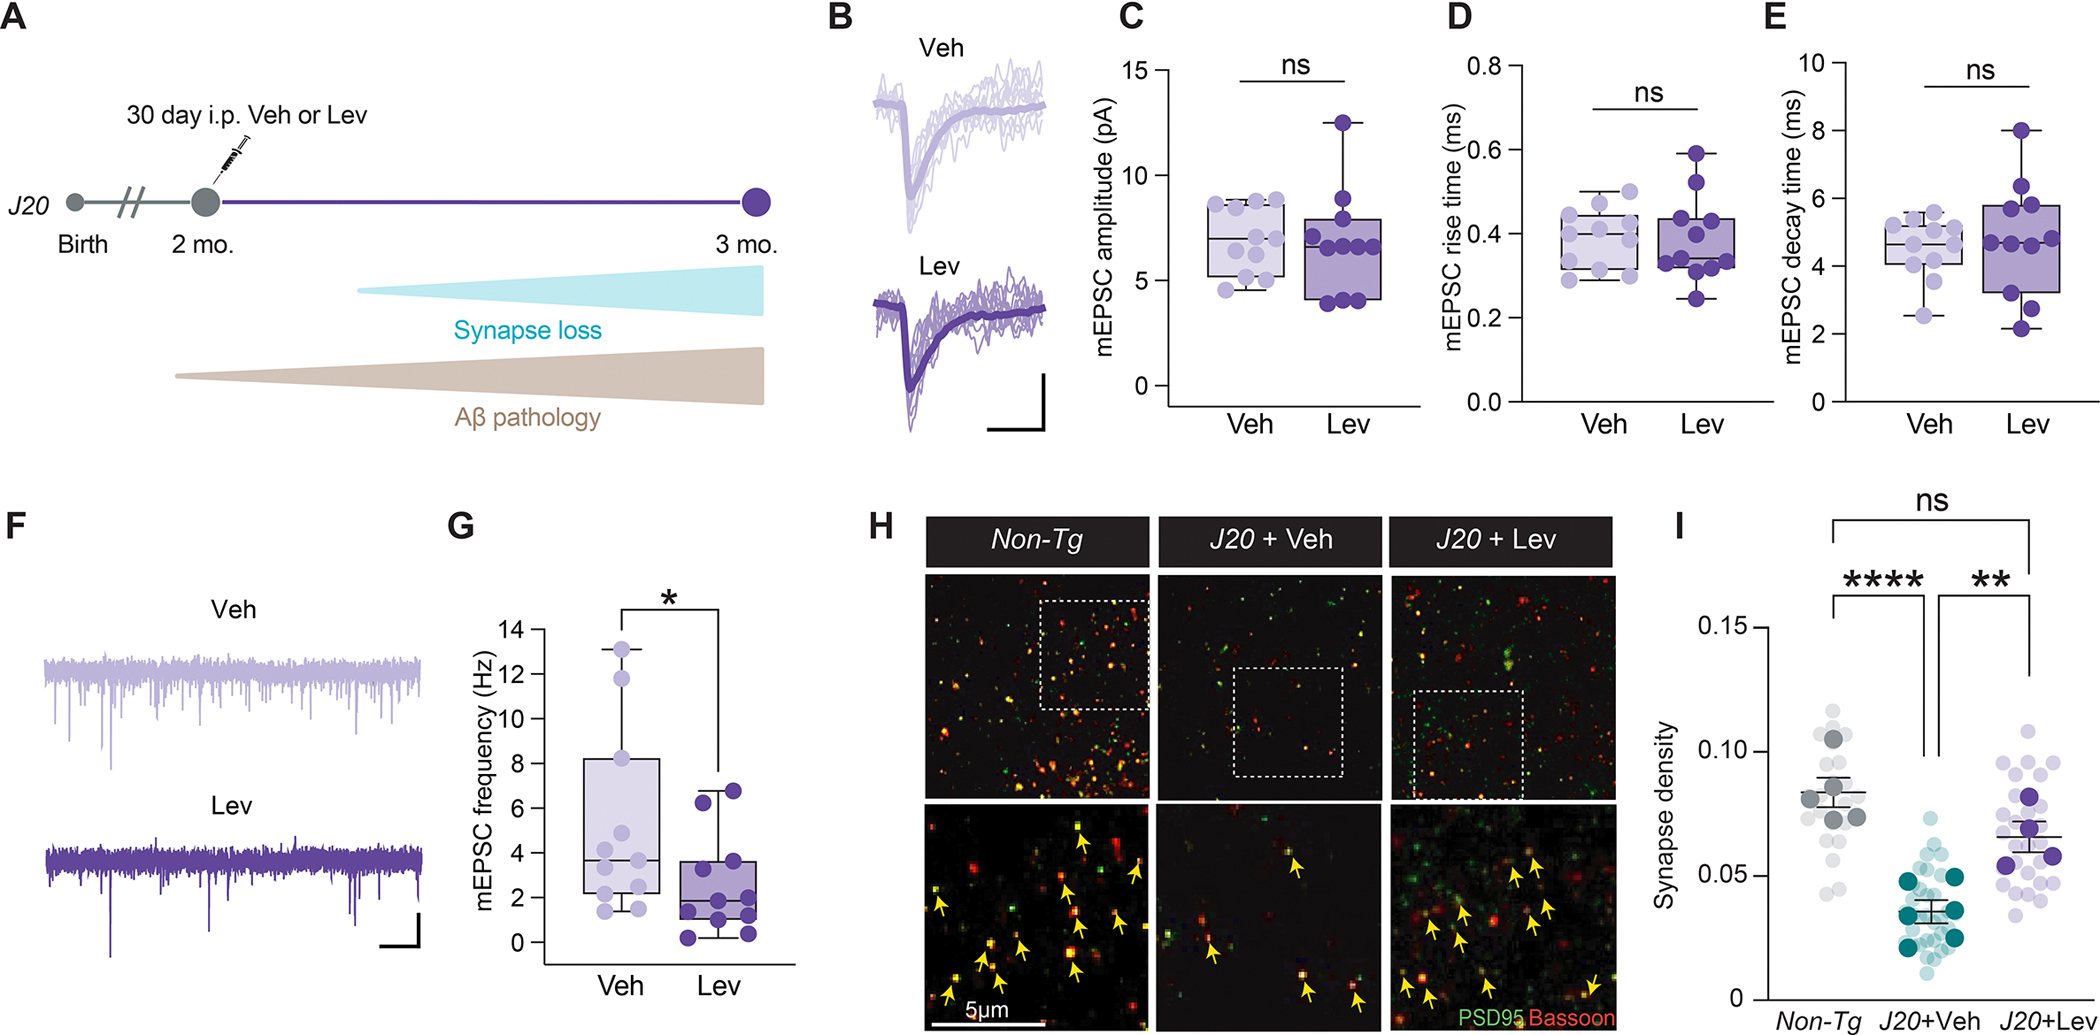
实验目的:验证Lev在体内对Aβ生成的抑制效果及对突触的保护作用;方法细节:使用NL-F小鼠(早期Aβ积累模型)、NL-G-F小鼠(加速型Aβ病理模型)、PDGFB-APPSwe/Ind(J20)转基因小鼠(突触丢失模型);对NL-F小鼠进行慢性Lev给药(5至6月龄),通过ELISA检测皮层Aβ42及sAppα的水平,WB检测APP及β-CTF的水平;采用15N稳定同位素标记结合质谱分析NL-G-F小鼠中Lev对新生成Aβ42的影响;对J20小鼠进行慢性Lev给药(2至3月龄),通过膜片钳检测皮层锥体神经元的微小兴奋性突触后电流(mEPSCs),通过免疫荧光分析突触密度;结果解读:Lev处理后雌性NL-F小鼠皮层Aβ42水平显著降低(n=5-8,P<0.05),sAppα水平显著升高(n=5-8,P<0.01),而APP的总水平无显著变化;15N稳定同位素标记结果显示,Lev处理后新生成的Aβ42比例显著降低(n=5-8,P<0.05),表明Lev通过抑制Aβ生成而非促进Aβ清除发挥作用;在J20小鼠中,Lev处理后mEPSC的频率显著降低(n=4-6,P<0.01),提示SV释放概率降低;免疫荧光结果显示,Lev处理显著减少了J20小鼠的突触丢失(n=4-6,P<0.0001);产品关联:文献未提及具体实验产品,领域常规使用动物给药装置、膜片钳系统、免疫荧光抗体等。
3.6 人类唐氏综合征(DS)脑样本的病理相关性验证
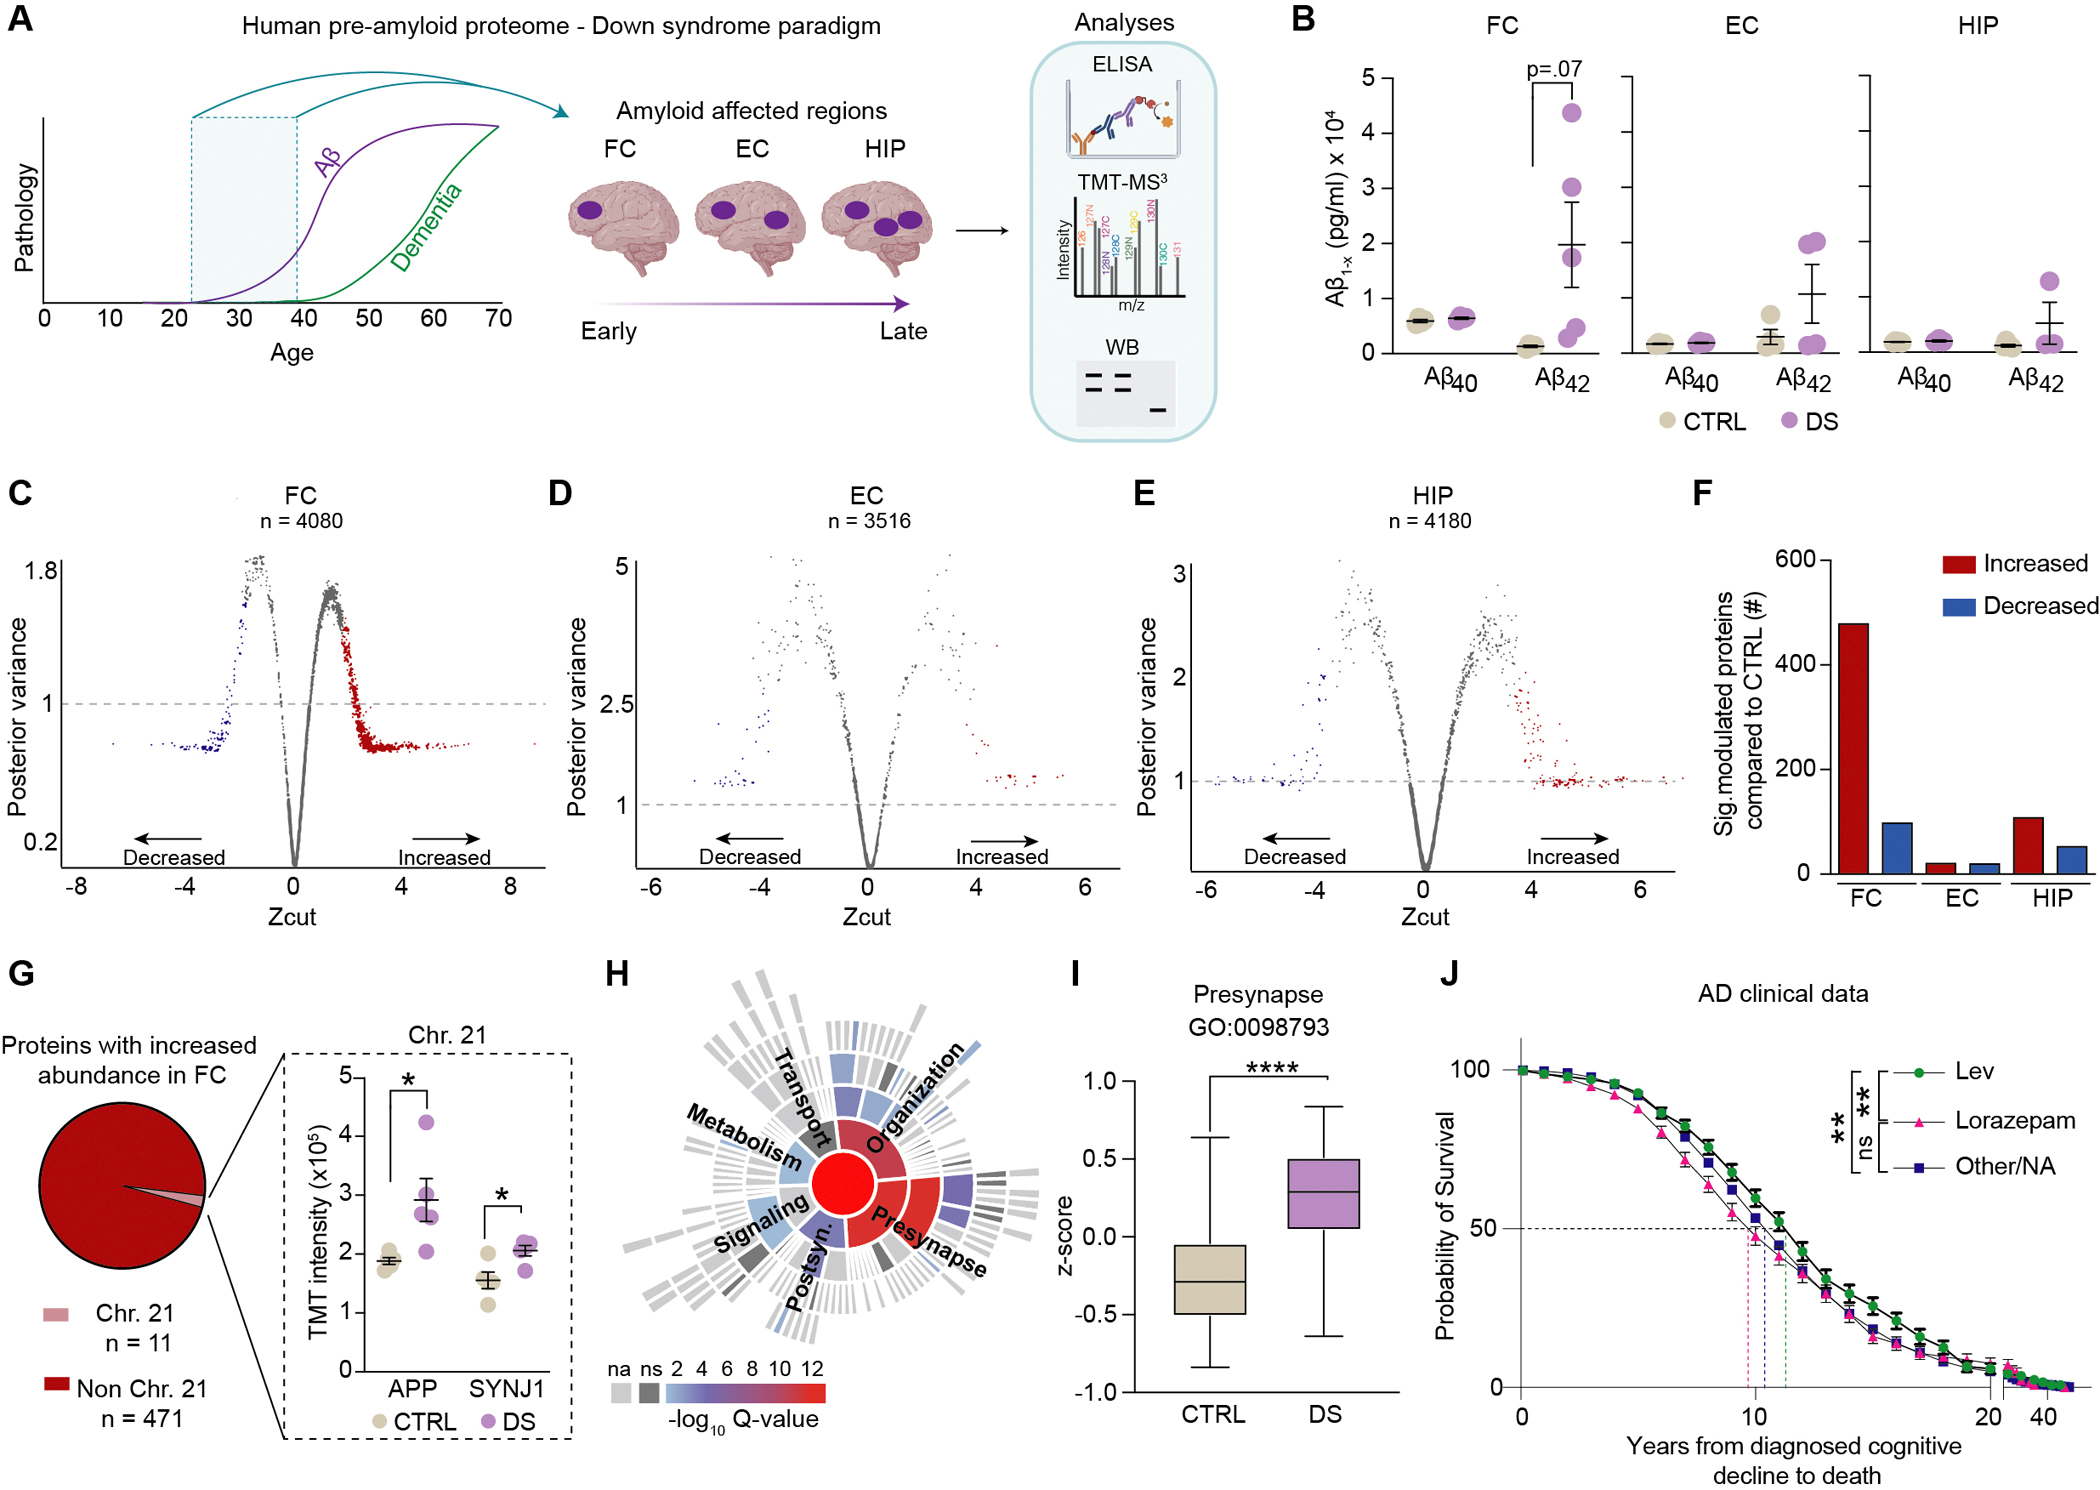
实验目的:验证AD早期突触前蛋白积累的人类病理依据,分析Lev对AD患者临床预后的影响;方法细节:收集20-40岁DS患者及年龄匹配对照的死后脑样本,检测额叶皮层(FC)、内嗅皮层(EC)、海马(HIP)的Aβ42水平;采用TMT蛋白质组学分析脑样本的蛋白表达变化;利用美国国家阿尔茨海默病协调中心(NACC)的临床数据,分析Lev对AD患者从认知下降到死亡时间的影响;结果解读:ELISA结果显示,DS患者FC的Aβ42水平最高(无统计学意义),符合AD病理在DS患者中首先累及FC的特征;TMT蛋白质组学分析显示,DS患者FC中有482个蛋白水平显著升高,其中仅11个为21号染色体编码的蛋白(排除了三体的直接影响),SynGO分析显示这些升高的蛋白中超过四分之一与突触前结构相关,且突触前蛋白的水平与Aβ42负荷正相关(n=3-8,P<0.05);临床数据分析显示,使用Lev的AD患者从认知下降到死亡的时间显著长于使用劳拉西泮或未使用抗癫痫药物的患者(n=472 vs 26842,P<0.01);产品关联:文献未提及具体实验产品,领域常规使用人类脑样本库、蛋白质组学分析平台等。
4. Biomarker研究及发现成果解析
本研究涉及的Biomarker包括突触前蛋白(SV2a、Syt1、Bassoon等)、Aβ42、sAppα,其筛选与验证遵循“小鼠模型早期病理筛选→体外细胞模型功能验证→体内动物模型疗效验证→人类样本病理相关性验证”的完整逻辑链条。
突触前蛋白作为AD早期病理的Biomarker,其来源为小鼠脑皮层组织、人类DS脑样本,验证方法包括免疫印迹、免疫荧光、定量蛋白质组学,特异性表现为在AD早期阶段(NL-F小鼠、20-40岁DS患者脑样本),突触前蛋白的水平显著升高,且早于显著的Aβ42积累(n=3-8,P<0.05);Aβ42作为AD核心病理Biomarker,来源为细胞培养基、小鼠脑提取物,验证方法为ELISA、质谱分析,敏感性表现为Lev处理后Aβ42水平在体外模型中可降低30%-50%,在体内雌性NL-F小鼠中显著降低(n=5-8,P<0.05);sAppα作为非淀粉样加工通路的Biomarker,来源为小鼠脑提取物,验证方法为ELISA,Lev处理后sAppα水平显著升高(n=5-8,P<0.01),反映APP加工通路向非淀粉样方向偏移。
本研究明确突触前蛋白可作为AD早期诊断的潜在Biomarker,其积累是AD早期的核心病理事件之一;Lev通过调控这些突触前蛋白的水平及SV循环,促进APP定位于细胞膜并通过非淀粉样通路加工,从而从源头抑制Aβ42的生成,该效应依赖于SV2a;首次在人类DS脑样本中验证了突触前蛋白积累与早期Aβ病理的相关性,为AD的早期诊断提供了人类病理依据;临床数据分析显示Lev可延长AD患者的生存时间,为Lev的临床应用提供了间接的临床证据。