

ADSL的兼职功能介导的INSIG1/2琥珀酰化促进脂肪生成和肝脏肿瘤发生
INSIG1/2 succination mediated by the moonlighting function of ADSL promotes lipogenesis and liver tumorigenesis
1. 领域背景与文献
文献英文标题:INSIG1/2 succination mediated by the moonlighting function of ADSL promotes lipogenesis and liver tumorigenesis;
发表期刊:Nature Communications;影响因子:17.694(2025年);研究领域:肿瘤代谢、肝细胞癌
肿瘤代谢重编程是癌症的核心特征之一,其中脂质合成增强是多种肿瘤的共同代谢依赖,为肿瘤细胞的增殖提供膜结构和信号分子。固醇调节元件结合蛋白(SREBP,首次出现标注,后续统一用固醇调节元件结合蛋白)家族是脂质合成的关键转录因子,其激活受到胆固醇、氧固醇等的严格调控:当细胞内胆固醇水平低时,固醇调节元件结合蛋白与SCAP(固醇调节元件结合蛋白裂解激活蛋白)形成复合物从内质网(ER,首次出现标注,后续统一用内质网)转运到高尔基体,经过两次切割后,N端结构域进入细胞核,激活脂质合成相关基因的表达。然而,在高葡萄糖的肿瘤微环境中,葡萄糖调控固醇调节元件结合蛋白1激活的分子机制仍不明确。
腺苷酸琥珀酸裂解酶(ADSL)是嘌呤从头合成的关键酶,催化SAICAR转化为AICAR和延胡索酸,以及腺苷酸琥珀酸转化为AMP和延胡索酸。延胡索酸作为一种肿瘤代谢物,可通过抑制α-酮戊二酸依赖的双加氧酶调控表观遗传,还可作为亲电试剂与半胱氨酸残基发生迈克尔加成反应,形成S-(2-琥珀酰)半胱氨酸(2SC),即琥珀酰化修饰。已有研究表明延胡索酸可琥珀酰化KEAP1、GAPDH等蛋白,调控抗氧化反应和免疫功能,但ADSL产生的延胡索酸是否通过非经典功能(moonlighting function)调控肿瘤代谢和发生尚未报道。
针对上述研究空白,本研究旨在揭示高葡萄糖下ADSL通过非经典功能调控固醇调节元件结合蛋白通路的分子机制,明确INSIG1/2琥珀酰化在脂质生成和肝癌发生中的作用,并筛选靶向该通路的治疗药物。
2. 文献综述解析
作者围绕固醇调节元件结合蛋白通路的调控机制、ADSL的代谢功能、延胡索酸的肿瘤代谢物作用三个维度展开综述,系统梳理了现有研究的进展与不足,为自身研究的创新点奠定基础。
在固醇调节元件结合蛋白通路方面,现有研究明确了胆固醇、氧固醇通过调控INSIG-SCAP复合物的稳定性,进而控制固醇调节元件结合蛋白的激活过程,同时发现葡萄糖可激活固醇调节元件结合蛋白1,但具体机制仍不清楚;在ADSL功能方面,已知其参与嘌呤从头合成,催化产生延胡索酸,但对其在嘌呤合成以外的非经典功能研究较少;在延胡索酸的作用方面,已报道其作为肿瘤代谢物调控表观遗传和蛋白琥珀酰化,但尚未涉及对固醇调节元件结合蛋白通路的调控。现有研究的局限性在于,未将ADSL的代谢功能与固醇调节元件结合蛋白介导的脂质合成联系起来,也未揭示INSIG蛋白的琥珀酰化修饰对固醇调节元件结合蛋白通路的调控作用。
本研究首次发现ADSL的非经典功能——在高葡萄糖下被PKCε磷酸化后定位到内质网,与INSIG1/2结合并产生延胡索酸,琥珀酰化INSIG1/2的关键半胱氨酸残基,降低其与氧固醇的结合亲和力,从而激活固醇调节元件结合蛋白通路,促进脂质生成和肝癌发生。这一发现填补了葡萄糖调控固醇调节元件结合蛋白1激活机制的空白,同时拓展了ADSL的功能和INSIG蛋白的翻译后修饰类型,为肝癌的代谢治疗提供了新的靶点。
3. 研究思路总结与详细解析
本研究的整体研究思路为“发现分子相互作用→解析调控机制→验证功能效应→筛选治疗药物”,核心科学问题是高葡萄糖下ADSL如何通过非经典功能调控固醇调节元件结合蛋白通路激活,技术路线遵循“假设驱动→细胞实验验证→动物实验验证→临床样本验证→药物筛选”的闭环逻辑。
3.1 高葡萄糖诱导PKCε磷酸化ADSL并使其定位到内质网与INSIG1/2结合
实验目的:鉴定高葡萄糖条件下与INSIG1/2相互作用的蛋白,明确ADSL定位到内质网并与INSIG1/2结合的分子机制。
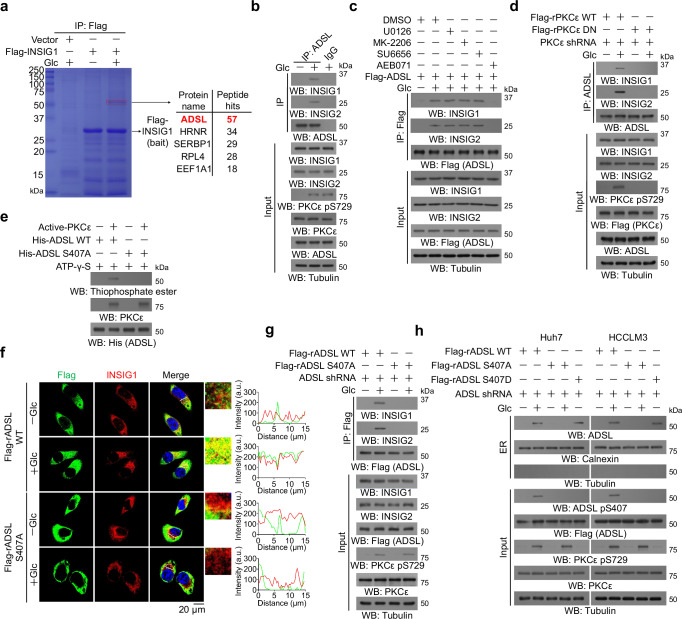
方法细节:首先在Huh7细胞中进行Flag-INSIG1的免疫沉淀结合质谱分析,鉴定高葡萄糖下的结合蛋白;通过细胞组分分离实验检测ADSL的亚细胞定位;使用ERK、AKT、c-SRC、PKC等激酶的抑制剂处理细胞,筛选调控ADSL定位的激酶;利用shRNA敲低PKC家族成员,确定关键激酶;通过体外激酶实验和质谱分析鉴定ADSL的磷酸化位点;构建ADSL的磷酸化缺陷(S407A)、磷酸化模拟(S407D)突变体,以及CRISPR敲入突变细胞系,验证磷酸化对ADSL定位和结合的影响。
结果解读:质谱分析发现高葡萄糖下ADSL与INSIG1/2结合,细胞组分分离显示约20%的胞质ADSL转运到内质网;激酶抑制剂筛选显示PKC抑制剂AEB071可阻断ADSL的内质网定位和与INSIG的结合,shRNA敲低进一步证实PKCε是关键激酶;体外激酶实验表明PKCε可磷酸化ADSL的S407位点,该位点的磷酸化缺陷突变体(S407A)无法在高葡萄糖下定位到内质网并与INSIG结合,而磷酸化模拟突变体(S407D)即使在无葡萄糖的情况下也能定位到内质网并与INSIG结合(图1)。
产品关联:实验所用关键产品包括Abcam的ADSL抗体(ab154872)、INSIG1抗体(ab70784),Cell Signaling Technology的PKCε抗体(#2683),ABclonal的PKCα抗体(A0267),MedChemExpress的激酶抑制剂U0126、MK-2206、SU6656、AEB071等。
3.2 内质网定位的ADSL依赖其酶活性激活固醇调节元件结合蛋白并促进脂质生成
实验目的:验证ADSL对固醇调节元件结合蛋白通路的激活是否依赖其内质网定位和酶催化活性,以及对脂质生成的影响。
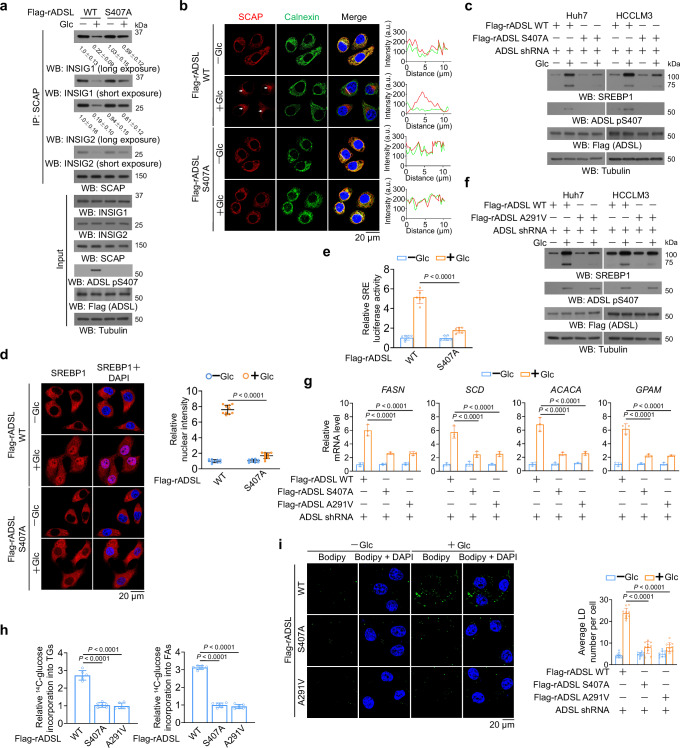
方法细节:构建ADSL的磷酸化缺陷(S407A)、酶活缺陷(A291V)、磷酸化模拟(S407D)、磷酸化模拟且酶活缺陷(S407D/A291V)等突变体,在ADSL敲低的Huh7和HCCLM3细胞中回补表达;通过免疫沉淀检测SCAP与INSIG的结合,免疫荧光检测SCAP的亚细胞定位,免疫印迹检测固醇调节元件结合蛋白的切割和核定位,荧光素酶报告基因检测固醇调节元件结合蛋白的转录活性;利用qRT-PCR检测脂质合成相关基因的mRNA表达,14C-葡萄糖示踪实验检测甘油三酯和脂肪酸的合成,BODIPY染色检测细胞内脂滴的积累。
结果解读:回补ADSL S407A或A291V突变体可抑制高葡萄糖诱导的SCAP与INSIG的解离、SCAP向高尔基体的转运、固醇调节元件结合蛋白1的切割和核定位,以及固醇调节元件结合蛋白的转录活性;同时,这些突变体降低了脂质合成相关基因(FASN、ACACA、SCD、GPAM等)的表达,减少了14C-葡萄糖向甘油三酯和脂肪酸的掺入,以及细胞内脂滴的积累(图2);内质网组分的延胡索酸水平检测显示,S407D突变体的内质网延胡索酸水平显著高于WT和S407A突变体,而A291V突变体的内质网延胡索酸水平显著降低,表明ADSL的酶活性是内质网内延胡索酸的来源。
产品关联:实验所用关键产品包括Thermo Fisher Scientific的BODIPY 493/503脂滴染色试剂、qRT-PCR相关试剂,PerkinElmer的14C-葡萄糖,Promega的荧光素酶报告基因试剂盒。
3.3 ADSL通过产生延胡索酸琥珀酰化INSIG1/2并降低其与氧固醇的结合
实验目的:探究ADSL激活固醇调节元件结合蛋白通路的分子机制,明确INSIG1/2是否发生琥珀酰化修饰,以及该修饰对INSIG与氧固醇结合的影响。
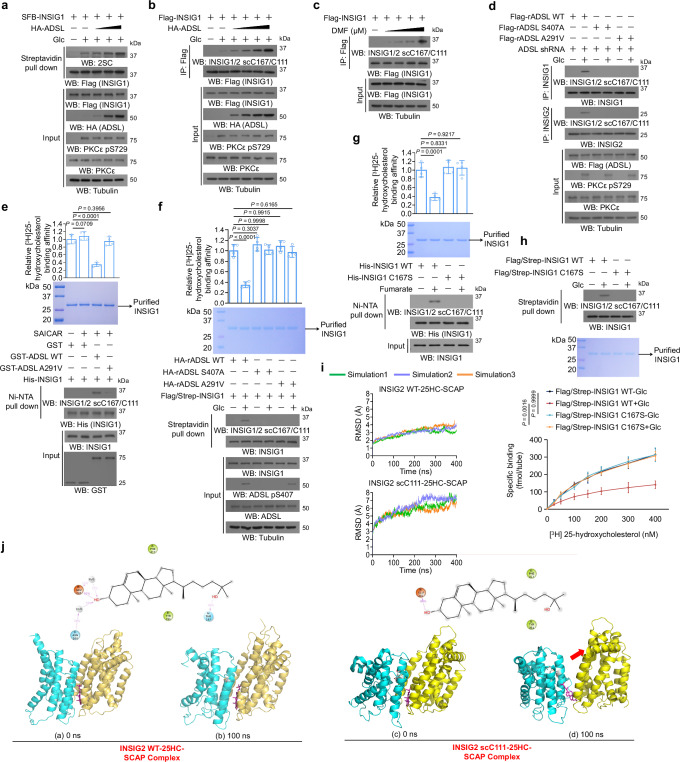
方法细节:通过免疫沉淀结合免疫印迹检测高葡萄糖下INSIG1/2的琥珀酰化水平;利用LC-MS/MS鉴定INSIG1/2的琥珀酰化位点;构建INSIG1的C167S和INSIG2的C111S琥珀酰化缺陷突变体;通过[3H]25-羟胆固醇结合实验检测INSIG与氧固醇的结合亲和力;进行分子动力学模拟,分析琥珀酰化对INSIG2-25HC-SCAP复合物稳定性的影响。
结果解读:高葡萄糖可诱导INSIG1/2的琥珀酰化,且该修饰依赖ADSL的S407磷酸化和酶活性;LC-MS/MS鉴定到INSIG1的C167和INSIG2的C111是琥珀酰化位点;[3H]25-羟胆固醇结合实验显示,琥珀酰化的INSIG1/2与氧固醇的结合亲和力显著降低;分子动力学模拟表明,琥珀酰化的INSIG2与25HC的结合稳定性下降,SCAP与INSIG2的相互作用被破坏(图3)。
产品关联:实验所用关键产品包括PerkinElmer的[3H]25-羟胆固醇,Thermo Fisher Scientific的Orbitrap Elite质谱仪,Schrödinger软件用于分子动力学模拟,ABclonal定制的抗INSIG1/2琥珀酰化特异性抗体。
3.4 INSIG1/2的琥珀酰化是固醇调节元件结合蛋白激活的必需条件
实验目的:验证INSIG1/2的琥珀酰化修饰对固醇调节元件结合蛋白通路激活和脂质生成的必要性。
方法细节:利用CRISPR-Cas9系统构建INSIG1 C167S/INSIG2 C111S双敲入突变的Huh7和HCCLM3细胞系;检测高葡萄糖下SCAP的定位、固醇调节元件结合蛋白的切割和核定位、脂质合成相关基因的表达、脂质合成和脂滴积累;通过延胡索酸二甲酯(DMF)处理回补ADSL突变体的细胞,验证琥珀酰化的作用;构建INSIG1 C167D/INSIG2 C111D琥珀酰化模拟突变体,检测其对固醇调节元件结合蛋白通路的影响。
结果解读:INSIG1/2琥珀酰化缺陷突变体显著抑制了高葡萄糖诱导的SCAP与INSIG的解离、固醇调节元件结合蛋白1的切割和核定位、脂质合成相关基因的表达、14C-葡萄糖向脂质的掺入以及脂滴积累(图4);DMF处理可回补ADSL S407A和A291V突变体对固醇调节元件结合蛋白通路的抑制作用;琥珀酰化模拟突变体(C167D/C111D)在无高葡萄糖的情况下即可激活固醇调节元件结合蛋白通路,表明INSIG1/2的琥珀酰化是固醇调节元件结合蛋白激活的