

TrkB/mGluR5 相互作用是氯胺酮突触元可塑性机制的基础。
TrkB/mGluR5 cross-talk underlies a synaptic metaplasticity mechanism of ketamine
1. 领域背景与文献
文献英文标题:TrkB/mGluR5 cross-talk underlies a synaptic metaplasticity mechanism of ketamine;
发表期刊:Science Advances;影响因子:14.98;研究领域:神经科学,抑郁障碍的突触可塑性机制。
领域共识:氯胺酮作为快速起效的抗抑郁药物,其作用机制核心依赖脑源性神经营养因子(BDNF)上调以及原肌球蛋白受体激酶B(TrkB,一种受体酪氨酸激酶)的激活,这一结论已经得到大量基础和临床研究的验证。近年来,随着对突触受体信号调控研究的深入,发现突触部位的受体酪氨酸激酶和G蛋白偶联受体存在功能交叉对话,这种交叉对话在突触可塑性调控中发挥重要作用。作者团队前期已经发现,BDNF诱导的海马突触长时程增强同时依赖TrkB和代谢型谷氨酸受体5(mGluR5,一种Gq偶联的G蛋白偶联受体),二者通过共同的效应靶点发生非经典G蛋白依赖的信号协同。已有研究提示mGluR5是抑郁发生的风险基因,人体放射配体成像研究发现氯胺酮治疗后中枢mGluR5可用性会发生改变,且mGluR5可介导氯胺酮的快速抗抑郁作用。当前研究热点聚焦于解析氯胺酮快速抗抑郁的具体分子机制,在此基础上开发长效、低副作用的抗抑郁治疗方案。未解决的核心问题是,TrkB/mGluR5交叉对话是否参与氯胺酮诱导的突触可塑性和抗抑郁行为效应,氯胺酮如何调控二者的相互作用,这些机制都尚未明确。
针对上述研究空白,本文围绕TrkB/mGluR5交叉对话在氯胺酮抗抑郁作用中的功能机制展开研究,明确了该交叉对话在氯胺酮诱导的突触增强和异可塑性中的核心作用,验证了靶向该交叉对话可增强氯胺酮的抗抑郁效应,为抗抑郁药物开发提供了新的方向。
2. 文献综述解析
作者对现有领域研究的评述围绕氯胺酮抗抑郁机制和受体交叉对话两个维度展开,系统梳理了TrkB、mGluR5分别在氯胺酮抗抑郁作用中的研究进展,明确了现有研究的贡献与不足。现有研究已经确认,氯胺酮的快速抗抑郁作用依赖海马和前额叶皮层BDNF的快速翻译和突触后释放,BDNF释放后驱动突触后TrkB信号起始谷氨酸能突触的增强,延长BDNF诱导的细胞外信号调节激酶(ERK)激活可延长氯胺酮行为效应的持续时间,这明确了TrkB信号是氯胺酮抗抑郁治疗开发的关键靶点。也有研究提出氯胺酮及其代谢产物可通过胆固醇依赖方式直接结合TrkB跨膜结构域促进TrkB活性,但具体的结构机制仍有待进一步研究。除了N-甲基-D-天冬氨酸(NMDA)受体阻断和TrkB激活,现有研究也提示多种突触受体可直接或间接参与氯胺酮的作用,包括mGluR5,已有研究发现前脑兴奋性神经元中mGluR5通过与Homer1a相互作用介导睡眠剥夺和氯胺酮的快速抗抑郁作用,人体放射配体研究发现重度抑郁患者mGluR5可用性发生改变,氯胺酮治疗后也会进一步改变mGluR5可用性,多项全基因组关联研究和荟萃分析都确认mGluR5是抑郁发生的风险基因。现有研究的局限性在于,此前并未明确TrkB和mGluR5的功能交叉对话是否是氯胺酮发挥抗抑郁作用的核心调控机制,也未解析这种交叉对话如何具体调控氯胺酮诱导的突触可塑性和行为效应。
本文在作者团队前期发现TrkB和mGluR5存在非经典G蛋白依赖的信号交叉对话、介导BDNF诱导的海马长时程增强的基础上,进一步明确了这种交叉对话是氯胺酮诱导突触可塑性和抗抑郁行为效应的必要条件,揭示了氯胺酮通过促进TrkB前向运输增加膜表面TrkB水平,进而增强TrkB/mGluR5信号交叉对话,同时TrkB激活驱动mGluR5内吞,抑制mGluR依赖的突触抑制,产生突触异可塑性的全新机制,并且验证了mGluR5正向别构调节剂可通过增强该交叉对话,增强氯胺酮的突触和行为效应,为抗抑郁治疗提供了新的靶向策略,填补了领域研究空白。
3. 研究思路总结与详细解析
本文的研究目标是明确TrkB/mGluR5交叉对话是否参与氯胺酮的抗抑郁作用,核心科学问题是TrkB与mGluR5的功能相互作用如何调控氯胺酮诱导的突触可塑性和行为学效应,整体技术路线遵循“提出研究假设→多层面实验验证→分子机制解析→药物靶向验证”的研究闭环。
3.1 氯胺酮诱导突触可塑性和行为效应的受体依赖性验证
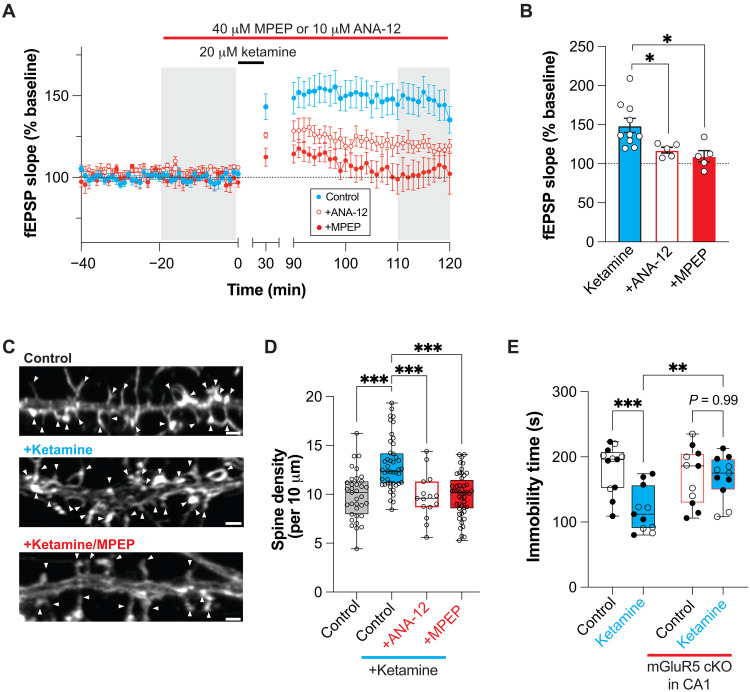
本环节的实验目的是验证氯胺酮诱导的突触可塑性和抗抑郁行为效应是否同时依赖TrkB和mGluR5,以及二者的功能交叉对话。方法细节:采用急性海马脑片电生理场记录实验,30分钟氯胺胺孵育后1小时记录CA3-CA1突触的场兴奋性突触后电位斜率,分别使用TrkB拮抗剂ANA-12和mGluR5特异性负向别构调节剂MPEP预处理;采用培养海马神经元制备检测氯胺酮处理后的树突棘密度变化,同样用两种拮抗剂处理;采用小鼠悬尾实验检测氯胺酮的抗抑郁样行为效应,构建CA1兴奋性神经元mGluR5条件性敲除小鼠验证mGluR5的必要性;最后采用GBAi工具阻断TrkB非经典G蛋白激活,验证TrkB/mGluR5交叉对话的功能必要性。结果解读:脑片电生理结果显示,氯胺酮处理1小时后可使场兴奋性突触后电位斜率增强约50%,而ANA-12处理后该增强效应被显著抑制(n=多只小鼠的独立脑片,P<0.05),MPEP产生与ANA-12程度相近的抑制作用;培养海马神经元中,氯胺酮处理使树突棘密度增加20%~30%(n=至少3次独立培养的神经元,P<0.01),ANA-12或MPEP均可完全阻断这种增加;行为学实验中,CA1兴奋性神经元mGluR5条件性敲除后,氯胺酮注射60分钟后悬尾实验中不动时间的降低效应被完全消除(n=多只小鼠,P<0.001);GBAi活性变体S252A可显著降低氯胺酮诱导的突触增强和抗抑郁样行为效应,而失活变体无此效应。这些结果明确氯胺酮的突触和行为效应同时依赖TrkB和mGluR5,且需要二者通过非经典G蛋白激活发生功能交叉对话。实验所用关键产品:Tocris的ANA-12(货号4781)、Tocris的MPEP(货号1212),行为学实验所用仪器为领域常规的动物行为摄像分析系统。
3.2 氯胺酮对TrkB激活和膜转运的作用验证
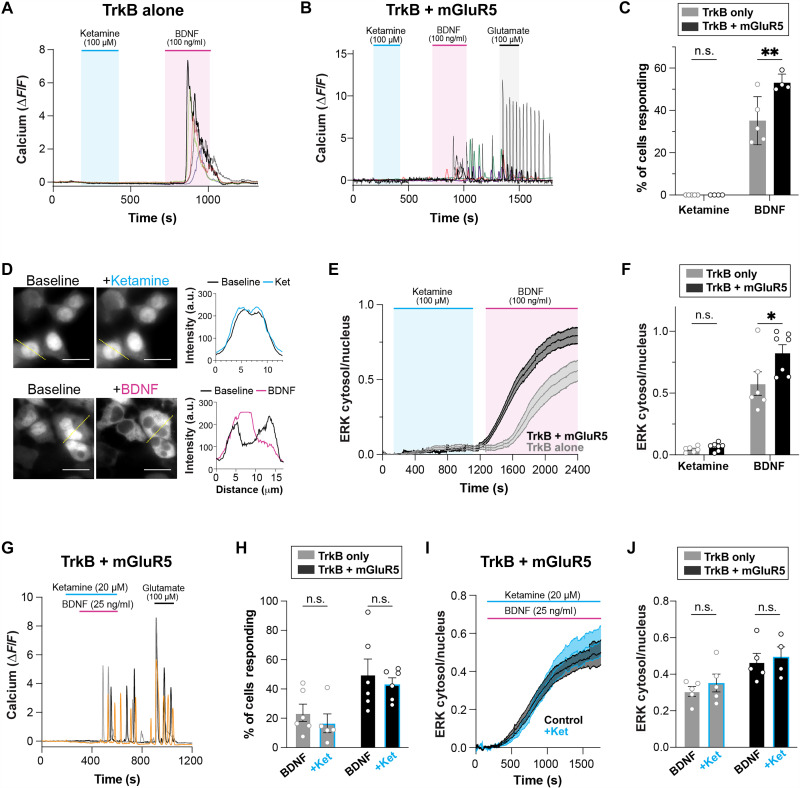
本环节的实验目的是明确氯胺酮是否直接调控TrkB的激活和膜转运,进而增强TrkB对BDNF的敏感性。方法细节:在人胚胎肾(HEK)293细胞系中,分别单独表达TrkB或共表达TrkB和mGluR5,采用活细胞钙成像和ERK活性核质转位实验检测氯胺酮对TrkB的急性激活作用,以及对BDNF反应的急性增强作用;采用SNAP-tag标记表面受体实验,检测氯胺酮对TrkB膜表面水平的影响,结合TrkB激酶死亡突变体K571N、氯胺酮/胆固醇结合缺陷突变体Y433F,以及布雷菲德菌素A处理,明确氯胺酮调控TrkB膜水平的分子机制;在原代海马神经元中验证氯胺酮对TrkB膜表面水平的调控效应;最后在HEK293细胞中验证氯胺酮预处理对BDNF反应的增强效应。结果解读:钙成像和ERK成像结果显示,浓度高达100μM的氯胺酮都不能诱导TrkB介导的钙反应和ERK激活,共表达mGluR5可显著增强BDNF诱导的TrkB反应,但不能使氯胺酮产生可检测的激活效应,共应用氯胺酮也不改变低剂量BDNF的反应幅度,提示氯胺酮不会急性激活或直接增强TrkB活性;SNAP表面标记实验显示,30分钟20μM氯胺酮孵育可使TrkB膜表面水平增加20%~30%(n=多次独立实验的盖玻片样本,P<0.01),而BDNF处理会降低TrkB膜表面水平,TrkB拮抗剂ANA-12可阻断BDNF诱导的TrkB内化,但不能阻断氯胺酮诱导的TrkB膜水平增加;氯胺酮对TrkB膜水平的增加具有TrkB特异性,对mGluR2膜水平无影响,仅使TrkA膜水平增加不到10%;剂量反应实验显示氯胺酮对TrkB膜水平的增加效应在20μM达到峰值,激酶死亡突变体K571N仍保留氯胺酮诱导的膜水平增加效应,而Y433F突变体对氯胺酮无明显反应,仅在最高剂量100μM有轻微增加;前向运输实验显示,氯胺酮可显著增加新转运到细胞膜表面的TrkB受体密度(P<0.001),布雷菲德菌素A预处理可阻断氯胺酮诱导的TrkB膜水平增加,确认氯胺酮是通过促进TrkB从内质网高尔基体到质膜的前向运输增加膜表面TrkB水平;原代海马神经元实验显示,在阻断动作电位引发的BDNF释放后,30分钟氯胺酮处理仍使树突干和树突棘的表面TrkB水平增加超过40%(n=至少3次独立培养的神经元,P<0.05),确认氯胺酮本身可直接驱动TrkB的膜转运;功能实验显示,氯胺酮预处理可增加对BDNF产生反应的细胞比例,且这种增强效应与mGluR5对TrkB信号的增强效应是叠加的,氯胺酮预处理使BDNF剂量反应曲线左移,增加TrkB对BDNF的敏感性。这些结果明确,氯胺酮不是直接激活TrkB,而是通过促进TrkB前向运输增加膜表面TrkB水平,进而增强TrkB对BDNF的敏感性,且该效应和mGluR5的增强作用相互叠加。文献未提及具体分子生物学实验产品品牌,领域常规使用SNAP标记试剂购自New England Biolabs,细胞培养相关试剂购自Gibco。
3.3 TrkB激活对mGluR5内吞和mGluR-LTD的调控
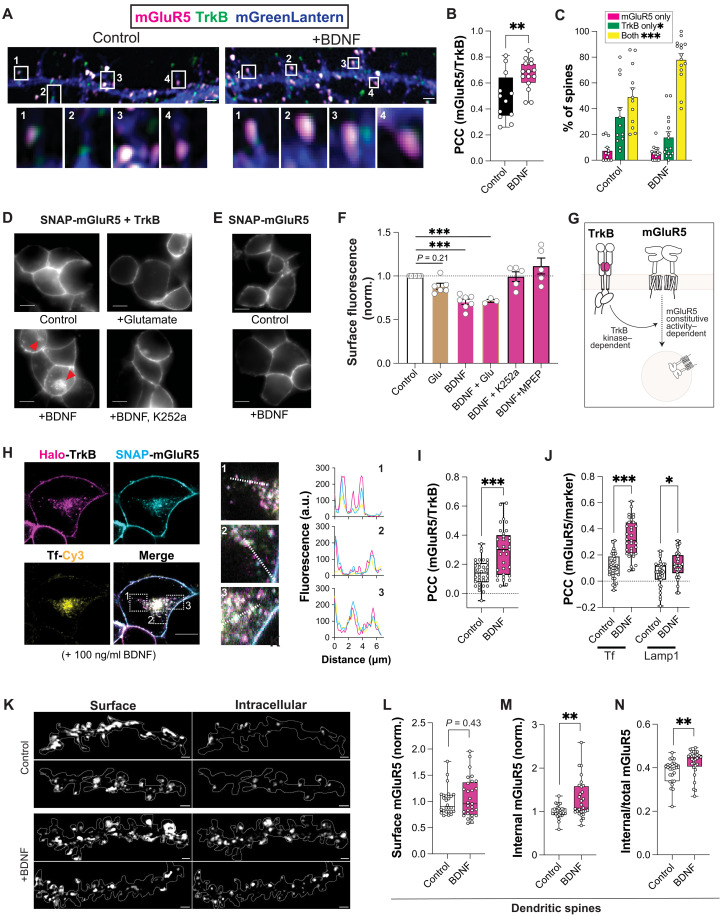
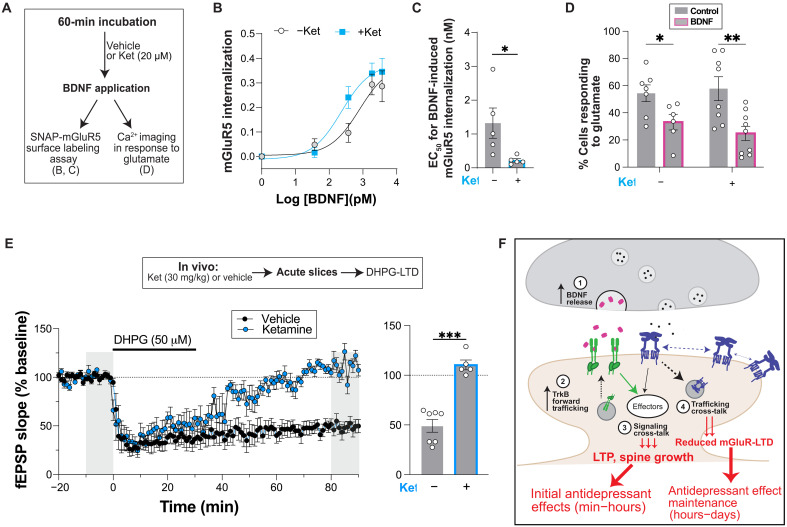
本环节的实验目的是验证TrkB激活是否会改变mGluR5的定位和内化,进而调控mGluR5依赖的突触可塑性。方法细节:首先在原代海马神经元中,通过免疫荧光染色分析BDNF处理后TrkB和mGluR5的共定位和树突棘定位情况;在HEK293细胞中,通过表面标记实验检测TrkB激活对mGluR5膜表面水平的影响,结合活细胞共聚焦成像分析二者内化后的亚细胞定位;在原代海马神经元中,通过抗体活标记实验检测BDNF处理后树突棘中mGluR5的内化情况;最后在体注射氯胺酮后制备海马脑片,检测DHPG诱导的mGluR依赖长时程抑制(mGluR-LTD)是否发生改变。结果解读:原代海马神经元免疫染色显示,BDNF处理30分钟后,TrkB和mGluR5的皮尔森相关系数显著增加(P<0.05),同时同时包含两种受体的树突棘比例也显著增加(P<0.01);HEK293细胞表面标记显示,谷氨酸处理后mGluR5膜水平降低约10%,而BDNF单独或联合谷氨酸处理后,mGluR5膜水平降低约30%(P<0.001),这种BDNF诱导的降低可被Trk激酶抑制剂K252a和mGluR5拮抗剂MPEP阻断,提示该效应依赖TrkB激酶活性和mGluR5激活;活细胞共聚焦成像显示,BDNF处理可同时驱动两种受体内化,显著增加TrkB和mGluR5的共定位,内化后的mGluR5主要定位于内体回收区室,部分定位于溶酶体;抗体活标记实验显示,BDNF处理30分钟后,树突棘中内化的mGluR5比例显著增加(P<0.001),且这种增加特异性发生在树突棘而非树突干;氯胺酮预处理可增强BDNF诱导mGluR5内化的效能,使BDNF剂量反应曲线左移,同时降低mGluR5对谷氨酸的反应性;脑片电生理显示,BDNF共处理可阻断DHPG诱导的mGluR-LTD,在体注射氯胺酮1小时后制备的脑片中,DHPG诱导的mGluR-LTD被完全消除(P<0.05),而CA1条件性敲除TrkB可消除氯胺酮的这种异可塑性效应。这些结果明确,TrkB激活可驱动树突棘中mGluR5的内化,降低膜表面功能性mGluR5水平,氯胺酮通过增加TrkB膜水平增强该效应,进而消除mGluR-LTD,产生突触异可塑性效应。实验所用关键产品:R&D Systems的TrkB抗体(货号AF1494)、Alomone的mGluR5抗体(货号AGC-007)。
3.4 mGluR5正向别构调节剂对氯胺酮效应的增强作用验证
本环节的实验目的是验证mGluR5正向别构调节剂是否可增强TrkB/mGluR5交叉对话,进而增强氯胺酮的突触和行为效应。方法细节:在HEK293细胞中,检测mGluR5正向别构调节剂VU-29对氯胺酮预处理后BDNF诱导钙反应和mGluR5内化的影响;随后在海马脑片和培养海马神经元中,检测VU-29对氯胺酮诱导的场兴奋性突触后电位增强和树突棘密度增加的影响;最后在小鼠体内联合注射亚阈值剂量氯胺酮和VU-29,检测24小时后悬尾实验的抗抑郁样效应,以及24小时后DHPG-LTD的改变。结果解读:细胞实验显示,氯胺酮预处理后,VU-29可显著增强BDNF诱导的钙反应和BDNF诱导的mGluR5内化(P<0.05);脑片电生理显示,VU-29可显著增加氯胺酮诱导的场兴奋性突触后电位增强幅度(P<0.01);培养神经元中,VU-29共处理可显著增强氯胺酮诱导的树突棘密度增加(P<0.05);行为学实验显示,亚阈值剂量氯胺酮单独注射24小时后,悬尾实验不动时间无显著降低,而联合注射VU-29后,不动时间显著降低(P<0.001),且VU-29对自发活动和探索行为无影响,说明其效应特异性作用于氯胺酮诱导的可塑性;电生理显示,联合注射VU-29和氯胺酮24小时后,DHPG-LTD仍显著受损(P<0.01),而单独氯胺酮无此效应。这些结果确认,mGluR5正向别构调节剂VU-29可通过增强TrkB/mGluR5的信号和转运交叉对话,增强氯胺酮的突触可塑性和抗抑郁行为效应,延长作用持续时间。实验所用关键产品:Hello Bio的VU-29(货号HB0642)。
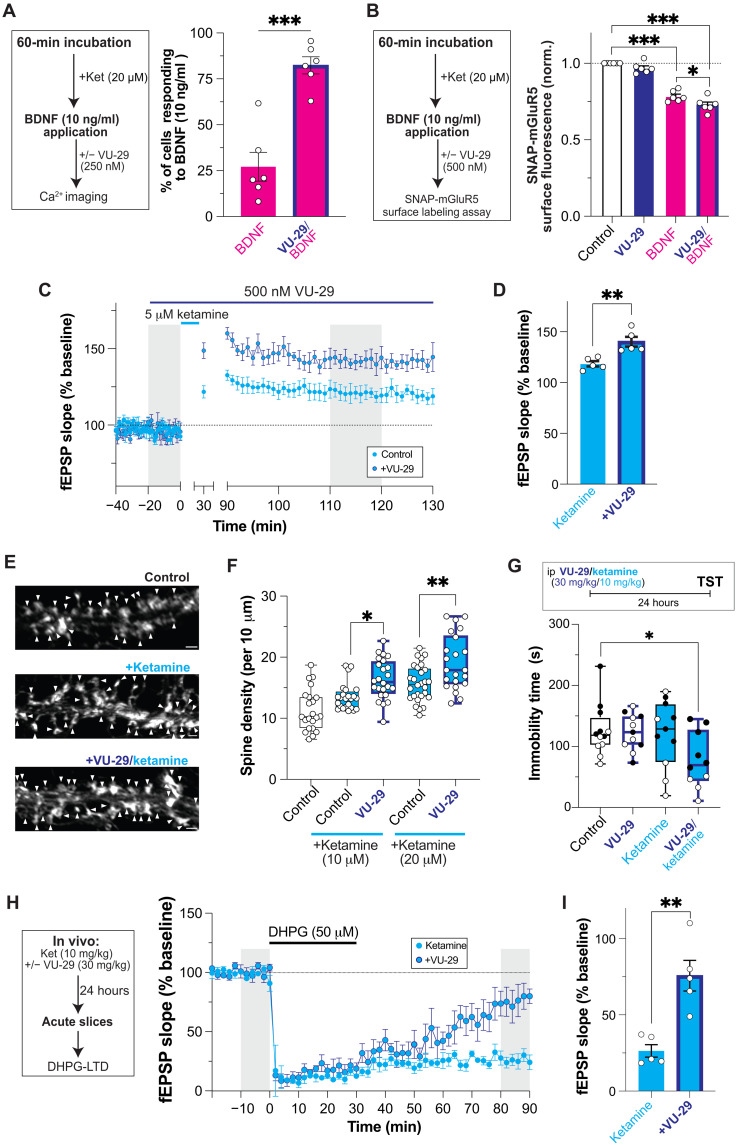
4. Biomarker 研究及发现成果
Biomarker定位:本文涉及的与抑郁发生及治疗应答相关的生物标志物是代谢型谷氨酸受体5(mGluR5)和原肌球蛋白受体激酶B(TrkB),筛选验证逻辑为:既往全基因组关联研究确认mGluR5为抑郁风险基因→人体影像学研究确认氯胺酮治疗后中枢mGluR5可用性发生改变→本研究通过分子细胞实验、电生理实验和动物行为学实验,从分子机制到行为学层面验证了二者的交叉对话在氯胺酮抗抑郁效应中的核心作用,完善了二者作为抑郁治疗相关生物标志物的功能证据。研究过程详述:两种生物标志物的临床关联证据来自既往临床研究的人体脑影像学数据和全基因组关联研究数据,本研究通过分子细胞实验、电生理实验和动物行为学实验验证了二者功能状态与氯胺酮抗抑郁效应的相关性,本研究发现,氯胺酮处理后,TrkB膜表面水平增加20%~30%(n=独立细胞样本,P<0.01),进而驱动mGluR5内化,使功能性膜表面mGluR5水平降低约30%(n=独立细胞样本,P<0.001),最终消除mGluR-LTD,该结果与临床研究中氯胺酮治疗后人体mGluR5可用性降低的观察结果一致。核心成果提炼:本研究明确了TrkB和mGluR5作为抑郁治疗应答生物标志物的功能关联,mGluR5高功能状态可通过增强mGluR-LTD增加抑郁发生风险,而氯胺酮通过TrkB/mGluR5交叉对话降低膜表面功能性mGluR5水平,抑制mGluR-LTD,进而发挥持续的抗抑郁效应。本文未提供预后风险比HR等数据,本研究首次从机制层面明确了TrkB/mGluR5交叉对话是氯胺酮抗抑郁作用的核心机制,提示临床可通过检测治疗前中枢mGluR5可用性预测氯胺酮治疗应答,同时为抑郁治疗提供了新的靶点组合,即联合靶向TrkB和mGluR5可增强抗抑郁效应,延长作用时间。推测:该TrkB/mGluR5交叉对话机制可能也存在于海马以外的其他与抑郁相关的脑区如前额叶皮层、伏隔核等,需进一步临床前研究验证。