

肠细胞依赖嘌呤生物合成/补救途径来促进膳食脂肪的吸收。
Enterocytes rely on purine biosynthesis/salvage pathway to facilitate dietary fat absorption
1. 领域背景与文献
文献英文标题:Enterocytes rely on purine biosynthesis/salvage pathway to facilitate dietary fat absorption;
发表期刊:Nature Communications;影响因子:未明确提供;研究领域:肠道代谢与营养吸收,分子代谢调控
膳食脂肪吸收是维持机体能量稳态的核心生理过程,肠上皮细胞需依次完成脂肪酸摄取、甘油三酯合成、乳糜微粒组装与分泌等多步耗能反应,其中乳糜微粒的胞内运输依赖大量ATP供能。领域共识:线粒体氧化磷酸化与糖酵解是细胞ATP的经典产生途径,此前研究证实线粒体功能缺陷会导致肠道形态异常与脂肪吸收障碍,但肠道在应对膳食脂肪急性负荷时的快速供能机制尚未明确。当前研究热点聚焦肠道代谢的精准调控靶点及能量供应的可塑性机制,未解决的核心问题包括:肠道应对营养波动时的应急供能途径解析,以及多功能调控蛋白在代谢通路整合中的作用机制。现有研究显示,ANKRD9蛋白被零散报道为泛素连接酶衔接蛋白、IMPDH2稳定性调控因子或铜稳态参与者,但这些研究多采用永生化细胞系,缺乏体内生理相关性,其在肠道代谢中的功能完全未知;同时嘌呤生物合成/补救途径在肠道脂肪吸收中的作用未被关注,构成了领域研究空白。本研究针对这一空白,旨在明确ANKRD9在肠道膳食脂肪吸收中的调控功能及分子机制,为肠道代谢紊乱的干预提供新靶点。
2. 文献综述解析
作者对领域内现有研究的分类维度包括ANKRD9的零散功能报道、肠道脂肪吸收的能量来源研究,系统梳理了两类研究的关键结论、优势与局限性。关于ANKRD9的现有研究,部分报道指出其可作为泛素连接酶的衔接蛋白调控底物降解,或通过结合IMPDH2影响其稳定性,还有研究发现其参与细胞铜稳态,但这些研究多采用永生化细胞系,缺乏在原代细胞或动物体内的生理功能验证,且各研究结论分散,未形成对ANKRD9功能的整合性认知。关于肠道脂肪吸收的能量来源,现有研究主要聚焦线粒体氧化磷酸化,证实线粒体功能缺陷会导致肠道形态异常与脂肪吸收障碍,但这类研究未关注肠道应对急性脂肪负荷时的快速供能需求,忽略了嘌呤代谢途径在快速ATP生成中的潜在作用。作者通过对比现有研究的局限性,凸显本研究的创新价值:首次在体内模型中解析ANKRD9的生理功能,明确其作为整合调控因子协调嘌呤代谢与乳糜微粒运输的核心作用,同时揭示嘌呤生物合成/补救途径是肠道应对脂肪负荷的关键快速供能途径,填补了肠道代谢能量来源与多功能蛋白调控机制的研究空白。
3. 研究思路总结与详细解析
本研究的整体框架为“模型构建-表型定位-机制解析-功能验证”闭环,研究目标是明确ANKRD9在肠道膳食脂肪吸收中的功能及分子机制,核心科学问题是ANKRD9如何协调嘌呤代谢通路与乳糜微粒的胞内运输,技术路线为构建Ankrd9全身敲除小鼠,通过体成分与组织脂质分析定位肠道表型,随后逐步解析脂肪吸收各环节的功能缺陷,结合亚细胞定位、蛋白质组、代谢组学筛选调控通路,最终验证嘌呤代谢与脂肪运输的耦合关系及ANKRD9的保守功能。
3.1 Ankrd9敲除小鼠模型构建与组织表达分析
实验目的:构建Ankrd9功能缺失模型,明确Ankrd9的组织分布特征及敲除小鼠的基础代谢表型;方法细节:通过基因编辑将Ankrd9的exon3替换为LacZ报告基因盒,构建全身敲除小鼠,利用LacZ免疫印迹检测组织表达,采用磁共振成像(MRI)分析14周龄小鼠的体成分,检测肝脏、血浆、空肠的甘油三酯水平,通过油红O染色和BODIPY染色观察空肠组织的脂质积累情况;结果解读:免疫印迹结果显示Ankrd9在肠、心脏、骨骼肌等高代谢活性组织中高表达(n=3,独立实验),敲除小鼠的总脂肪量较对照降低(n=7和10,P<0.05),空肠甘油三酯水平升高8倍(n=5-8,P<0.05),油红O染色显示空肠组织脂质积累显著增加(n=18-20切片,P<0.001),BODIPY染色证实脂质在肠上皮细胞的核周区域聚集(n=15-22切片,P<0.001),表明Ankrd9敲除导致肠道脂肪吸收障碍;产品关联:文献未提及具体实验产品,领域常规使用基因编辑试剂盒、MRI体成分分析仪、免疫组化染色试剂等。
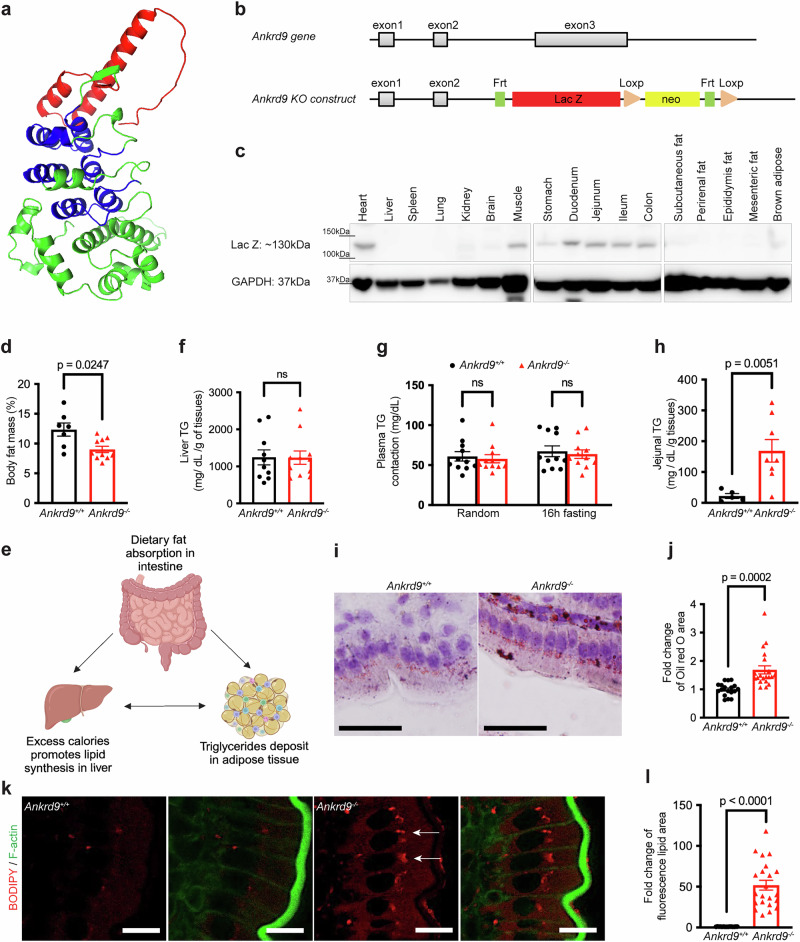
3.2 肠上皮细胞脂肪摄取与合成功能验证
实验目的:排除脂肪摄取缺陷,定位肠上皮细胞脂肪吸收的功能缺陷环节;方法细节:对敲除小鼠和对照小鼠进行6小时禁食后橄榄油灌胃,在不同时间点收集空肠组织,通过BODIPY荧光染色观察脂质摄取情况,采用质谱检测空肠组织中油酸(C18:1-FA)、二酰甘油(DG)、甘油三酯(TG)的含量变化;结果解读:BODIPY染色定量结果显示,敲除小鼠与对照的脂质摄取速率无显著差异(n=5-19切片,P>0.05),质谱检测证实油酸积累速率一致(n=3-5,P>0.05),二酰甘油合成水平相似,甘油三酯合成初始阶段略有延迟但最终与对照持平(n=3-5,P=0.096),表明Ankrd9敲除不影响肠上皮细胞的脂肪酸摄取与甘油三酯合成,缺陷环节聚焦于乳糜微粒的运输过程;产品关联:文献未提及具体实验产品,领域常规使用气相色谱-质谱联用仪、荧光染色试剂等。
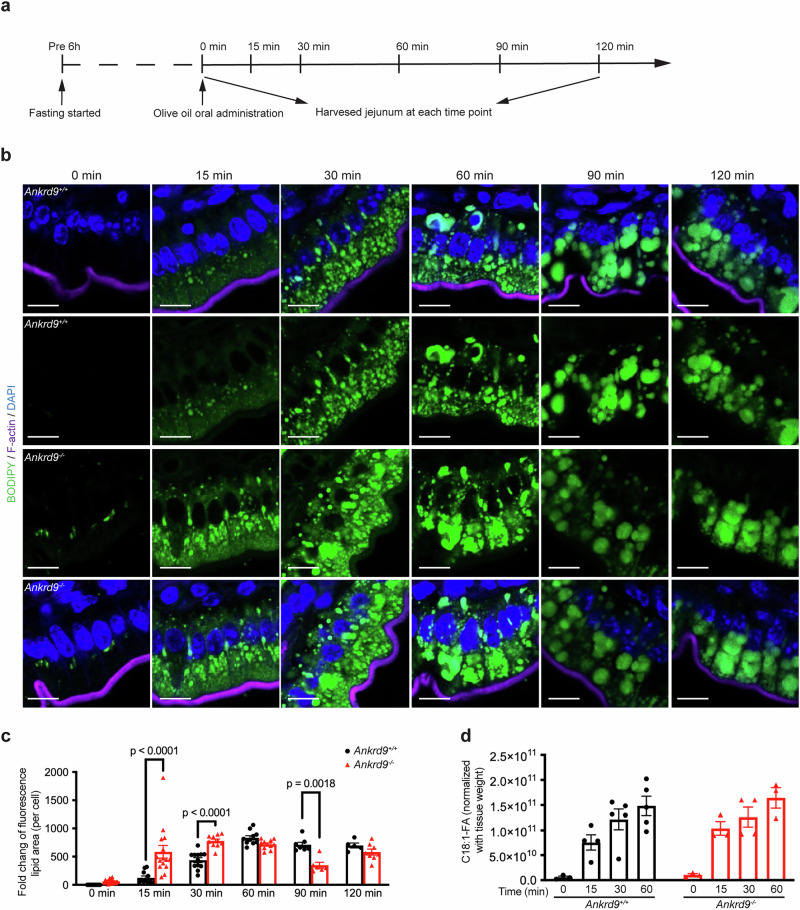
3.3 ApoB运输与ANKRD9亚细胞定位分析
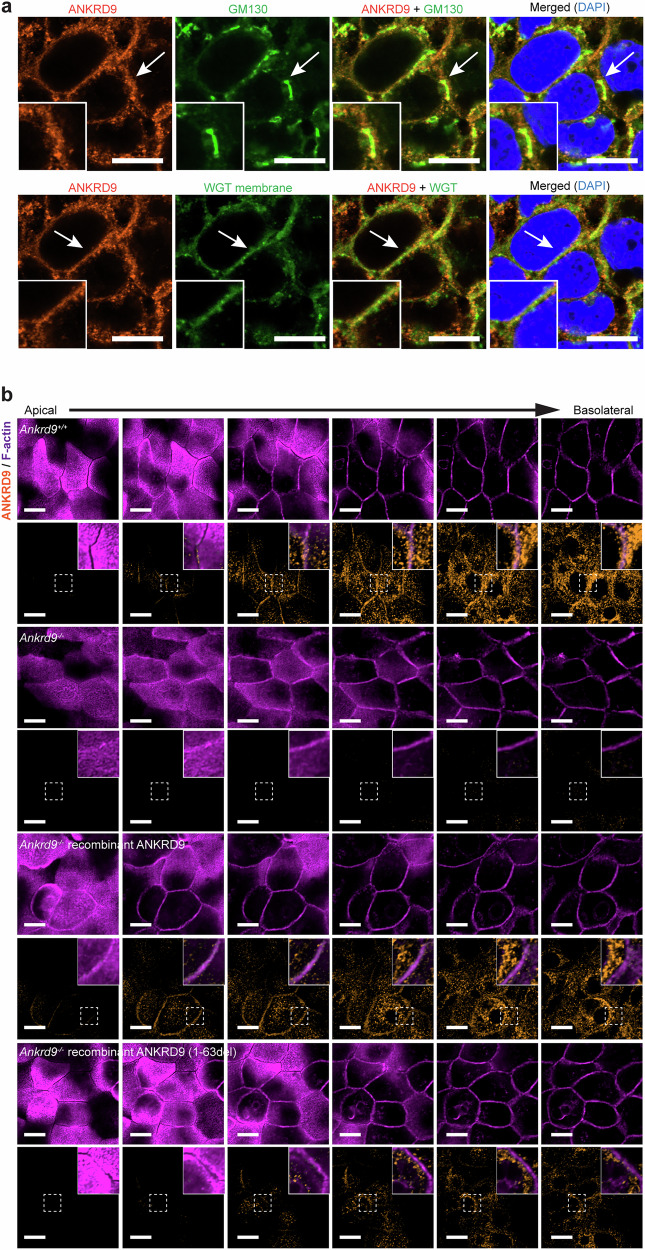
实验目的:解析乳糜微粒运输缺陷的具体环节,明确ANKRD9的亚细胞定位特征;方法细节:通过免疫组化检测空肠组织中ApoB的亚细胞定位,在分化的Caco-2细胞和肠道类器官中,采用免疫荧光共染色分析ANKRD9与高尔基体标记物GM130、细胞膜标记物WGA的共定位情况,通过免疫共沉淀验证ANKRD9与ApoB的相互作用;结果解读:对照小鼠中ApoB在脂肪摄取后15分钟从核周区域向胞质分散,30分钟聚集于顶膜,60分钟转移至侧膜,而敲除小鼠中ApoB向顶膜和侧膜的运输显著延迟(n=4-14切片,P<0.05);免疫荧光显示ANKRD9定位于顺式高尔基体附近和侧膜,与ApoB无共定位,免疫共沉淀未检测到两者的直接相互作用(n=3,独立实验),表明ANKRD9通过间接机制调控ApoB运输;产品关联:文献未提及具体实验产品,领域常规使用免疫荧光抗体、激光共聚焦显微镜、免疫共沉淀试剂盒等。
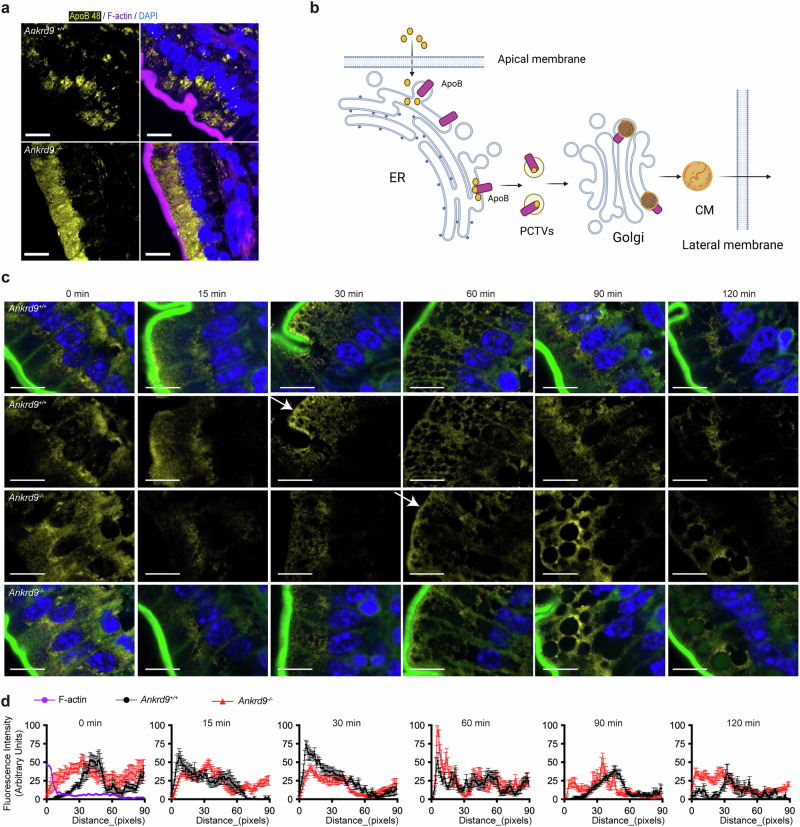
3.4 高尔基体形态与功能调控分析
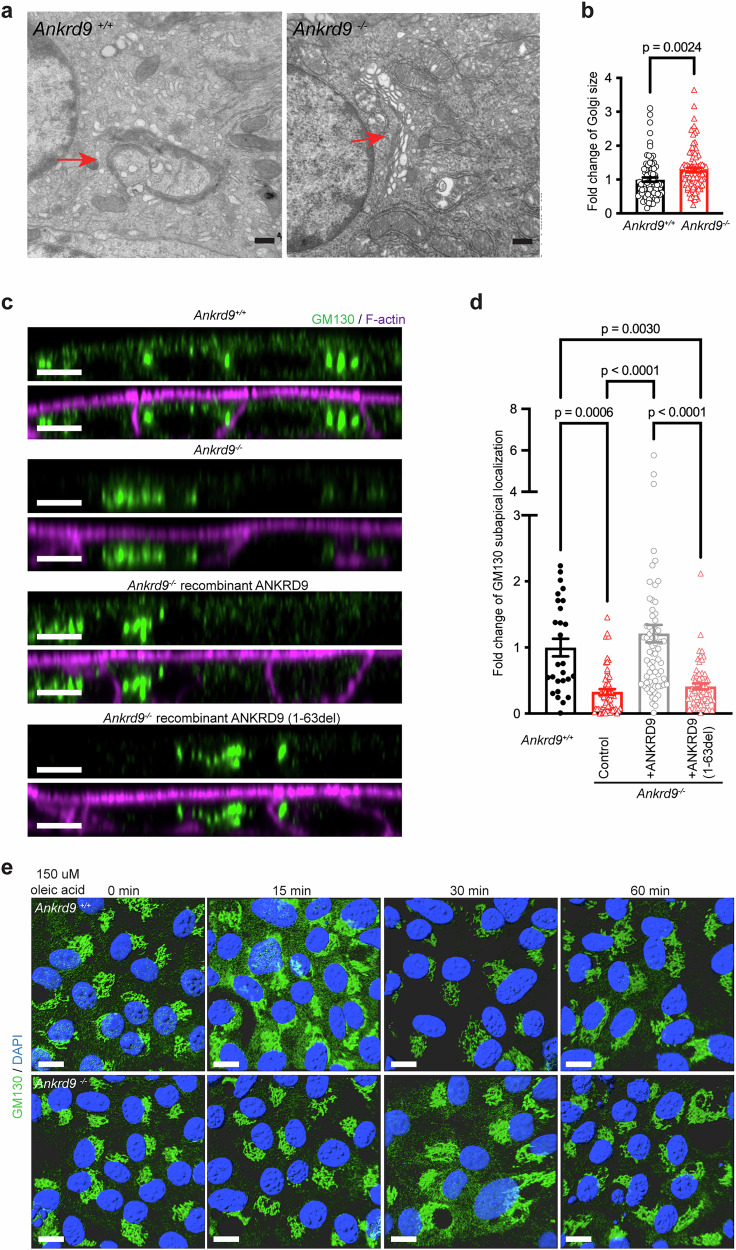
实验目的:探究ANKRD9对高尔基体结构动态的影响;方法细节:采用透射电镜观察敲除小鼠和对照小鼠空肠上皮细胞的高尔基体形态,在肠道类器官中用GM130标记顺式高尔基体,观察油酸处理前后的高尔基体形态变化,通过回补ANKRD9验证其对高尔基体结构的调控作用;结果解读:电镜结果显示敲除小鼠的顺式高尔基体显著增大,周围出现额外囊泡(n=82-91细胞,P<0.001);类器官实验中,对照的亚顶膜存在GM130阳性囊泡,而敲除小鼠中该囊泡缺失,回补ANKRD9可恢复囊泡数量(n=27-71细胞,P<0.001);油酸处理后,对照的高尔基体快速扩张并在30分钟恢复,敲除小鼠的高尔基体扩张延迟且程度减弱(n=3,独立实验),表明ANKRD9调控高尔基体的结构动态;产品关联:文献未提及具体实验产品,领域常规使用透射电镜设备、高尔基体标记抗体、类器官培养试剂等。
3.5 蛋白质组与代谢组学通路分析
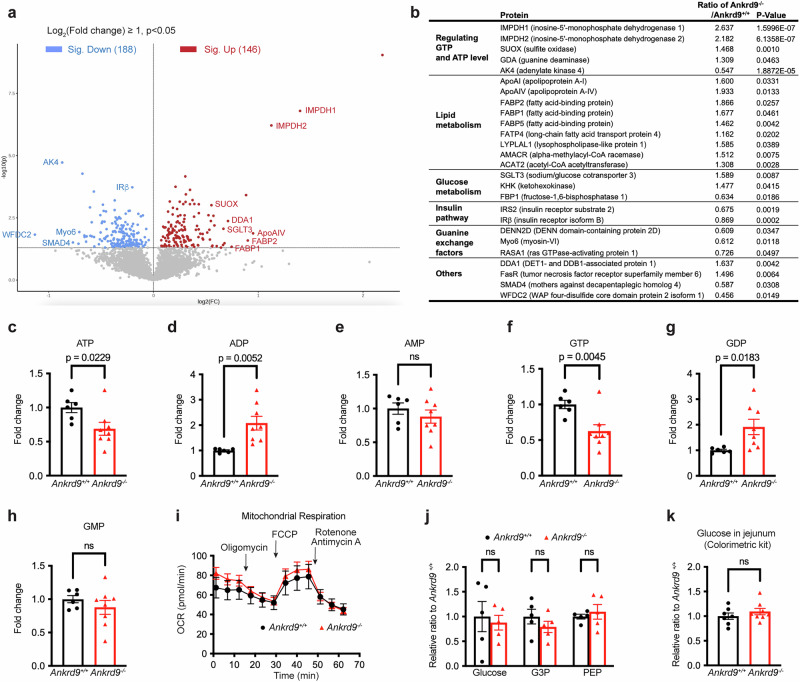
实验目的:筛选ANKRD9调控的分子通路,解析其影响脂肪吸收的代谢机制;方法细节:采用TMT标记蛋白质组学分析敲除小鼠和对照小鼠肠道类器官的蛋白表达差异,通过LC-MS检测核苷酸水平,利用Seahorse分析仪检测线粒体呼吸功能,检测糖酵解中间产物的含量;结果解读:蛋白质组学结果显示,敲除小鼠中嘌呤代谢相关蛋白IMPDH2上调2倍(n=5,P<0.05),AK4下调近2倍(n=5,P<0.05),脂质运输蛋白ApoAI、ApoAIV等显著上调(n=5,P<0.05);LC-MS检测显示敲除小鼠的ATP水平降低31%(n=6-8,P<0.05),GTP水平降低37%(n=6-8,P<0.05),但线粒体呼吸速率与对照无差异(n=3,独立实验),糖酵解中间产物水平也无显著变化(n=5,P>0.05),表明ANKRD9调控嘌呤代谢而非线粒体或糖酵解通路;产品关联:文献未提及具体实验产品,领域常规使用蛋白质组学分析平台、液相色谱-质谱联用仪、Seahorse能量代谢分析仪等。
3.6 嘌呤代谢通路的分子机制验证
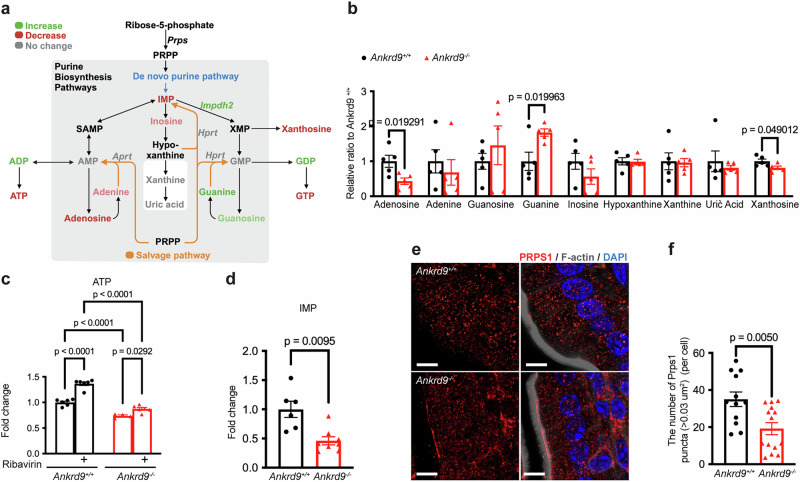
实验目的:明确ANKRD9调控嘌呤代谢的具体靶点与机制;方法细节:用IMPDH2抑制剂利巴韦林处理类器官,检测ATP水平变化,通过LC-MS检测IMP含量,采用免疫组化分析PRPS1的聚集情况,利用AlphaFold预测ANKRD9与PRPS1的相互作用;结果解读:利巴韦林处理后,对照小鼠的ATP水平升高1.37倍(n=4-6,P<0.05),而敲除小鼠仅升高1.19倍,无法弥补ATP缺失;敲除小鼠的IMP水平仅为对照的53%(n=6-8,P<0.05);免疫组化显示敲除小鼠中PRPS1形成大于0.03μm²的大复合物数量显著减少(n=12-14切片,P<0.05),AlphaFold预测ANKRD9与PRPS1存在高概率相互作用(ipTM=82),表明ANKRD9通过调控PRPS1的复合物形成影响嘌呤代谢;产品关联:文献未提及具体实验产品,领域常规使用小分子抑制剂、生物信息学预测工具、免疫组化试剂等。
3.7 嘌呤代谢与脂肪运输的耦合功能验证
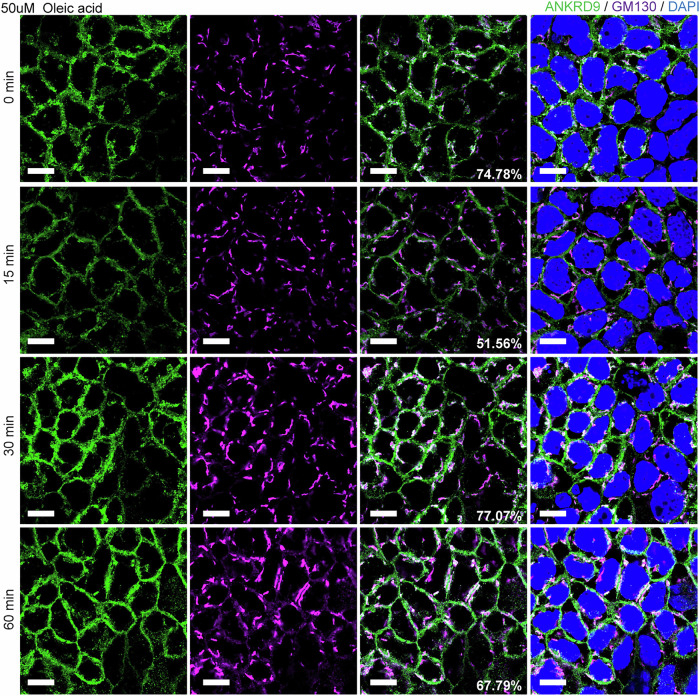
实验目的:确认嘌呤代谢与乳糜微粒运输的耦合关系,验证ANKRD9功能的保守性;方法细节:在分化的Caco-2细胞中处理油酸,观察ANKRD9的定位变化和IMPDH2的聚合情况,通过ATP耗竭处理观察ApoB定位变化,分析人类肠道单细胞测序和基因表达数据集,验证ANKRD9的保守功能;结果解读:油酸处理后15分钟,ANKRD9在高尔基体附近的定位消失,30分钟恢复(n=3,独立实验);对照小鼠中IMPDH2在油酸处理后形成杆状结构,而敲除小鼠中无此变化(n=3-7切片,P<0.05);ATP耗竭导致ApoB无法定位于顶膜,回补ANKRD9可恢复该表型(n=3,独立实验);人类数据集分析显示ANKRD9的表达与脂质代谢通路正相关,表明其功能在小鼠和人类中保守;产品关联:文献未提及具体实验产品,领域常规使用细胞处理试剂、公共数据库分析工具等。

4. Biomarker研究及发现成果
本研究中,ANKRD9作为调控肠道嘌呤代谢与膳食脂肪吸收的关键分子,可作为肠道代谢功能的潜在生物标志物,同时嘌呤代谢通路的关键分子(如IMPDH2、PRPS1)也可作为脂肪吸收障碍的辅助标志物。
Biomarker定位:ANKRD9是肠道高代谢活性组织富集的功能性蛋白,其筛选与验证逻辑为:通过敲除小鼠表型分析定位其在肠道脂肪吸收中的核心作用→亚细胞定位与分子机制解析明确其调控通路→人类数据集验证保守功能;研究过程详述:ANKRD9的来源为小鼠和人类的肠道、心脏、骨骼肌组织,验证方法包括免疫组化、蛋白质组学、代谢组学、类器官功能实验,其特异性表现为仅在高代谢活性组织中高表达,敏感性表现为敲除后显著降低肠道ATP水平(降低31%,n=6-8,P<0.05),延迟乳糜微粒运输(ApoB顶膜聚集延迟60分钟,n=4-14切片,P<0.05);核心成果提炼:ANKRD9的功能关联为协调嘌呤生物合成/补救途径与乳糜微粒运输,维持肠道脂肪吸收的高效进行,其缺失导致肠道脂质积累和瘦表型(总脂肪量降低,n=7-10,P<0.05);创新性在于首次揭示ANKRD9作为整合调控因子的生理功能,以及嘌呤代谢途径在肠道脂肪吸收中的关键供能作用,为肠道代谢紊乱的诊断和干预提供了新的生物标志物与靶点。