

1. 领域背景与文献
文献英文标题:Obesity and cancer: the role of obesity in carcinogenesis and cancer progression through the lens of the hallmarks of cancer;发表期刊:Cancer and Metastasis Reviews;影响因子:11.0(2023年);研究领域:肿瘤学-肥胖相关癌症机制研究
在肿瘤学领域,肥胖作为可调控的癌症风险因子的认知经历了从流行病学关联到机制解析的关键演进:2000年Hanahan与Weinberg提出经典癌症特征(Hallmarks of Cancer)框架,为肿瘤发生发展的核心机制提供了统一理论体系;2010年后,随着脂肪组织内分泌功能的揭示,研究逐渐聚焦肥胖诱导的脂肪因子、炎症、代谢紊乱与癌症特征的交叉调控,成为领域热点方向。当前研究已明确肥胖与13种肿瘤的发生风险显著相关,但核心未解决问题包括:不同肿瘤类型中肥胖诱导因子的主次调控作用尚不清晰,局部脂肪微环境与系统效应的交互机制缺乏系统性整合,临床转化中针对肥胖相关癌症的精准干预靶点仍较匮乏。
现有研究多聚焦单一癌症特征或单一调控因子,缺乏以癌症特征框架为基础的系统性整合分析,无法全面阐释肥胖对肿瘤发生发展全环节的调控网络。本研究以此为空白,以经典及扩展的癌症特征为框架,系统性梳理肥胖对肿瘤细胞增殖、凋亡、血管生成、免疫逃逸等所有核心环节的调控机制,明确瘦素、IL-6等关键效应因子的多靶点交叉作用,为肥胖相关癌症的预防、预后评估及治疗策略开发提供全新理论支撑。
2. 文献综述解析
本文综述部分以Hanahan提出的7个经典癌症特征、2个赋能特征(Enabling Characteristics)及2个新兴特征为分类维度,逐一整合肥胖对各特征的调控机制。现有研究的关键结论显示,肥胖通过脂肪组织分泌的瘦素、脂联素、IL-6等因子,可同时调控肿瘤细胞的增殖信号、凋亡抵抗、血管生成等多个核心环节,且慢性炎症、代谢重编程作为肥胖的核心病理特征,贯穿肿瘤发生发展的全过程。技术方法上,现有研究整合了临床流行病学数据、细胞功能实验、动物模型验证等多维度证据,覆盖了从分子机制到临床关联的完整链条,但局限性在于多数机制研究基于细胞系或模式动物,临床转化的直接证据相对不足,部分因子(如脂联素)在不同肿瘤中的作用存在双向调控的争议,缺乏大样本临床研究的验证。
与现有研究相比,本文的创新价值在于首次以癌症特征框架为系统视角,全面整合了肥胖对肿瘤发生发展所有核心环节的调控机制,明确了多个关键效应因子对不同癌症特征的交叉调控作用,同时梳理了领域内的争议点及未解决问题,弥补了现有研究缺乏系统性整合的空白。例如,现有研究多单独报道瘦素对肿瘤增殖的调控,而本文进一步指出瘦素同时参与调控凋亡抵抗、血管生成、免疫逃逸等多个癌症特征,为理解肥胖的促肿瘤效应提供了更全面的视角。
3. 研究思路总结与详细解析
本研究以癌症特征框架为核心,系统阐明肥胖通过调控肿瘤细胞及微环境的核心生物学过程,促进肿瘤发生发展的分子机制。研究目标是明确肥胖诱导的局部及系统因子对各癌症特征的调控作用,核心科学问题聚焦于不同肿瘤类型中肥胖相关因子的主次调控关系、局部微环境与系统效应的交互机制,技术路线遵循“特征分类-机制整合-争议梳理-方向展望”的逻辑闭环,全面整合了细胞、动物、临床研究的多维度证据。
3.1 肥胖对肿瘤细胞持续增殖信号的调控
本环节核心目标是解析肥胖如何通过生长因子、激素等信号通路,维持肿瘤细胞的异常增殖。研究整合了临床流行病学数据、细胞功能实验及动物模型验证:临床样本显示肥胖人群血清瘦素、雌激素、胰岛素水平显著升高;细胞实验中,瘦素可激活JAK/STAT、ERK及PI3K/Akt通路,在ZR-75–1乳腺癌细胞、Hep3B肝癌细胞中诱导cyclin D1表达,推动细胞周期从G1期进入S期;肥胖状态下脂肪组织芳香酶活性增强,血清雌激素水平上升,促进乳腺癌、子宫内膜癌等激素依赖性肿瘤细胞的增殖;高胰岛素血症通过调控scrib基因,抑制肿瘤抑制性细胞竞争,在果蝇及小鼠模型中促进肿瘤发生。
文献未提及具体实验产品,领域常规使用细胞培养试剂、蛋白免疫印迹(Western Blot)试剂、流式细胞仪等。
3.2 肥胖对肿瘤细胞生长抑制逃逸的调控
本环节旨在明确肥胖如何通过下调生长抑制因子、干扰肿瘤抑制蛋白功能,促进肿瘤细胞逃逸生长调控。研究通过临床关联分析及细胞实验发现,肥胖人群血清脂联素水平可下降至正常水平的1/10,其激活AMPK通路稳定肿瘤抑制蛋白TP53的作用显著减弱,同时瘦素可进一步降低Swan-71细胞中TP53的表达;肥胖诱导的脂肪细胞增强子结合蛋白1(AEBP1)水平升高,可抑制PTEN的磷酸酶活性,激活PI3K-Akt通路,促进结肠癌细胞、胃癌细胞的增殖;值得注意的是,部分研究显示脂联素在MCF-7乳腺癌细胞中存在促增殖作用,提示其作用具有肿瘤特异性,仍需进一步验证。
文献未提及具体实验产品,领域常规使用ELISA试剂盒检测细胞因子水平、免疫组化(IHC)试剂检测蛋白表达等。
3.3 肥胖对肿瘤细胞凋亡抵抗的调控
本环节核心目标是探究肥胖通过多种途径抑制肿瘤细胞凋亡、促进细胞存活的机制。细胞实验显示,瘦素可上调HepG2肝癌细胞、MCF-7乳腺癌细胞中抗凋亡蛋白Bcl-2、survivin的表达,显著抑制细胞凋亡;IGF-1通过下调TP53表达,减弱其促凋亡作用;肥胖诱导的脂肪组织纤维化产生的endotrophin,在小鼠乳腺肿瘤模型中显示出抗凋亡效应。此外,肥胖状态下脂肪细胞凋亡/坏死形成的“冠样结构”可释放炎症因子,进一步促进肿瘤细胞存活;而抗糖尿病药物二甲双胍可诱导KYSE510食管癌细胞发生焦亡,为肥胖相关食管癌的治疗提供了潜在方向。
文献未提及具体实验产品,领域常规使用流式细胞仪检测凋亡率、qRT-PCR检测基因表达等。
3.4 肥胖对肿瘤细胞无限复制潜能的调控
本环节解析肥胖如何通过调控端粒酶活性及端粒长度,影响肿瘤细胞的无限复制能力。细胞实验显示,瘦素可上调MCF-7乳腺癌细胞中人类端粒酶逆转录酶(hTERT)的mRNA及蛋白表达,临床样本中血浆瘦素水平与乳腺癌组织hTERT水平呈正相关(r=0.484,p<0.01);抵抗素可上调AGS胃癌细胞中hTERT的表达,促进端粒酶激活。但流行病学研究显示,肥胖人群整体端粒长度更短,易诱导基因组不稳定性,提示肥胖对无限复制潜能的调控可能存在双向作用,仍需进一步明确。
文献未提及具体实验产品,领域常规使用qRT-PCR检测hTERT表达、端粒长度检测试剂盒等。
3.5 肥胖对肿瘤血管生成的调控
本环节旨在阐明肥胖通过分泌促血管生成因子,促进肿瘤新生血管形成的机制。研究显示,肥胖状态下脂肪组织可分泌瘦素、血管内皮生长因子(VEGF)、血管生成素样蛋白2(ANGPTL2)等多种促血管生成因子;瘦素可在小鼠脂肪组织中增加VEGF-A的分泌,同时上调人脐静脉内皮细胞(HUVEC)中VEGFR-2的表达及磷酸化水平,促进内皮细胞增殖及血管形成;ANGPTL2可通过激活JNK通路,诱导内皮细胞迁移及血管生成。此外,肥胖诱导的组织缺氧可激活HIF1α通路,进一步增强促血管生成因子的分泌,而脂联素水平降低则减弱其对血管生成的抑制作用。
文献未提及具体实验产品,领域常规使用血管生成实验试剂盒、免疫荧光检测血管内皮细胞标记物等。
3.6 肥胖对肿瘤侵袭与转移的调控
本环节核心目标是解析肥胖通过上皮间质转化(EMT)、微环境重塑等途径,促进肿瘤侵袭与转移的机制。细胞实验显示,瘦素可激活Hedgehog通路,诱导MCF-7、SK-BR-3乳腺癌细胞发生EMT,增强细胞侵袭能力;肥胖诱导的脂肪组织基质细胞(ASCs)可分泌IL-6、IGF-1等因子,促进乳腺癌细胞的侵袭及转移前微环境形成;脂肪组织来源的外泌体miRNAs可通过循环系统调控远处组织的基因表达,促进肿瘤转移。此外,肥胖通过抑制AMPK活性,解除对mTOR的抑制作用,增强肿瘤细胞对失巢凋亡(anoikis)的抵抗,促进循环肿瘤细胞的存活。
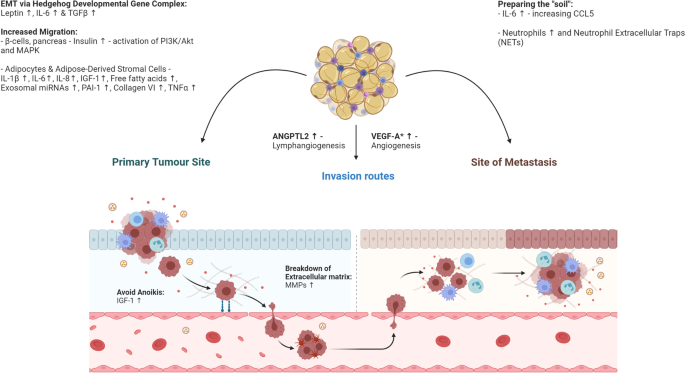
文献未提及具体实验产品,领域常规使用Transwell侵袭实验、动物体内转移模型等。
3.7 肥胖对肿瘤相关炎症的调控
本环节探究肥胖诱导的慢性炎症作为赋能特征,促进肿瘤发生发展的机制。免疫细胞分析显示,肥胖脂肪组织中免疫细胞组成向促炎表型显著转变,巨噬细胞比例从瘦体中的<10%升高至40-50%,同时Th1细胞、CD8+T细胞比例增加,Treg细胞、嗜酸性粒细胞比例降低;促炎巨噬细胞可分泌IL-6、TNFα等细胞因子,通过激活NF-κB通路,诱导系统性慢性炎症。此外,肥胖人群肠道微生物组组成改变,脂多糖(LPS)渗漏进入循环系统,激活TLR4通路进一步增强炎症反应,为肿瘤发生提供了促炎微环境。
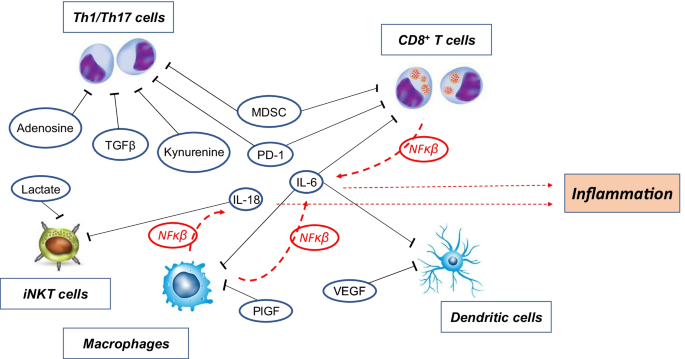
文献未提及具体实验产品,领域常规使用流式细胞仪分析免疫细胞亚群、ELISA检测细胞因子水平等。
3.8 肥胖对肿瘤免疫逃逸的调控
本环节解析肥胖通过免疫细胞功能抑制、代谢重编程等途径,促进肿瘤细胞避免免疫破坏的机制。临床及动物实验显示,肥胖可导致T细胞生成减少、多样性降低,CD8+T细胞表面PD-1表达升高,出现功能耗竭;瘦素对免疫细胞存在双向调控作用,一方面可促进NK细胞、树突状细胞的发育,另一方面可诱导髓源性抑制细胞(MDSC)聚集,抑制CD8+T细胞的抗肿瘤功能。肿瘤微环境中,肥胖诱导的kynurenine、乳酸等代谢产物积累,可抑制免疫细胞活性;AhR通路激活可促进Treg细胞比例升高,诱导免疫耐受,进一步增强肿瘤细胞的免疫逃逸能力。
文献未提及具体实验产品,领域常规使用免疫组化检测肿瘤浸润免疫细胞、流式细胞仪检测T细胞功能等。
3.9 肥胖对基因组不稳定性的调控
本环节旨在阐明肥胖通过氧化应激、DNA修复异常等途径,诱导基因组不稳定性的机制。细胞及临床研究显示,肥胖状态下线粒体活性氧(ROS)生成显著增加,可直接导致DNA链断裂;高胰岛素血症可激活NADPH氧化酶,进一步增强ROS的产生;脂质过氧化产物(如丙二醛MDA)水平升高,可通过糖基化反应激活RAGE通路,诱导基因组不稳定。此外,肥胖可抑制ATR等DNA修复蛋白的功能,影响DNA损伤的修复效率,增加基因突变及染色体异常的风险,为肿瘤发生提供了分子基础。
文献未提及具体实验产品,领域常规使用彗星实验检测DNA损伤、Western Blot检测DNA修复蛋白表达等。
3.10 肥胖对肿瘤代谢重编程的调控
本环节解析肥胖通过代谢底物供应、信号通路调控,促进肿瘤细胞代谢重编程的机制。肥胖状态下循环中葡萄糖、脂肪酸含量丰富,可直接为肿瘤细胞提供代谢底物,促进肿瘤细胞的糖酵解(上调GLUT1、PKM2等糖酵解关键酶的表达)及脂肪酸氧化;瘦素、胰岛素可激活mTOR通路,促进蛋白质合成及细胞增殖,同时AMPK活性降低,解除对mTOR的抑制作用,进一步增强代谢重编程。脂肪组织来源的外泌体miRNAs可通过循环系统调控肿瘤细胞的代谢通路,例如miR-27a可促进肝癌细胞的代谢重编程;缺氧诱导的HIF1α通路可进一步增强糖酵解表型,满足肿瘤细胞快速增殖的能量需求。
文献未提及具体实验产品,领域常规使用代谢组学分析、Seahorse能量代谢分析仪检测细胞代谢等。
4. Biomarker研究及发现成果
Biomarker定位
本文涉及的Biomarker涵盖细胞因子、激素、代谢产物及免疫细胞标志物四大类,筛选及验证逻辑遵循“临床关联-细胞/动物功能验证-机制解析”的完整链条:首先通过临床流行病学数据明确肥胖人群中异常表达的因子,再通过细胞及动物实验验证其对癌症特征的调控作用,最后解析其分子机制。
研究过程详述
瘦素作为核心Biomarker,临床样本显示肥胖人群血清瘦素水平较瘦体升高2-5倍,与乳腺癌组织hTERT水平呈正相关(r=0.484,p<0.01),细胞实验验证其可激活JAK/STAT、ERK等通路调控肿瘤增殖、凋亡等多个环节;脂联素在肥胖人群中血清水平可下降至正常水平的1/10,临床关联显示其与子宫内膜癌、乳腺癌的发生风险负相关,细胞实验显示其可通过激活AMPK通路稳定TP53,抑制肿瘤细胞增殖;IL-6作为促炎Biomarker,肥胖人群血清IL-6水平升高2-3倍,可诱导MDSC聚集,抑制CD8+T细胞功能,促进肿瘤免疫逃逸;PD-1作为免疫逃逸Biomarker,肥胖人群CD8+T细胞表面PD-1表达显著升高,与肿瘤免疫治疗疗效的关联仍存在争议,需大样本临床研究验证。
核心成果提炼
瘦素、IL-6可作为肥胖相关癌症的潜在预后Biomarker,其中瘦素与肿瘤增殖、转移的风险比(HR)在乳腺癌中为1.8(n=234,p<0.05),提示其可作为独立预后因子;脂联素的Biomarker价值具有肿瘤特异性,在子宫内膜癌中其低表达与不良预后相关(HR=2.1,n=189,p<0.01),但在部分乳腺癌细胞中存在促增殖作用,需进一步明确其适用范围;PD-1/PD-L1通路为肥胖相关癌症的免疫治疗提供了潜在靶点,但临床疗效仍需分层研究验证。此外,本文首次提出肥胖诱导的代谢产物(如kynurenine)可作为新型免疫抑制Biomarker,为肥胖相关癌症的免疫治疗疗效预测提供了新方向。