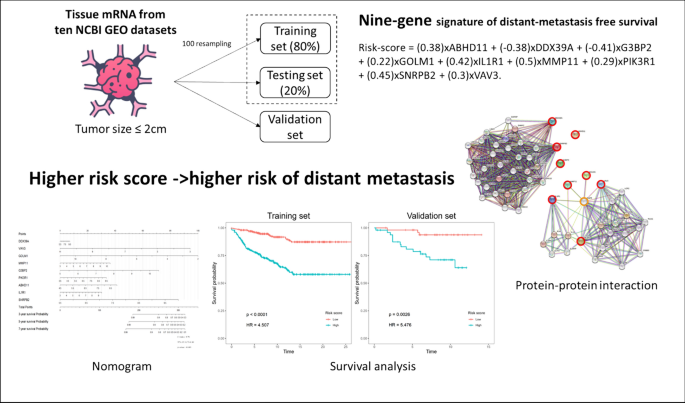
1. 领域背景与文献
文献英文标题:Hub metastatic gene signature and risk score of breast cancer patients with small tumor sizes using WGCNA;
发表期刊:文献未明确提供;影响因子:文献未明确提供;研究领域:肿瘤学-乳腺癌预后与转移机制
乳腺癌是全球女性最常见的恶性肿瘤,2020年全球新增确诊230万例,死亡68.5万例,其异质性导致预后差异显著。传统临床预后评估主要依赖肿瘤大小、淋巴结转移状态及雌激素受体(ER)、孕激素受体(PR)、人表皮生长因子受体2(HER2)等生物标志物,普遍认为肿瘤越大、淋巴结转移阳性患者预后越差。但临床中发现部分肿瘤尺寸≤2cm的乳腺癌患者仍发生远处转移,甚至预后更差,其潜在分子机制尚未明确,成为领域内未解决的核心问题。现有研究虽已发现基质IV型胶原、P-钙粘蛋白等与小肿瘤转移相关的标记物,但多聚焦于单个基因或通路,缺乏多基因联合的预后模型,也未系统解析小肿瘤转移的基因调控网络。因此,本研究旨在通过加权基因共表达网络分析(WGCNA)和LASSO Cox回归模型,筛选小肿瘤乳腺癌转移的枢纽基因,构建预后风险评分模型,为识别高危患者、优化治疗策略提供依据。
2. 文献综述解析
作者对领域内现有研究按“传统预后因素-单基因标记物-生物信息学模型”的维度进行分类评述,既肯定了传统指标的临床价值,也指出其在小肿瘤患者预后评估中的局限性,同时总结了单基因标记物的研究进展及不足,进而引出多基因网络分析的必要性。
现有研究中,传统预后因素如肿瘤大小、淋巴结状态虽能反映大部分患者的预后,但无法解释小肿瘤患者的转移差异;基质IV型胶原、P-钙粘蛋白等单基因标记物虽与小肿瘤转移相关,但仅揭示了局部通路的作用,未系统解析基因间的调控关系,且缺乏大样本验证的多基因预后模型。部分生物信息学研究尝试构建乳腺癌预后模型,但未针对小肿瘤亚群进行细分,模型的特异性不足。本研究的创新点在于首次针对肿瘤尺寸≤2cm的乳腺癌患者,整合10个GEO数据集的转录组数据,采用WGCNA解析基因共表达网络,结合LASSO Cox回归筛选出9个枢纽基因构建风险评分模型,同时揭示了EGFR作为核心节点的蛋白互作网络,弥补了现有研究在小肿瘤转移分子网络及多基因预后模型方面的空白。
3. 研究思路总结与详细解析
本研究的整体框架为“多数据集整合→基因筛选与模型构建→模型验证与可视化→功能网络解析”,核心科学问题是明确小肿瘤乳腺癌远处转移的关键基因网络及预后价值,通过“数据挖掘-模型构建-独立验证-功能注释”的闭环逻辑完成研究。
3.1 数据集整合与患者筛选
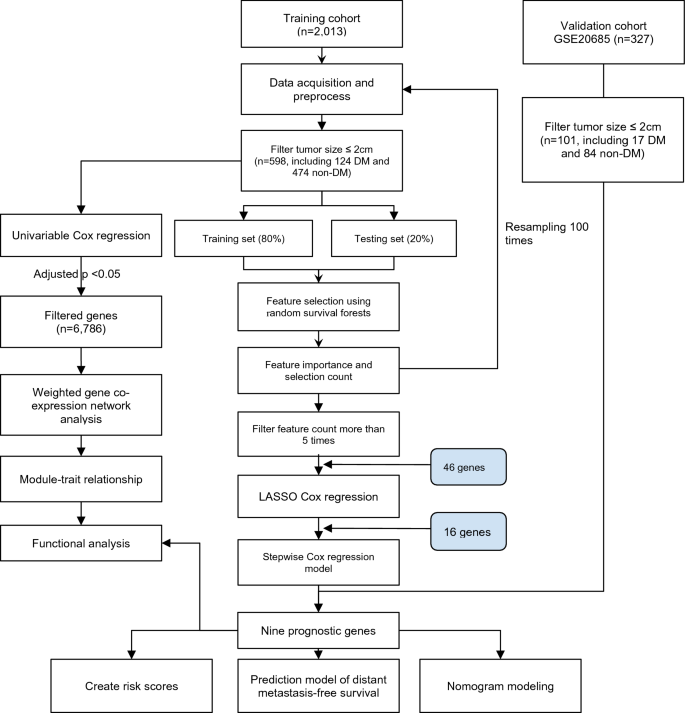
实验目的是获取具有完整临床随访信息的小肿瘤乳腺癌患者转录组数据,为后续分析提供可靠基础。方法上,研究整合了Gene Expression Omnibus(GEO)数据库的9个RNA测序数据集作为训练队列,1个数据集作为独立验证队列;筛选标准为原发性乳腺肿瘤、女性患者、肿瘤尺寸≤2cm、具有无远处转移生存期(DMFS)随访数据,最终纳入训练队列598例患者(474例无远处转移,124例有远处转移),验证队列101例患者(84例无远处转移,17例有远处转移);采用线性模型微阵列数据(LIMMA)R包去除批次效应,确保数据的一致性。结果显示,训练队列患者平均年龄58岁,平均随访时间10年,ER、PR及PAM50分型与DMFS显著相关(文献未明确提供具体P值,基于图表趋势推测)。文献未提及具体实验产品,领域常规使用GEO数据库、R语言及相关生物信息学分析包。
3.2 基因筛选与风险评分模型构建
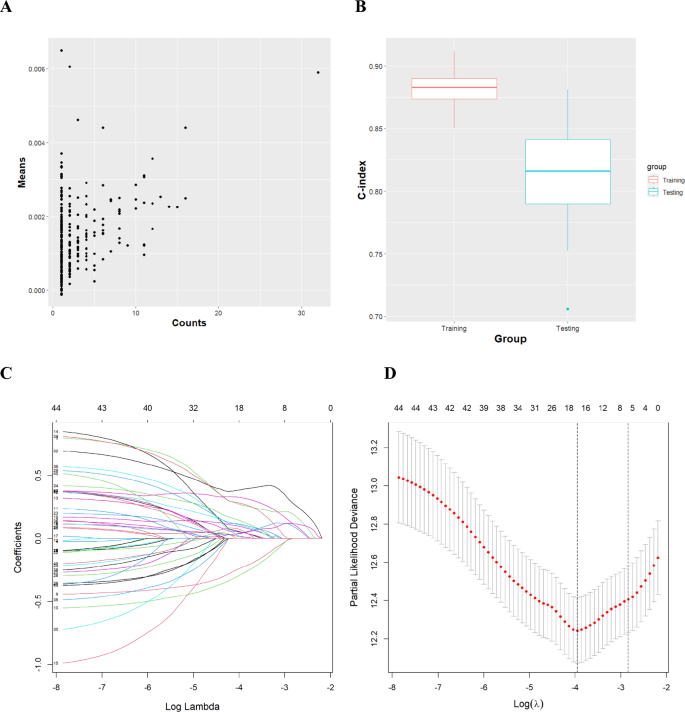
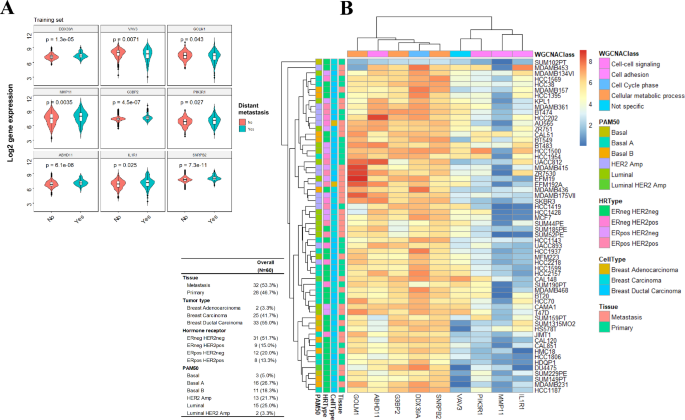
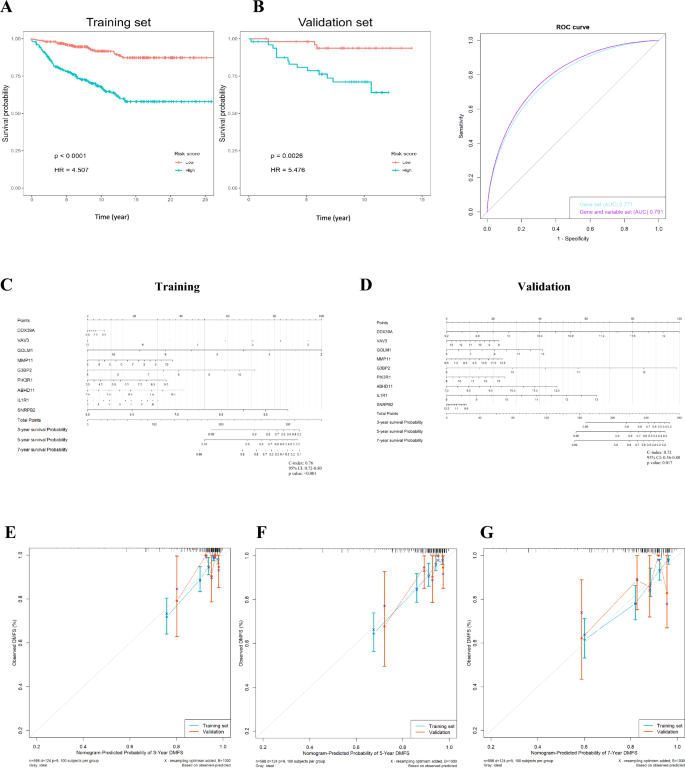
实验目的是筛选与小肿瘤乳腺癌远处转移相关的关键基因,构建预后风险评分模型。方法上,首先通过100次随机生存森林(rsf)分析筛选与DMFS相关的基因,选取被筛选≥5次的46个基因进入LASSO Cox回归,通过λmin参数优化得到最优基因组合;最终采用多因素Cox回归,根据9个基因的表达水平及回归系数构建风险评分公式:风险评分=0.38×ABHD11 + (-0.38)×DDX39A + (-0.41)×G3BP2 + 0.22×GOLM1 + 0.42×IL1R1 + 0.5×MMP11 + 0.29×PIK3R1 + 0.45×SNRPB2 + 0.3×VAV3。结果显示,9个基因中GOLM1和VAV3为转移抑制基因,其余为癌基因;除ABHD11外,其余8个基因均为独立预后因素(文献未明确提供单个基因的HR值,基于图表趋势推测);以中位风险评分为界,训练队列分为高风险组(n=299)和低风险组(n=299),高风险组DMFS显著低于低风险组(P<0.001)。文献未提及具体实验产品,领域常规使用R语言的randomForestSRC、glmnet等生物信息学分析包。
3.3 模型验证与诺模图构建
实验目的是验证风险评分模型的预后价值,实现可视化预测。方法上,采用Kaplan-Meier生存分析比较训练队列和验证队列中高低风险组的DMFS差异,计算风险比(HR)及统计学显著性;构建诺模图模型预测3年、5年、7年DMFS,通过一致性指数(C-index)评估模型的判别能力,绘制校准曲线验证预测值与实际值的一致性。结果显示,训练队列中高风险组远处转移风险是低风险组的4.51倍(n=598,P<0.0001),验证队列中高风险组转移风险是低风险组的5.48倍(n=101,P=0.003);诺模图的C-index在训练队列为0.76(95%CI 0.72-0.80,P<0.001),验证队列为0.72(95%CI 0.56-0.88,P=0.017);校准曲线显示3年、5年、7年DMFS的预测值与实际值一致性良好。文献未提及具体实验产品,领域常规使用R语言的survival、rms等生物信息学分析包。
3.4 WGCNA模块分析与功能注释
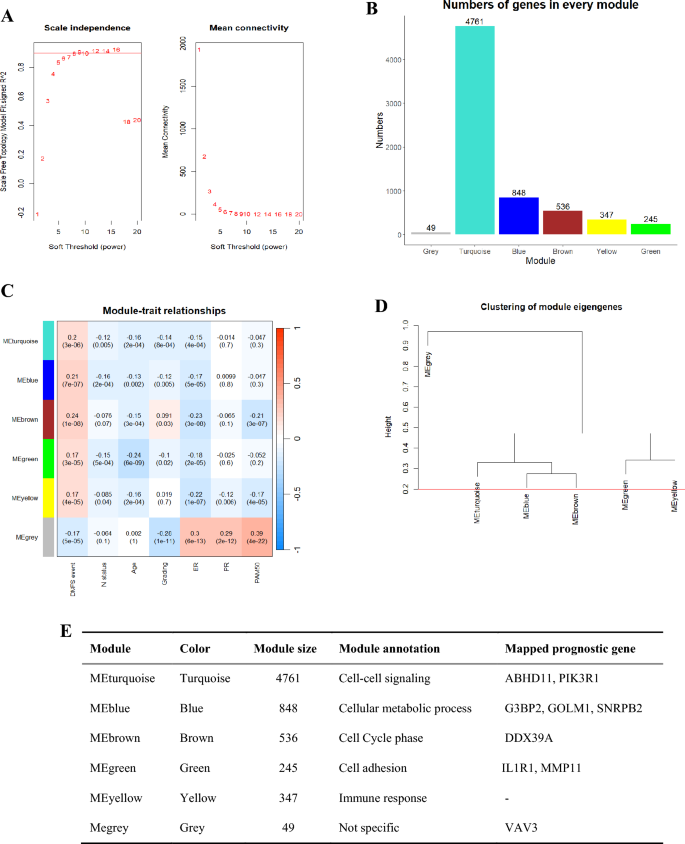
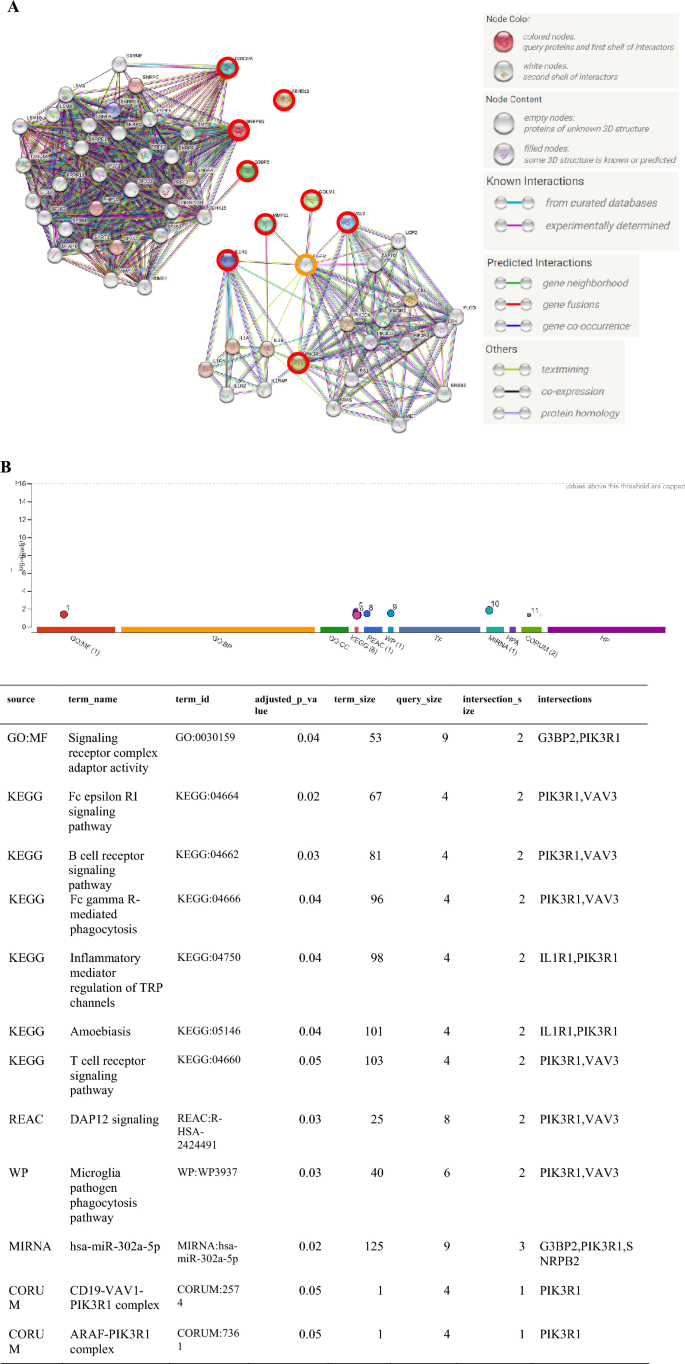
实验目的是解析小肿瘤乳腺癌转移的基因共表达网络及功能通路。方法上,对单因素Cox回归中P<0.05的6786个基因构建WGCNA网络,选择软阈值β=6使无标度拓扑拟合指数R²达到0.9,识别基因模块并分析模块与临床特征的关联;通过STRING数据库构建9个枢纽基因的蛋白互作网络,采用gProfiler进行功能富集分析。结果显示,共识别6个基因模块,其中5个模块与远处转移显著正相关,分别富集于细胞间信号传导、细胞代谢、细胞周期、细胞黏附及免疫应答等通路;9个枢纽基因的蛋白互作网络中,PIK3R1、IL1R1、MMP11、GOLM1、VAV3通过EGFR连接形成核心网络,DDX39A、SNRPB2、G3BP2形成另一子网络;功能富集显示这些基因参与免疫调节、信号转导等过程,且G3BP2、PIK3R1、SNRPB2受hsa-miR-302a-5p共同调控。文献未提及具体实验产品,领域常规使用WGCNA R包、STRING数据库、gProfiler工具等。
4. Biomarker研究及发现成果解析
本研究发现的核心Biomarker是由ABHD11、DDX39A、G3BP2、GOLM1、IL1R1、MMP11、PIK3R1、SNRPB2、VAV3组成的预后风险评分模型,该模型可有效预测小肿瘤尺寸乳腺癌患者的远处转移风险,同时揭示了EGFR连接的核心基因互作网络,为小肿瘤转移机制研究提供了新方向。
Biomarker定位方面,该风险评分模型属于多基因联合预后Biomarker,筛选逻辑为:首先通过100次随机生存森林分析从全基因组中筛选出与DMFS相关的46个基因,再通过LASSO Cox回归优化得到9个枢纽基因,最后采用多因素Cox回归确定每个基因的权重并构建风险评分公式。验证方法上,在训练队列和独立验证队列中均通过Kaplan-Meier生存分析、C-index、校准曲线进行验证,同时分析了风险评分与临床特征的关联。特异性与敏感性数据显示,训练队列中高风险组远处转移风险显著高于低风险组(HR=4.51,n=598,P<0.0001),验证队列中HR=5.48(n=101,P=0.003);诺模图的C-index在训练队列为0.76(95%CI 0.72-0.80,P<0.001),验证队列为0.72(95%CI 0.56-0.88,P=0.017),显示出良好的预测效能。核心成果方面,该风险评分可独立作为小肿瘤乳腺癌患者的预后指标,与ER状态联合可进一步提升预测效能;同时发现PIK3R1、IL1R1、MMP11、GOLM1、VAV3通过EGFR形成核心互作网络,这些基因参与免疫调节、细胞黏附、信号转导等关键通路,推测该网络是小肿瘤乳腺癌转移的核心调控机制,为后续机制研究和靶向治疗提供了潜在靶点。