1. 领域背景与文献
文献英文标题:Interleukin-10 enhances IgG galactosylation and sialylation;
发表期刊:未公开;影响因子:未公开;研究领域:免疫生物学(抗体糖基化调控方向)
领域共识:IgG的Fc段N-连接糖基化是调控抗体效应功能的关键翻译后修饰,其模式随免疫应答阶段和炎症微环境动态变化。早期研究发现,短期免疫应答中滤泡外浆细胞产生的IgG具有高半乳糖基化和唾液酸化水平,而长期应答中生发中心(GC)来源浆细胞的IgG糖基化水平显著降低;炎症性佐剂(如完全弗氏佐剂CFA)可通过下调糖基转移酶St6gal1和B4galt1的表达,抑制IgG的半乳糖基化和唾液酸化,其中IFNγ、IL-17阳性的滤泡辅助T细胞是关键调控细胞。当前领域未解决的核心问题是,抗炎细胞因子如何平衡炎症信号的抑制作用,维持长期IgG应答中的糖基化水平,这一机制的缺失限制了对疫苗免疫策略和自身免疫病病理机制的深入理解。
针对这一空白,本研究聚焦抗炎细胞因子IL-10,系统探究其在调控长期抗原特异性IgG糖基化中的作用及细胞分子机制,为抗体糖基化的精准调控提供新的理论依据。
2. 文献综述解析
作者以免疫应答的时间维度(短期vs长期)、佐剂的炎症强度梯度、细胞因子的功能类型为分类维度,系统梳理了IgG Fc糖基化调控领域的现有研究进展,明确了炎症信号的负调控作用,同时凸显了抗炎信号调控机制的研究空白。
现有研究证实,短期IgG应答主要由滤泡外浆细胞介导,产生的抗体具有高半乳糖基化和唾液酸化水平,这类抗体可通过结合抑制性受体调控免疫细胞活化;长期IgG应答则依赖GC来源的浆细胞,其抗体糖基化水平较低,更利于抗原提呈和记忆B细胞的再激活。从佐剂角度看,高炎症性佐剂(如富集结核分枝杆菌的eCFA)会显著下调GC B细胞和浆细胞中St6gal1的表达,进而降低IgG的半乳糖基化和唾液酸化水平;而低炎症性佐剂(如氢氧化铝Alum)则维持较高的糖基化水平。细胞因子层面,IFNγ和IL-17阳性的滤泡辅助T细胞被证实是下调糖基化的关键细胞亚群,其通过作用于GC B细胞,抑制糖基转移酶的表达。现有研究的局限性在于,仅关注了炎症信号的负调控作用,对具有免疫抑制功能的抗炎细胞因子(如IL-10)在促IgG糖基化中的作用及机制尚未开展系统研究,无法解释低炎症佐剂诱导高糖基化水平的同时伴随IFNγ阳性细胞富集的矛盾现象。
本研究的创新点在于首次揭示了IL-10信号与GC B细胞及浆细胞中St6gal1表达升高、IgG半乳糖基化和唾液酸化增强的直接关联,同时鉴定出IL-10+IFNγ+双阳性滤泡辅助T细胞亚群,解释了Alum佐剂诱导高糖基化水平的同时IFNγ细胞富集的机制,填补了抗炎细胞因子调控长期IgG糖基化的研究空白,为疫苗设计中糖基化的精准调控提供了新的靶点。
3. 研究思路总结与详细解析
本研究的整体框架为:以“IL-10调控长期IgG糖基化”为核心科学问题,通过体内IL-10受体阻断实验验证IL-10的调控作用,结合流式细胞术鉴定参与调控的T细胞亚群,最后通过体外细胞实验验证IL-10拮抗IFNγ的分子机制,形成“假设-体内验证-亚群鉴定-体外功能验证”的完整研究闭环,明确了IL-10在维持长期IgG高糖基化水平中的关键作用。
3.1 IL-10R阻断对IgG糖基化及St6gal1表达的体内验证
实验目的:验证IL-10信号通路对长期抗原特异性IgG1半乳糖基化、唾液酸化水平及St6gal1表达的调控作用。
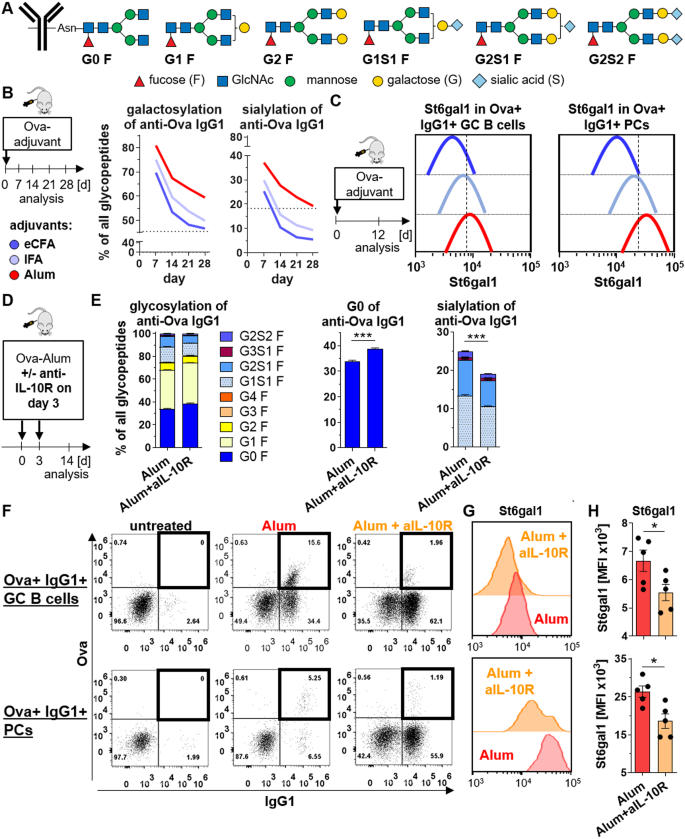
方法细节:选取C57BL/6野生型小鼠,每组5只,于第0天经腹腔注射卵清蛋白(Ova)联合Alum佐剂进行免疫,其中实验组在第3天腹腔注射抗IL-10受体(IL-10R)阻断抗体,对照组注射同型对照抗体;第14天采集血清和脾脏样本,采用纳升级液相色谱-质谱(nLC-MS)分析血清中抗Ova IgG1的Fc糖基化模式,通过流式细胞术检测脾脏中Ova特异性IgG1+ GC B细胞(B220+CD138-FAS+GL-7+)和浆细胞(B220low/inter CD138+)中St6gal1的蛋白表达水平。
结果解读:nLC-MS结果显示,IL-10R阻断组的抗Ova IgG1无半乳糖基化(G0)比例显著升高,总唾液酸化水平(G1S1F+G2S1F+G3S1F+G2S2F)显著降低(n=5,P<0.05);流式细胞术结果显示,实验组中Ova特异性IgG1+ GC B细胞和浆细胞的St6gal1中位荧光强度(MFI)均显著低于对照组(n=5,P<0.01),且IgG1糖基化水平与St6gal1表达量呈显著正相关。
产品关联:文献未提及具体实验产品,领域常规使用流式细胞术抗体、nLC-MS检测系统、Western blot相关试剂及细胞因子阻断抗体等。
3.2 滤泡辅助T细胞亚群分析与IL-10+IFNγ+亚群鉴定
实验目的:解析Alum佐剂诱导高糖基化水平同时伴随IFNγ阳性细胞富集的矛盾机制,鉴定参与调控的T细胞亚群。
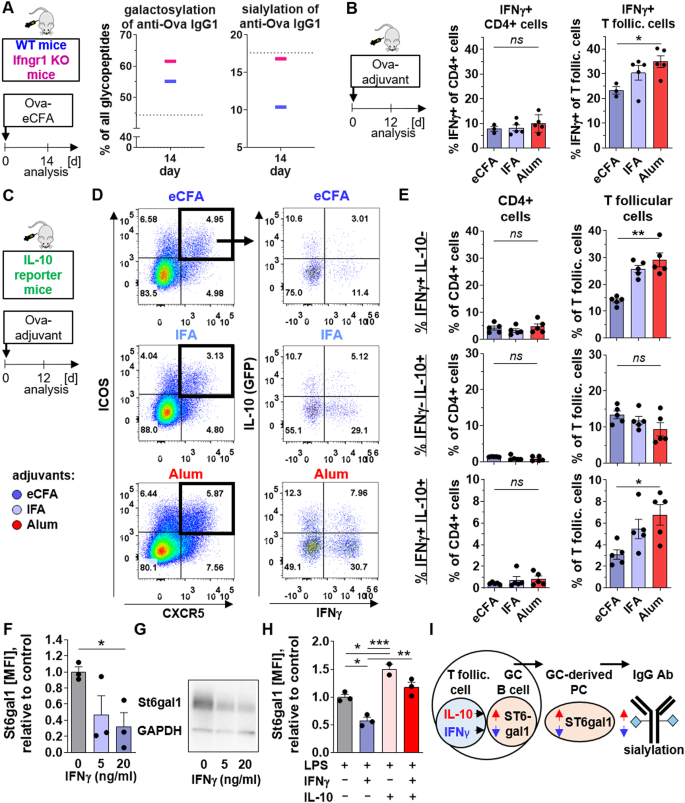
方法细节:首先选取C57BL/6野生型小鼠,每组3-5只,分别用Ova联合eCFA、IFA、Alum佐剂免疫,第12天检测脾脏中IFNγ+ CD4+ T细胞及IFNγ+ CD4+ ICOS+CXCR5+滤泡辅助T细胞的频率;随后选取IL-10报告(GFP)小鼠,每组5只,经上述三种佐剂免疫后,第12天通过流式细胞术分析CD4+ ICOS+CXCR5+滤泡辅助T细胞中IL-10与IFNγ的共表达情况。
结果解读:流式细胞术结果显示,Alum免疫组中IFNγ+滤泡辅助T细胞的频率显著高于eCFA和IFA组(n=5,P<0.01);在IL-10报告小鼠中,Alum组诱导的IL-10+IFNγ+双阳性滤泡辅助T细胞的频率和总数均为最高,占滤泡辅助T细胞的比例显著高于其他两组(n=5,P<0.001),这一亚群的存在可解释IFNγ富集但糖基化水平未下调的矛盾。
产品关联:文献未提及具体实验产品,领域常规使用流式细胞术多色抗体组合、细胞内细胞因子染色试剂盒等。
3.3 IL-10拮抗IFNγ下调St6gal1的体外功能验证
实验目的:体外验证IL-10是否可直接拮抗IFNγ对B细胞中St6gal1表达的下调作用。
方法细节:分离未处理小鼠的脾脏B细胞,经脂多糖(LPS)刺激后,加入不同浓度的IFNγ(0、1、10、20 ng/mL)或联合10 ng/mL IL-10处理,每组3个重复;培养第4天,通过流式细胞术检测B220+ B细胞中St6gal1的MFI,同时采用蛋白质免疫印迹(Western blot)检测St6gal1的蛋白表达水平。
结果解读:流式细胞术结果显示,IFNγ以剂量依赖的方式下调St6gal1的MFI(n=3,P<0.05),而加入IL-10后可显著逆转IFNγ的下调作用(n=3,P<0.01);Western blot结果进一步证实,IL-10可恢复IFNγ处理组中St6gal1的蛋白表达水平,直接验证了IL-10对IFNγ的拮抗效应。
产品关联:文献未提及具体实验产品,领域常规使用细胞培养试剂、LPS等刺激因子、Western blot抗体及检测系统等。
4. Biomarker研究及发现成果
本研究涉及两类关键Biomarker,分别是调控IgG糖基化的功能分子Biomarker St6gal1,以及参与糖基化调控的细胞亚群Biomarker IL-10+IFNγ+滤泡辅助T细胞,二者通过IL-10信号通路形成调控网络,共同维持长期IgG的高糖基化水平。
St6gal1作为α-2,6-唾液酸转移酶,是已知的IgG唾液酸化关键酶,本研究通过体内IL-10R阻断实验筛选其与IL-10信号的关联,经相关性分析和体外实验验证其功能;IL-10+IFNγ+滤泡辅助T细胞则是基于Alum佐剂诱导的矛盾现象,通过IL-10报告小鼠结合流式细胞术筛选,再经体外细胞实验验证其调控效应。
St6gal1的来源为脾脏中的GC B细胞和浆细胞,验证方法包括流式细胞术检测蛋白表达的MFI、Western blot检测蛋白水平,其与IgG糖基化水平的特异性表现为,St6gal1表达量与IgG半乳糖基化、唾液酸化水平呈显著正相关(文献未明确提供相关系数,基于图表趋势推测);IL-10+IFNγ+滤泡辅助T细胞来源于脾脏CD4+ ICOS+CXCR5+滤泡辅助T细胞群体,验证方法为流式细胞术细胞内染色,Alum免疫组中该亚群的频率显著高于eCFA和IFA组(n=5,P<0.001),体外实验显示,IL-10可拮抗IFNγ对B细胞St6gal1的下调作用(n=3,P<0.01)。
St6gal1作为IL-10调控长期IgG糖基化的关键功能分子,其表达水平可直接反映IgG的半乳糖基化和唾液酸化状态;IL-10+IFNγ+滤泡辅助T细胞是首次被鉴定的参与抗体糖基化调控的双阳性T细胞亚群,其通过分泌IL-10平衡IFNγ的抑制效应,维持GC B细胞和浆细胞中的St6gal1表达,进而增强长期IgG的半乳糖基化和唾液酸化水平。这一发现不仅揭示了抗炎细胞因子调控抗体糖基化的新机制,还为疫苗免疫策略的优化和自身免疫病的靶向治疗提供了潜在的Biomarker和干预靶点。