

PI3Kδ抑制剂roginolisib如何实现高选择性:一个C端螺旋的结构机制
一句话结论
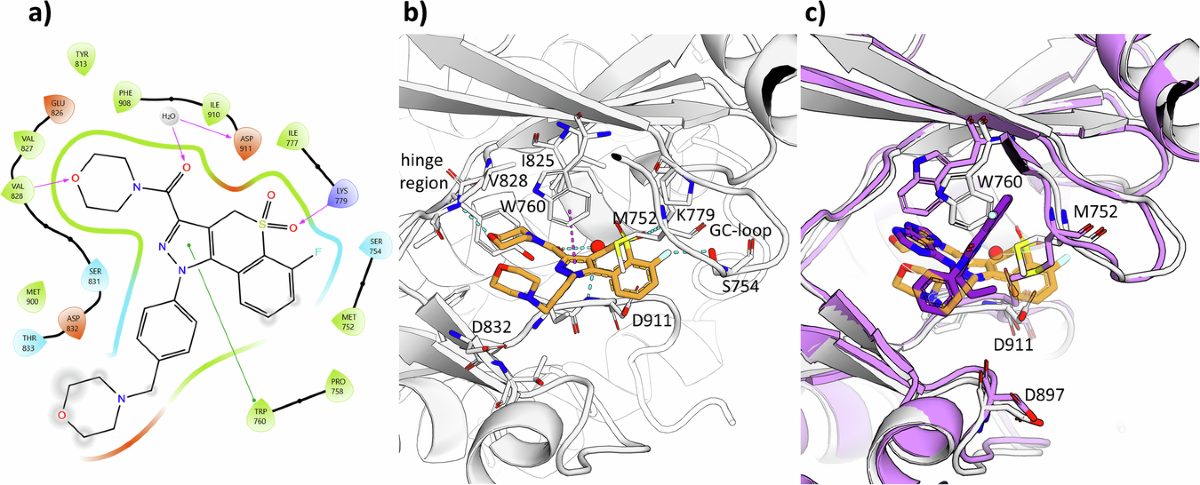
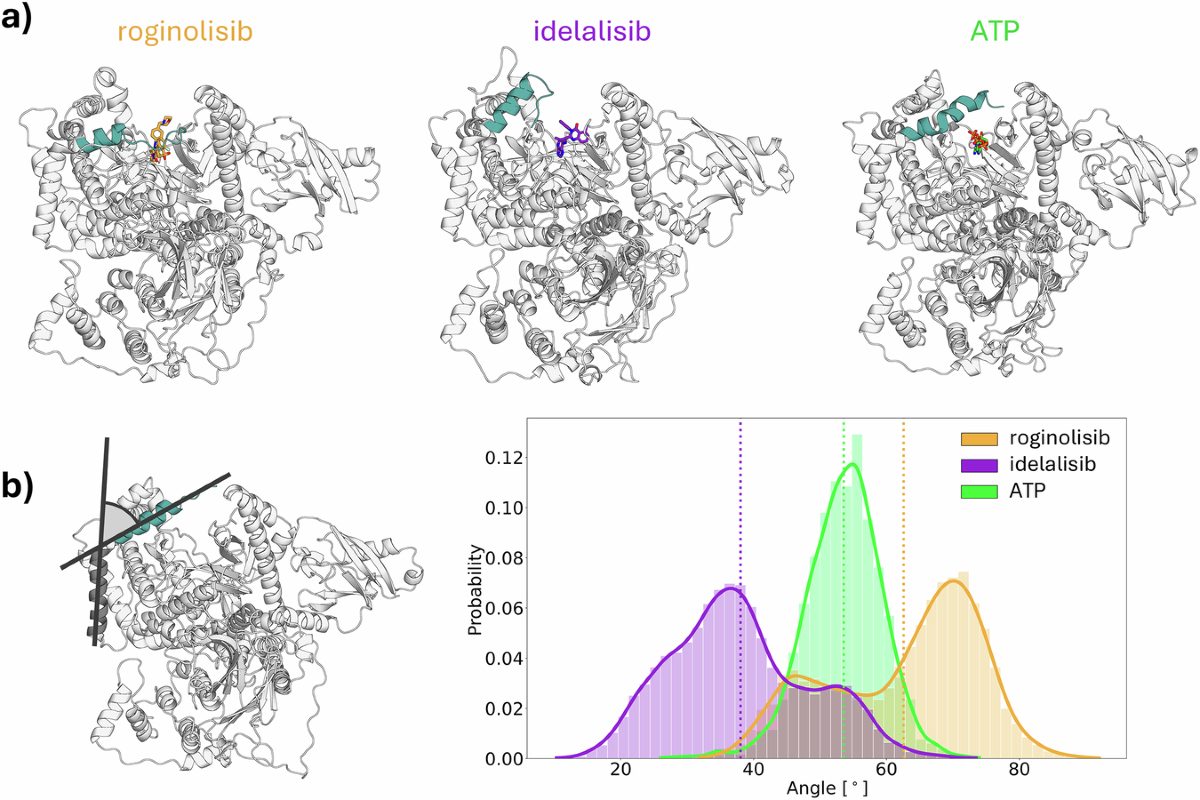
选择性 PI3Kδ 抑制剂 roginolisib 为什么能"认准"目标亚型?日内瓦大学与马普生物物理研究所团队在 Nature Communications 发表研究,结合 X 射线晶体学、分子动力学模拟和氢氘交换质谱给出结构层面的答案:roginolisib 独特地稳定了 PI3Kδ 的催化 C 端螺旋 kα12,把激酶锁死在非活性构象,从而实现对 δ 亚型的强效选择性抑制。
为什么PI3K药物必须"分型打击"
PI3K 家族是细胞生长、增殖与信号传导的核心调控者,也是肿瘤和炎症领域的重要治疗靶点。但这个家族有多个亚型(α、β、δ、γ),各亚型承担的生理功能并不相同。第一代泛 PI3K 抑制剂在临床上暴露出的毒副作用,很大程度上就来自"敌我不分"。药物设计的方向由此明确:只抑制疾病相关的那个亚型——在血液肿瘤领域,这个目标就是 PI3Kδ。
一个螺旋决定选择性
研究团队用三种互补的技术手段解析了 roginolisib 与 PI3Kδ 的结合方式。X 射线晶体学给出静态结合结构,分子动力学模拟展示动态行为,氢氘交换质谱验证溶液状态下的构象变化。三层证据指向同一个机制:roginolisib 结合后,PI3Kδ 的 C 端螺旋 kα12 被稳定在特定位置,整个激酶被锁定在非活性构象,无法完成催化循环。
这种结合模式还带来了另一个实际好处:研究观察到肿瘤样本中 PIP3(PI3K 信号通路的关键第二信使)的生成被更持久地抑制。抑制作用持续时间长,意味着药物在体内的有效浓度窗口可能更宽。
对药物设计的启示
这项工作的价值不止于解释一个药。它把"同工酶选择性"这个抽象要求,落实成了一个具体的结构规则——靶向 C 端螺旋的构象稳定。对于正在开发下一代 PI3K 抑制剂的药物化学团队,这提供了一个可以直接借鉴的设计抓手。当然,从结构机制到临床疗效之间仍需试验验证,roginolisib 自身也在临床开发过程中。
信息来源
- 论文:PI3Kδ is selectively inhibited by roginolisib by stabilizing the C-terminal helix kα12,Nature Communications,2026年10月9日在线发表,DOI 10.1038/s41467-026-77424-0
- 作者单位:日内瓦大学(University of Geneva)、马克斯·普朗克生物物理研究所、图卢兹癌症研究中心、默克医疗等
- 通讯作者:Gerhard Hummer;第一作者:Oscar Vadas
- 影响因子参考:2025 JCR,Nature Communications IF 18.1