

1. 领域背景与文献
文献英文标题:Genomic and epidemiological identification of Pseudomonas aeruginosa transmission chains in hospital ICUs;发表期刊:Genome Biology;影响因子:17.906(2023年);研究领域:临床微生物学/医院感染流行病学
铜绿假单胞菌(PA)是临床常见的机会致病菌,也是医院获得性感染的核心病原菌之一,被美国CDC列为“严重威胁”的多重耐药病原体,同时属于ESKAPE耐药菌家族,其多重耐药株的感染给临床治疗带来极大挑战。领域发展关键节点可追溯至基于多位点序列分型(MLST)的菌株分型技术应用,为PA的克隆谱系分类提供了标准化方法;后续核心基因组MLST(cgMLST)技术的出现大幅提升了遗传分辨率,推动了基因组流行病学在PA传播溯源中的应用;近年来全基因组测序技术的普及,使得高分辨率的单核苷酸多态性(SNP)分析成为医院感染溯源的主流手段。当前研究热点聚焦于PA在医院环境中的持续定植机制、环境 reservoirs(如水槽、水龙头)在感染传播中的作用,以及基因组技术在实时感染防控中的转化应用。领域未解决的核心问题包括:缺乏统一的SNP阈值用于定义PA的近期传播克隆株,ICU中PA的环境-患者、患者-患者传播途径的相对贡献尚不明确,长期持续性环境reservoir的传播风险评估不足,且多数研究缺乏基因组数据与流行病学信息的系统整合验证。
针对上述研究空白,本研究旨在通过对7家医院ICU的2046株PA分离株进行全基因组测序与流行病学分析,确定用于识别近期传播事件的SNP阈值,解析ICU中PA的传播动力学特征,明确环境reservoir与不同传播途径的作用,为医院PA感染的精准防控提供科学依据,其学术价值在于建立了基因组与流行病学结合的PA传播溯源体系,填补了大样本多中心ICU PA传播研究的空白。
2. 文献综述解析
作者对领域内现有研究的分类维度主要包括:基因组分型方法的演进(从MLST到cgMLST再到全基因组SNP分析)、不同研究中PA传播SNP阈值的差异、PA传播途径的研究(环境-患者、患者-患者)。
现有研究的关键结论包括:PA可在医院潮湿环境(如水槽、水龙头)中长期定植,形成持续的感染reservoir;基因组分型技术可有效识别PA的传播事件,但不同研究报道的SNP阈值存在差异,如部分研究提出20 SNPs、25 SNPs或26 SNPs的阈值;环境-患者传播和患者-患者传播均为ICU中PA感染的重要途径,但不同研究中两者的相对贡献存在差异。技术方法优势方面,cgMLST具有高分辨率、标准化和可重复性的特点,适合跨实验室比较;全基因组SNP分析分辨率更高,无需依赖参考基因组的泛基因组分析可覆盖更多遗传变异。现有研究的局限性包括:多数研究样本量较小,缺乏多中心大样本验证;SNP阈值的确定方法不统一,缺乏结合流行病学信息的系统验证;部分研究因metadata缺失(如患者房间信息、住院时间),无法准确评估传播事件的流行病学关联;对PA环境reservoir的长期持续性及其跨ICU传播的研究不足。
本研究的创新价值在于:首次在多中心大样本(7家医院ICU,2046株)中,采用两种独立方法确定了全基因组SNP传播阈值(24 SNPs),解决了领域内SNP阈值不统一的问题;开发了量化的流行病学链接评分(ELS)系统,系统验证了基因组传播对的流行病学支持,实现了基因组数据与流行病学信息的深度整合;发现PA环境reservoir可在ICU中持续存在近2年,且存在跨ICU的传播集群,明确了环境-患者传播和患者-患者传播在ICU中的相对贡献,为PA感染防控提供了精准靶点。
3. 研究思路总结与详细解析
本研究的整体框架为:以解析ICU中PA的传播动力学、建立可临床转化的基因组溯源工具为研究目标,核心科学问题是如何通过基因组数据结合流行病学信息准确识别PA的近期传播事件,明确ICU中PA的主要传播途径与持续性reservoir;技术路线遵循“样本收集与临床特征分析→基因组测序与遗传多样性解析→传播SNP阈值确定→流行病学评分系统开发→基因组与流行病学关联验证→传播集群分析→结论”的闭环逻辑。
3.1 样本收集与临床特征分析
实验目的:明确研究队列的PA感染与定植基线特征,为后续基因组分析提供临床背景。
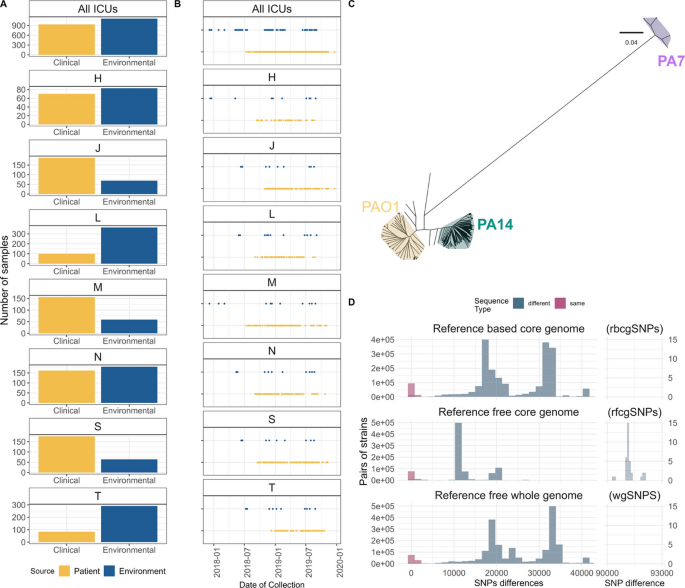
方法细节:样本来自加拿大大多伦多地区7家医院ICU的随机对照试验(2017-2019年),包括临床分离株(患者感染/定植样本,2018年7月-2019年12月连续收集)、环境分离株(水槽表面、排水管、水龙头等,2017年12月-2019年8月分7次收集);对患者进行入院直肠拭子筛查、临床样本检测,统计医院获得性感染(HAI)的发生率、类型、预后等临床特征。
结果解读:共纳入4263例ICU入院患者,910例接受PA筛查,入院筛查阳性率为18%;临床样本PA阳性率为23%;共识别72例PA-HAI(60例患者,占比1.4%),其中肺炎占62.5%,30天死亡率为40%;最终2046株PA分离株通过测序质控,其中临床株935株、环境株1111株,覆盖359例患者的374次ICU入院。
产品关联:文献未提及具体实验产品,领域常规使用微生物分离培养培养基、核酸提取试剂盒、Illumina测序平台等。
3.2 基因组测序与遗传多样性分析
实验目的:解析PA分离株的遗传多样性特征,比较不同遗传距离计算方法的一致性与适用性。
方法细节:采用Illumina NextSeq 500/550进行全基因组测序,Trimmomatic进行reads质控,Spades进行基因组组装;用PIRATE构建泛基因组,RaxML构建最大似然系统发育树;采用三种方法计算遗传距离:1)全基因组SNP(wgSNP,SKA工具,无参考基因组);2)基于参考基因组的核心基因组SNP(rbcgSNP,SKA映射至PAO1、PA14、PA7);3)无参考基因组的核心基因组SNP(rfcgSNP,按三个主要phylogroup分别分析)。
结果解读:分离株分为157个序列型(ST),其中ST253(12.9%)、ST179(11.1%)、ST175(10%)为最常见型,高风险克隆株ST235、ST244占比不足2%;系统发育分析显示三个主要phylogroup,与参考菌株PAO1、PA14、PA7对应;三种遗传距离计算方法结果相关性良好,wgSNP方法无需参考基因组,分析速度快,适合临床快速应用;同一ST内的SNP差异显著小于不同ST之间,如rbcgSNP同一ST内差异范围为0-3570,不同ST间为12-44760(n=2046,P<1.0e-4)。
产品关联:实验所用关键产品:Illumina NextSeq 500/550测序平台,Trimmomatic、Spades、PIRATE、SKA等开源生物信息学工具。
3.3 传播SNP阈值的确定
实验目的:定义可有效识别ICU中PA近期传播事件的SNP阈值。
方法细节:采用两种独立方法:1)基于同一患者不同时间分离株的SNP差异分布,考虑到分布呈右偏态,取90th百分位数以减少 outliers的影响,分别计算同一天和6个月内分离株的SNP阈值;2)线性混合模型(LMM),以SNP距离为因变量,采样时间间隔为自变量,患者入院为随机效应,通过100次重复拟合计算6个月内的传播阈值。
结果解读:同一患者同一天分离株的wgSNP 90th百分位数为17,6个月内分离株的90th百分位数为22;LMM方法计算的wgSNP传播阈值为24;两种方法结果高度一致,最终确定24 SNPs为全基因组SNP的近期传播阈值;核心基因组SNP的传播阈值为20 SNPs。

产品关联:文献未提及具体实验产品,领域常规使用R语言(lme4包)进行统计分析。
3.4 流行病学链接评分(ELS)系统开发
实验目的:建立量化的流行病学关联评分体系,用于验证基因组识别的传播对的合理性。
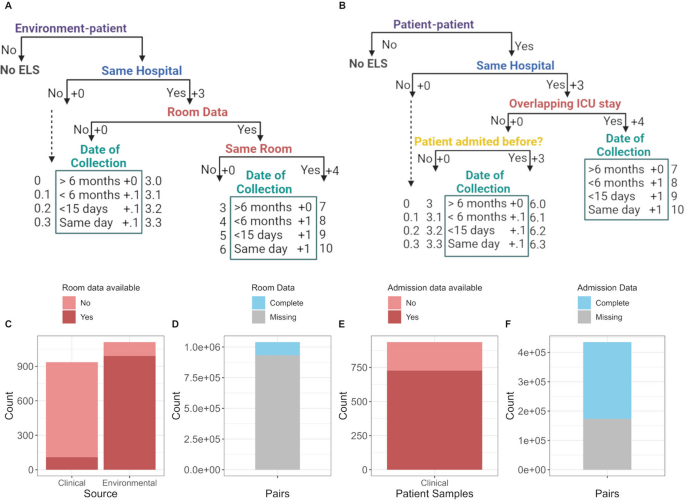
方法细节:针对环境-患者对和患者-患者对分别制定评分规则:环境-患者对的评分基于是否同一ICU(3分)、同一房间(4分)、采样时间间隔(≤15天加1分,≤6个月加1分,同一天加1分);患者-患者对的评分基于是否同一ICU(3分)、住院时间重叠(4分)、采样时间间隔(≤15天加1分,≤6个月加1分,同一天加1分);评分范围0-10,分为高关联(≥8分)、中关联(4-7分)、低关联(3分)、无关联(<3分)四个等级。
结果解读:多数配对的ELS评分较低,高关联配对占比少;由于metadata缺失(如患者房间信息、住院时间),超过70%的低关联和无关联配对存在信息不全的情况,导致低关联和无关联类别占比被高估。
产品关联:文献未提及具体实验产品,领域常规使用R语言或Excel进行评分计算。
3.5 基因组传播对与流行病学关联的验证
实验目的:验证SNP阈值识别的传播对是否具有流行病学支持,明确ICU中PA的传播途径与集群特征。
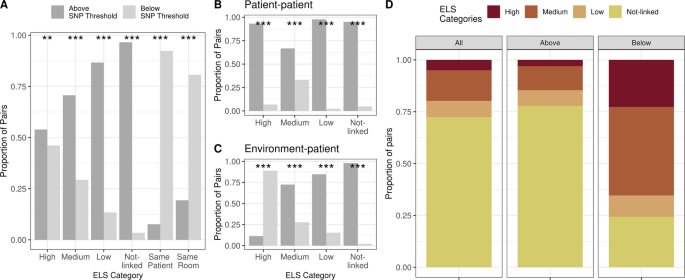
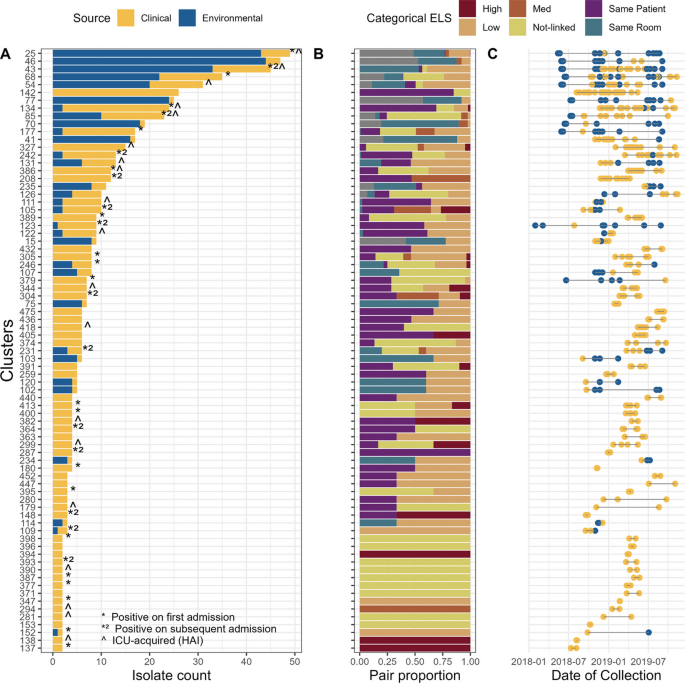
方法细节:将所有配对分为SNP阈值以下(基因组候选传播对,gCTPs)和以上两组,比较不同ELS类别的分布;统计环境-患者和患者-患者gCTPs中具有流行病学关联的比例;采用平均连锁聚类法,基于24 SNPs阈值识别传播集群,分析集群的时间跨度、跨ICU分布、reservoir持续性等特征。
结果解读:gCTPs中70.4%的环境-患者对和48.7%的患者-患者对具有流行病学关联;共识别82个传播集群(包含730株),其中38个集群涉及多个ICU,提示存在跨ICU传播或共同的外部reservoir;部分集群的时间跨度近2年,提示环境reservoir的长期持续性;15个集群中环境株的采样时间早于患者株,支持环境-患者传播途径;26%的患者涉及患者-患者传播,提示医护人员手卫生等防控措施仍需加强。
产品关联:实验所用关键产品:NetworkX、Cytoscape生物信息学工具(开源)用于传播集群的可视化分析。
4. Biomarker研究及发现成果解析
Biomarker定位
本研究中的核心Biomarker为用于识别PA近期传播事件的全基因组SNP阈值(24 SNPs),其筛选逻辑为:首先基于同一患者不同时间分离株的遗传多样性确定背景SNP差异,再通过线性混合模型验证时间与SNP差异的关联,最终结合流行病学链接评分(ELS)系统验证该阈值的有效性,形成“遗传多样性分析→模型验证→流行病学关联验证”的完整逻辑链条。
研究过程详述
该Biomarker的来源为7家医院ICU的2046株PA分离株的全基因组测序数据,验证方法包括:1)比较SNP阈值以下(gCTPs)与以上配对的ELS类别分布,评估其流行病学关联的一致性;2)统计不同传播途径(环境-患者、患者-患者)中gCTPs的流行病学关联比例;3)分析传播集群的特征,验证阈值对长期持续性环境reservoir和跨ICU传播的识别能力。特异性方面,SNP阈值以下的配对中仅4%为无流行病学关联的配对,提示该阈值的特异性较高;敏感性方面,该阈值捕获了92%的同一患者配对和81%的同一房间环境配对,提示敏感性良好。
核心成果提炼
该SNP阈值(24 SNPs)可有效识别ICU中PA的近期传播事件,其中环境-患者传播涉及16%的患者,患者-患者传播涉及26%的患者;首次发现PA环境reservoir可在ICU中持续存在近2年,且存在跨ICU的传播集群,明确了持续性环境reservoir的高传播风险;该Biomarker的创新性在于建立了多中心大样本验证的统一SNP阈值,实现了基因组数据与流行病学信息的系统整合,为PA感染的精准溯源提供了标准化工具。统计学结果显示,gCTPs与ELS高关联类别显著相关(Fisher精确检验,P<2.2e-16),时间接近的患者配对与遗传相关显著(卡方检验,P=0.015),验证了该Biomarker的可靠性。