

1. 领域背景与文献
文献英文标题:IDEAL-Age: an interpretable deep learning framework for single-cell resolution profiling of immunological aging
发表期刊:未公开;影响因子:未公开;研究领域:免疫衰老、单细胞转录组学、深度学习
免疫衰老作为机体衰老的核心组成部分,其研究经历了多个关键发展节点:早期基于bulk转录组、DNA甲基化等技术构建的衰老时钟,实现了对 chronological age 的预测,但由于掩盖了免疫细胞亚群的异质性,无法解析免疫衰老的细胞层面机制;单细胞RNA测序(scRNA-seq)技术的出现,揭示了免疫衰老的细胞特异性变化(如CD8+CD28-衰老T细胞积累、naïve CD4+T细胞减少),但现有基于单细胞的衰老预测方法多采用“pseudo-bulk”策略,未充分利用单细胞的精细粒度信息,且缺乏基因和细胞水平的可解释性,限制了对免疫衰老机制的深入理解。当前领域的核心未解决问题包括:如何在单细胞分辨率下精准预测免疫衰老,同时实现多尺度(基因、细胞)的可解释性分析;如何揭示免疫衰老过程中的非线性动态变化和细胞亚群内异质性。针对这些空白,本研究开发了IDEAL-Age框架,旨在填补单细胞水平免疫衰老预测与机制解析的技术缺口,为精准免疫 rejuvenation 策略提供工具支撑,具有重要的学术价值和临床转化潜力。
2. 文献综述解析
作者对领域内现有研究按技术方法分为四类:bulk转录组衰老时钟、pseudo-bulk单细胞衰老时钟、单细胞衰老评分方法、衰老基因标记/基因集。现有研究中,bulk转录组时钟能以5-8年的平均绝对误差预测 chronological age,且能检测自身免疫病等人群的衰老加速,但依赖细胞群体的平均信号,完全掩盖了免疫细胞亚群的异质性;pseudo-bulk方法通过聚合单细胞数据近似bulk谱,相比bulk提升了分辨率,但仍未充分利用单个细胞的转录组信息,且忽略了细胞亚群内的功能异质性;衰老基因标记(如CDKN2A)和基因集(如SASP)是经典的衰老评估工具,但缺乏动态性和细胞特异性,无法反映免疫衰老的复杂过程;单细胞衰老评分方法虽能基于单细胞数据评估衰老,但多缺乏可解释性,难以关联到具体的细胞和分子机制。
通过对比现有研究的局限,本研究的创新价值凸显:首次开发了基于单细胞转录组的可解释深度学习框架IDEAL-Age,实现了单细胞分辨率下的免疫衰老预测,同时具备基因和细胞水平的多尺度可解释性;在多队列数据集上的基准测试显示,IDEAL-Age的性能优于35种现有方法,能揭示免疫衰老过程中的非线性基因贡献轨迹和细胞亚群内异质性,为免疫衰老的机制解析提供了新的技术范式。
3. 研究思路总结与详细解析
本研究的整体目标是开发一款基于单细胞转录组的、具备多尺度可解释性的免疫衰老预测框架,核心科学问题是如何在单细胞分辨率下精准预测免疫衰老,并解析其背后的细胞和分子机制,技术路线遵循“数据整合→模型构建→验证优化→可解释性分析→疾病应用”的闭环逻辑:首先整合多队列单细胞转录组数据并进行预处理,然后构建DeepSets-Attention深度学习架构结合多任务损失和集成学习的IDEAL-Age模型,通过内部、外部数据集验证模型性能并与现有方法对比,接着从基因和细胞水平解析模型的可解释性,最后将模型应用于系统性红斑狼疮(SLE)队列,揭示疾病中的免疫衰老机制。
3.1 多队列单细胞数据整合与预处理
实验目的:构建高质量、覆盖广泛年龄范围的训练与验证数据集,为模型训练提供可靠的基础数据。
方法细节:整合7个公开的外周血单个核细胞(PBMC)单细胞转录组数据集(AIDA、OneK1K、siAge、SC2018、HCA、Sound Life、CIMA),将数据集划分为训练集(AIDA+OneK1K,n=1284)、内部测试集(AIDA测试集n=125、OneK1K测试集n=197)、外部测试集(HCA n=48、Sound Life n=96、CIMA n=421)及极端年龄微调集(siAge n=61、SC2018 n=7);特征选择整合三类基因:细胞类型标记基因(通过eMark算法筛选,n=2425)、年龄相关基因(互信息筛选前2000)、已发表衰老基因集(8个数据库的基因),最终得到5012个基因;单细胞数据预处理包括:对细胞数超过1000的供体进行随机下采样,保留1000个细胞;基于训练集的50个随机供体进行z-score归一化,消除批次效应;同时构建pseudo-bulk数据作为基线模型的输入。
结果解读:构建了覆盖0-110岁人群的多队列数据集,特征选择平衡了生物学相关性与模型泛化性,预处理后的数据符合深度学习模型的输入要求,为后续模型训练提供了高质量的基础。
产品关联:文献未提及具体实验产品,领域常规使用Scanpy、Seurat等单细胞分析软件,PyTorch、AutoGluon等深度学习框架。
3.2 IDEAL-Age模型架构设计
实验目的:开发能够充分利用单细胞异质性、同时具备可解释性的免疫衰老预测模型。
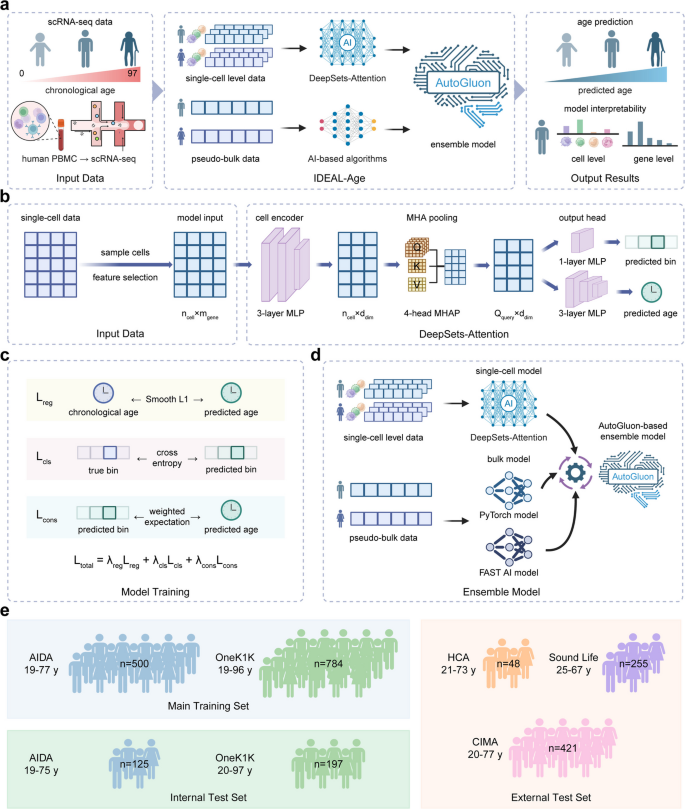
方法细节:模型由三部分组成:DeepSets-Attention架构、多任务损失函数、集成学习策略。DeepSets-Attention架构包括三个模块:细胞编码器(3层多层感知器MLP,将单个细胞的转录组映射到256维潜在空间)、多头注意力池化(学习4个查询向量,自适应关注与衰老相关的细胞亚群,避免简单平均池化的局限性)、供体水平预测头(将聚合的细胞表示转换为免疫年龄预测值);多任务损失函数结合回归损失(Smooth L1,预测连续年龄)、分类损失(交叉熵,预测10年间隔的年龄组)、一致性损失(Smooth L1,确保回归与分类结果一致);集成学习采用AutoGluon框架,将DeepSets-Attention模型与基于pseudo-bulk的基线模型(如FastAI、PyTorch MLP)整合,提升模型性能与泛化性。
结果解读:模型满足置换不变性,可处理不同细胞数的供体数据;多任务损失函数提升了模型的预测准确性与泛化性;集成学习进一步优化了模型性能,为后续的可解释性分析奠定了基础。
产品关联:文献未提及具体实验产品,领域常规使用PyTorch实现深度学习模型,AutoGluon用于集成学习。
3.3 模型性能验证与基准测试
实验目的:验证IDEAL-Age的预测准确性、泛化性,对比现有方法的性能优势。
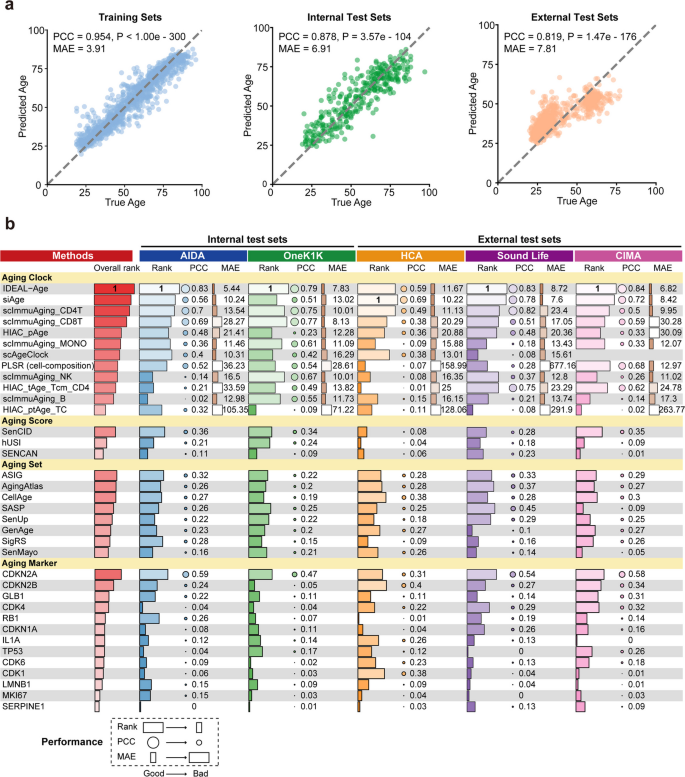
方法细节:在内部测试集、外部测试集上评估模型性能,采用Pearson相关系数(PCC)和平均绝对误差(MAE)作为指标;与35种现有方法(包括衰老标记、衰老基因集、衰老评分方法、单细胞衰老时钟)进行基准测试;进行年龄分层评估,针对极端年龄组(<19岁、>77岁)进行模型微调;通过消融实验验证模型架构、特征选择、多任务损失的作用。
结果解读:IDEAL-Age在训练集(n=1284)的PCC为0.95,MAE为3.91;内部测试集(n=322)的PCC为0.878,MAE为6.91;外部测试集(n=565)的PCC为0.819,MAE为7.81;在与35种方法的对比中,IDEAL-Age获得了最高的整体排名,在内部验证队列和两个大规模外部队列(Sound Life、CIMA)中排名第一,HCA队列中排名第二;极端年龄微调后,<19岁组的MAE从17.64降至1.52,PCC从0.58升至0.95;消融实验显示,集成架构、特征选择、多任务损失均显著提升了模型的性能与泛化性。
产品关联:文献未提及具体实验产品,领域常规使用Scikit-learn、Scanpy等进行统计分析和基准测试。
3.4 多尺度可解释性分析(基因与细胞水平)
实验目的:解析IDEAL-Age预测背后的基因与细胞机制,揭示免疫衰老的分子与细胞特征。
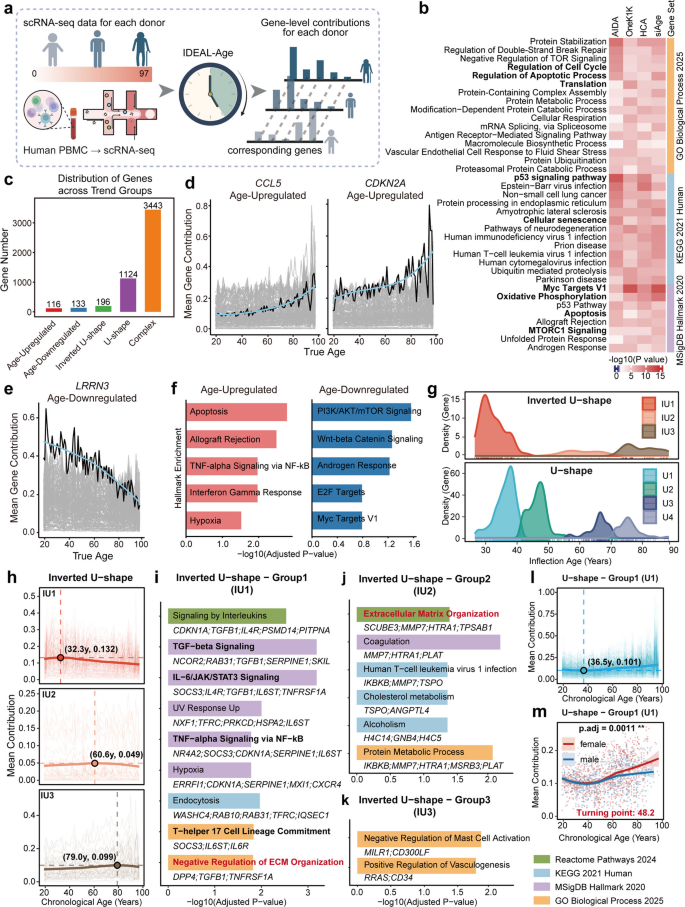
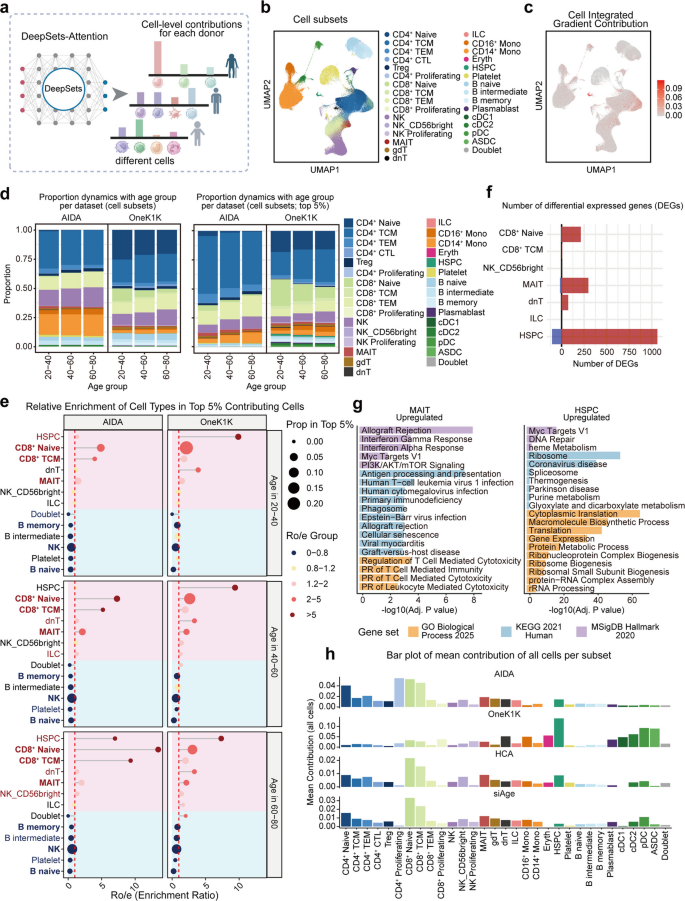
方法细节:基因水平采用集成梯度(IG)计算每个基因的贡献,分析基因贡献随年龄的变化趋势(分为单调上升、单调下降、倒U型、U型、复杂五类),进行功能富集分析;细胞水平采用注意力权重计算每个细胞的贡献,分析细胞亚群的贡献变化,结合差异表达基因分析细胞亚群内的异质性;通过k-means聚类对非线性基因贡献轨迹进行亚组分析。
结果解读:鉴定出保守的衰老相关基因(如CD8B、RPS4Y1,在多队列中均为top贡献基因)和数据集特异性基因(如CLDN11仅在HCA队列中贡献显著);基因贡献的非线性轨迹显示,倒U型基因的峰值年龄(32.3y、60.6y、79.0y)与已报道的血浆蛋白质组衰老波一致,对应不同的生理阶段(如32.3y对应适应性免疫的峰值);鉴定出衰老相关细胞亚群(NK细胞、CD8+TEM、B intermediate,在加速衰老队列中比例增加)和年轻相关亚群(CD4+TCM、CD4+naïve、CD8+naïve等,在加速衰老队列中比例减少);发现细胞亚群内的异质性,如MAIT细胞的高贡献细胞富集人类巨细胞病毒(CMV)感染相关通路,提示其在免疫衰老中的特殊作用。
产品关联:文献未提及具体实验产品,领域常规使用R的ggplot2、Python的Matplotlib进行可视化,GSEAPY进行功能富集分析。
3.5 SLE队列中的模型应用
实验目的:验证IDEAL-Age在疾病中的应用价值,解析SLE的免疫衰老机制。
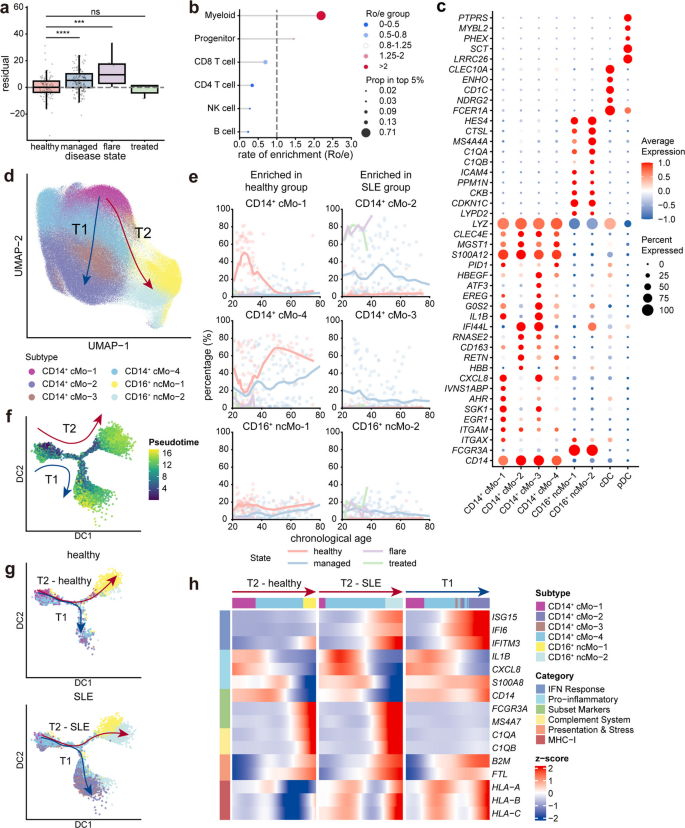
方法细节:将IDEAL-Age应用于156例SLE患者(包括活动期、稳定期、治疗后)和99例健康对照的PBMC单细胞转录组数据,通过年龄残差(预测年龄与健康队列拟合年龄的差值)评估免疫衰老加速;分析细胞贡献的富集情况,重点研究单核细胞亚群的发育轨迹(采用Monocle2进行拟时序分析),并解析轨迹中的动态基因表达变化。
结果解读:SLE患者的免疫衰老显著加速,活动期患者的衰老加速程度最高,治疗后衰老加速得到缓解;单核细胞是SLE患者免疫衰老加速的主要贡献细胞,健康人群单核细胞主要偏向T2-healthy轨迹(终末CD16+ncMo-1),而SLE患者单核细胞偏向T1轨迹(终末CD14+cMo-2)和T2-SLE轨迹(CD16+ncMo-2),这些单核细胞高表达干扰素刺激基因(ISGs),与SLE的核心“干扰素特征”一致,揭示了SLE免疫衰老加速的细胞与分子机制。
产品关联:文献未提及具体实验产品,领域常规使用Monocle2进行拟时序分析,Seurat进行差异表达分析。
4. Biomarker研究及发现成果解析
Biomarker定位
本研究鉴定的Biomarker包括基因水平的免疫衰老相关基因和细胞水平的衰老/年轻相关细胞亚群。基因Biomarker的筛选逻辑为:通过IDEAL-Age模型的集成梯度分析计算基因贡献,结合年龄相关趋势分析、多队列保守性验证及功能富集分析,确定核心基因;细胞Biomarker的筛选逻辑为:通过细胞贡献分析结合细胞比例变化、差异表达基因分析,筛选在加速/减速衰老队列中具有一致变化趋势的细胞亚群,并在多队列中验证其稳健性。
研究过程详述
基因水平Biomarker:通过集成梯度计算得到的top贡献基因中,CDKN2A、CCL5等属于单调上升型,其贡献随年龄增加而升高,与细胞衰老和炎症反应相关;LRRN3属于单调下降型,其贡献随年龄增加而降低,与naïve T细胞的功能维持相关;这些基因在多队列中表现出保守的年龄相关趋势,功能富集分析显示,单调上升基因富集凋亡、TNFα信号等通路,单调下降基因富集PI3K/AKT/mTOR信号等通路。细胞水平Biomarker:衰老相关细胞亚群(NK细胞、CD8+TEM、B intermediate)在加速衰老队列中比例显著增加(n=322,P<0.05),年轻相关细胞亚群(CD4+TCM、CD4+naïve等)在加速衰老队列中比例显著降低(n=322,P<0.05);在SLE队列中,CD14+cMo-2、CD16+ncMo-2单核细胞亚群的比例显著高于健康对照(n=255,P<0.001),且高表达干扰素刺激基因。
核心成果提炼
基因水平Biomarker揭示了免疫衰老的非线性动态变化,倒U型基因的峰值年龄与血浆蛋白质组衰老波一致,为免疫衰老的阶段划分提供了分子依据;细胞水平Biomarker鉴定了新的衰老/年轻相关细胞亚群,尤其是MAIT细胞的亚群内异质性,拓展了对免疫衰老细胞机制的理解;在SLE中,单核细胞亚群作为Biomarker,不仅揭示了SLE免疫衰老加速的核心机制,还为疾病的诊断和治疗提供了潜在靶点。本研究的创新性在于首次在单细胞分辨率下系统鉴定了免疫衰老的多尺度Biomarker,且通过模型的可解释性分析实现了Biomarker与衰老机制的直接关联,为免疫衰老的研究提供了新的思路和工具。