

1. 应用领域与背景
文献英文标题:Guided omission of linkage disequilibrium enhances detection of epistatic and coadapted genomic variation associated with methicillin resistance in Staphylococcus aureus;发表期刊:BMC Genomics;影响因子:未公开;研究领域:细菌耐药基因组学,金黄色葡萄球菌甲氧西林耐药机制研究。
细菌耐药是全球公共卫生领域的重大威胁,据预测到2050年每年将有800万人因耐药菌感染死亡。甲氧西林耐药金黄色葡萄球菌(MRSA)是临床最常见的耐药致病菌之一,其耐药性主要由mecA基因介导,该基因通过葡萄球菌盒式染色体SCCmec进行水平转移。传统观点认为单一耐药基因即可介导耐药,但越来越多的研究表明,基因间的上位性互作和共适应变异在耐药表型的形成和维持中起关键作用。全基因组关联分析(GWAS)已广泛应用于细菌耐药基因的筛选,但细菌基因组中普遍存在的连锁不平衡(LD)会导致共遗传信号掩盖真实的功能性互作,难以解析耐药相关的上位性和共适应网络。当前研究的核心空白在于缺乏有效区分LD和功能性互作的GWAS方法,以及对MRSA中SCCmec整合后基因组共适应机制的系统解析。本研究开发了GOLD-GWAS方法,通过量化LD衰减并掩盖LD区域,增强对功能性共适应变异的检测能力,旨在填补这一研究空白。
2. 文献综述解析
作者对现有研究的分类维度主要包括两个层面:一是细菌耐药的基因互作类型,分为加性效应(基因独立贡献耐药表型)和非加性效应(包括协同效应和上位性效应,其中上位性指基因功能相互依赖);二是GWAS方法的应用局限性,聚焦传统GWAS在区分LD导致的共遗传和功能性互作中的不足。现有研究的关键结论显示,单一基因或单核苷酸多态性可介导细菌耐药,但基因间的非加性互作在耐药表型的调控中同样重要,尤其是上位性互作可影响耐药基因的表达和功能。传统GWAS技术的优势在于能够大规模关联基因型与表型,解析耐药的遗传基础,但局限性在于无法有效区分LD导致的共遗传信号和真实的功能性互作,导致上位性位点难以被检测。针对这一空白,本研究的创新点在于开发了GOLD-GWAS方法,通过引入LD衰减量化和区域掩盖步骤,显著提升了对功能性共适应变异的检测效率,首次系统解析了MRSA中SCCmec相关的基因组共适应网络,为细菌耐药机制的研究提供了新的技术范式。
3. 研究思路总结与详细解析
本研究的整体框架清晰,研究目标是开发并验证一种新型GWAS方法(GOLD-GWAS),用于检测细菌基因组中与目标位点相关的功能性共适应变异;核心科学问题是如何区分LD导致的共遗传信号和真实的上位性互作,解析MRSA中SCCmec整合后的基因组共适应机制;技术路线遵循“方法开发-模拟验证-真实数据验证-应用解析”的闭环逻辑,依次通过模拟数据集验证方法性能、金黄色葡萄球菌基因组LD特征分析、已知上位性位点验证方法有效性,最终筛选并解析与SCCmec相关的共适应基因组变异。
3.1 模拟数据集构建与方法性能验证
实验目的是验证GOLD-GWAS方法在区分LD干扰信号和功能性共适应变异中的性能优势。方法细节上,研究人员使用SimBac软件模拟了1000个长度为1Mbp的细菌基因组,设置重组率为R=0.02、位点特异性突变率为θ=0.001,在基因组约100kbp区域选择次要等位基因频率(MAF)>0.2的多态性位点作为锚定位点,在600kbp区域构建了11个人工共适应位点,每个位点与锚定位点的共适应率为95%以避免数值误差,随后分别应用标准GWAS和GOLD-GWAS方法分析模拟数据集,重复实验4次。结果解读方面,GOLD-GWAS有效掩盖了锚定位点的LD区域(95319-115319bp范围内无k-mers映射),并准确识别出人工共适应位点,共有32个k-mers的-log(p)值大于5.11;与标准GWAS相比,GOLD-GWAS中人工共适应位点k-mers的归一化平均排名提升了76%(n=4,GOLD-GWAS为780±303,标准GWAS为444±251),证明该方法能更高效地检测出不受LD干扰的功能性共适应变异。产品关联:文献未提及具体实验产品,领域常规使用基因组模拟软件(如SimBac)、GWAS分析工具(如pyseer)等。

3.2 金黄色葡萄球菌基因组LD衰减特征分析
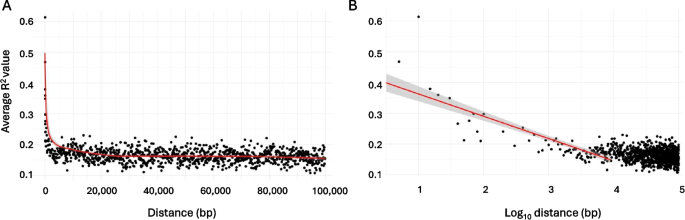
实验目的是确定金黄色葡萄球菌基因组中LD的衰减距离,为GOLD-GWAS方法的区域掩盖提供参数依据。方法细节上,研究人员从NCBI参考序列数据库选取了806株金黄色葡萄球菌全基因组序列,其中426株为SCCmec阳性,380株为SCCmec阴性,将所有基因组与NCTC 8325参考基因组比对后进行变异检测,随机选取10%的多态性位点进行LD分析,计算不同距离单核苷酸多态性(SNP)对的平均R²值。结果解读方面,金黄色葡萄球菌基因组的LD随SNP对距离增加而衰减,在8790bp后趋于平衡,当距离超过100kbp时,平均R²值降至0.149,这与之前研究中“距离>10kbp时无显著LD”的结论一致,因此研究选择10000bp作为保守的LD掩盖区域。产品关联:文献未提及具体实验产品,领域常规使用基因组比对工具(如BWA)、LD分析工具(如PLINK)等。
3.3 已知上位性位点验证GOLD-GWAS有效性
实验目的是验证GOLD-GWAS方法在真实细菌基因组中检测已知上位性互作的能力。方法细节上,研究人员选择divIVA(参与细胞分裂和极性调控)和secA2(参与分泌系统功能)作为已知存在上位性互作的位点,应用GOLD-GWAS分析金黄色葡萄球菌基因组中与divIVA相关的共适应位点,分析前掩盖divIVA及其LD区域以排除共遗传信号干扰。结果解读方面,Q-Q图显示低p值符合预期的χ²分布,说明无群体结构混杂;Manhattan图显示secA2、murC(肽聚糖合成相关基因)等已知与divIVA存在上位性互作的基因显著关联,这些基因的功能集中于肽聚糖生物合成通路;进一步分析显示,显著关联的基因与divIVA无基因组邻近性(-log(p)>200,beta>0.5),证明GOLD-GWAS能有效检测出不受LD干扰的功能性上位性互作。产品关联:文献未提及具体实验产品,领域常规使用GWAS分析工具(如pyseer)、基因组可视化工具(如Phandango)等。
3.4 SCCmec相关共适应基因组变异筛选
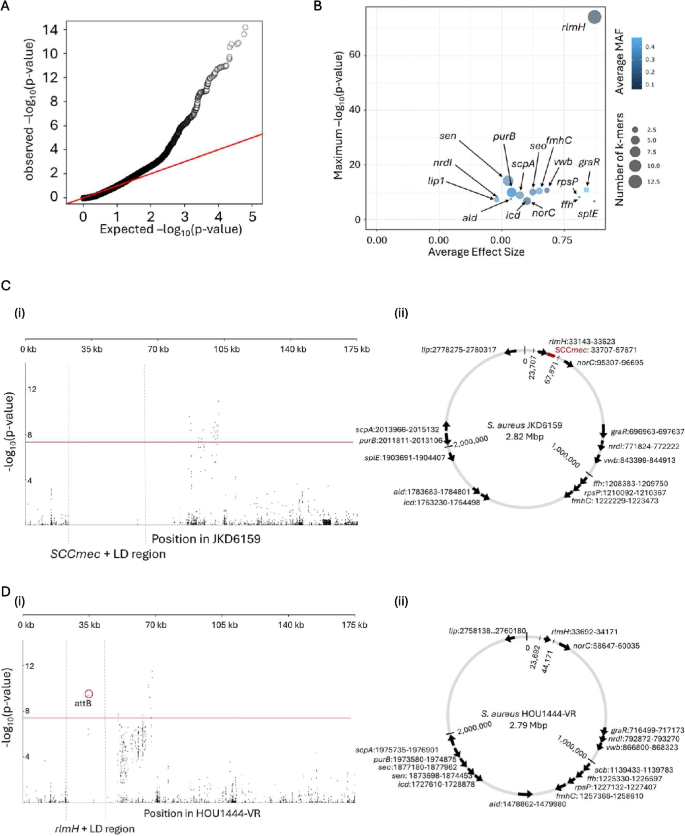
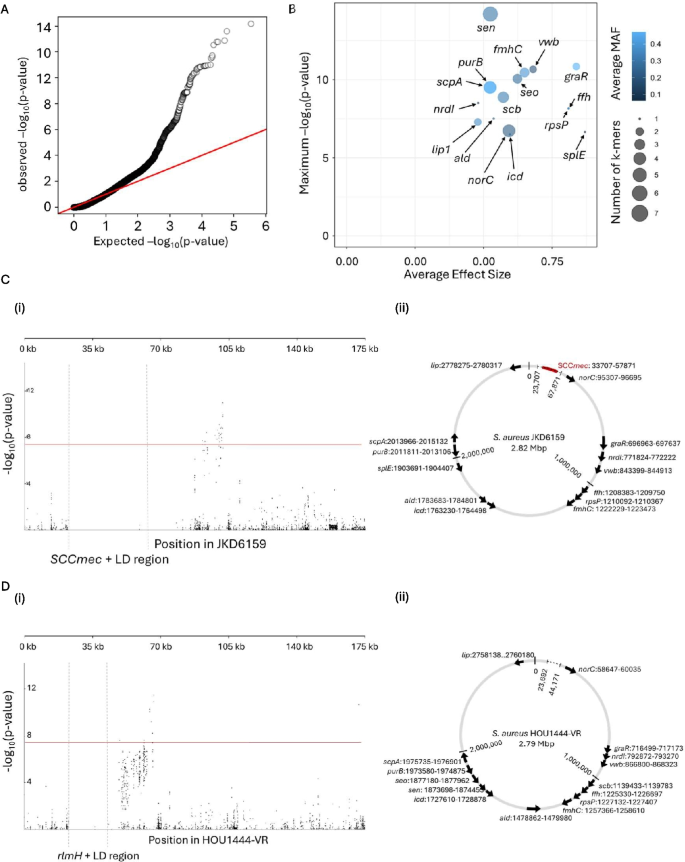
实验目的是解析金黄色葡萄球菌中与SCCmec相关的基因组共适应变异,揭示SCCmec整合后的基因组调控网络。方法细节上,研究分两步进行GOLD-GWAS分析:第一步掩盖SCCmec及其LD区域,第二步进一步掩盖rlmH(SCCmec的插入位点)及其LD区域,以排除插入位点的直接关联信号;随后应用Fisher精确检验分析显著关联的k-mers与SCCmec的相关性,通过系统发育树可视化变异的分布。结果解读方面,第一步分析中,rlmH基因中的attB位点(仅存在于SCCmec阴性菌株)与SCCmec呈显著负相关(-log(p)=9.5),该位点是SCCmec整合的重组位点;第二步分析筛选到16个与SCCmec相关的基因,其中sen基因(编码葡萄球菌肠毒素N)的-log(p)值最高(14.2),splE基因(编码丝氨酸蛋白酶SplE)的效应量beta最大(0.87);Fisher精确检验显示,87.5%的显著k-mers与SCCmec呈正相关(n=35/40),其中16个k-mers的相关性达到高度显著水平(p<0.001),仅icd基因的k-mer呈显著负相关(OR<1,p=0.0005),提示这些正相关基因可能促进SCCmec的整合或在整合后参与基因组共适应过程。产品关联:文献未提及具体实验产品,领域常规使用基因组注释工具(如BWA)、统计分析工具(如Python scipy)等。

4. Biomarker研究及发现成果解析
本研究中涉及的Biomarker为与SCCmec相关的基因组变异位点(包括基因区域的k-mers),属于耐药相关的共适应基因组Biomarker,其筛选与验证逻辑为:首先通过GOLD-GWAS方法筛选与SCCmec相关的变异位点,排除LD干扰信号;随后应用Fisher精确检验验证变异位点与SCCmec的相关性,控制群体结构混杂;最后通过功能注释明确Biomarker的潜在功能。
Biomarker的来源为806株金黄色葡萄球菌的全基因组序列,涵盖SCCmec阳性和阴性菌株。验证方法主要包括GOLD-GWAS结合线性混合模型(用于控制群体结构,避免假阳性关联)和Fisher精确检验(用于量化变异位点与SCCmec的相关性)。特异性与敏感性数据显示,sen基因的-log(p)值为14.2,提示其与SCCmec的相关性最高;splE基因的效应量beta为0.87,说明其对SCCmec存在的预测能力较强;attB位点的-log(p)值为9.5,具有高度特异性(仅存在于SCCmec阴性菌株);icd基因的OR值小于1(p=0.0005),提示其可能与SCCmec的整合存在负向调控关系。
核心成果提炼显示,本研究首次系统鉴定了16个与SCCmec相关的共适应基因,这些基因的功能涉及多个生物学过程,包括毒素合成(sen)、蛋白酶分泌(splE)、抗生素外排(norC)、细胞壁应激反应(graR)等,其中sen基因与SCCmec的相关性最高,提示毒素合成通路与甲氧西林耐药可能存在共选择或功能协同关系。该Biomarker的创新性在于通过GOLD-GWAS方法排除了LD干扰,首次揭示了MRSA中SCCmec整合后的基因组共适应网络,为MRSA的耐药机制研究提供了新的靶点。统计学结果方面,87.5%的显著k-mers与SCCmec呈正相关(n=35/40),其中16个k-mers的p值小于0.001,icd基因的p值为0.0005,所有结果均具有统计学显著性。