

1. 应用领域与背景
文献英文标题:Sequence bias of chromatin fragmentation methods confounds the interpretation of V-plots as evidence of protein-DNA interactions;发表期刊:BMC Bioinformatics;影响因子:3.7(2024年);研究领域:基因组学与生物信息学(蛋白质-DNA相互作用检测技术)。
蛋白质-DNA相互作用是基因组转录调控、DNA复制等核心生命过程的分子基础,精准检测这类相互作用是解析基因组功能的关键。传统检测方法如染色质免疫沉淀测序(ChIP-seq)依赖特异性抗体标记靶蛋白,存在抗体质量不稳定、无法检测无合适抗体的蛋白等局限性。V图法作为一种无标记检测技术,无需免疫沉淀步骤,通过将染色质片段化后的序列读段比对到共享基序,生成以片段长度为y轴、片段中点到基序中心距离为x轴的二维图,特征性斜纹被认为反映了蛋白质结合导致的DNA保护区域,近年来在转录因子结合位点鉴定、核小体定位研究中被广泛应用。然而,现有研究普遍默认染色质片段化是随机过程,未充分关注MNase、DNase I等酶切方法或超声破碎本身的序列偏好对V图结果的影响,这一空白导致V图法的可靠性未得到系统验证,本文针对这一核心问题展开研究,明确V图的生成是否真的依赖蛋白质-DNA相互作用。
2. 文献综述解析
作者围绕V图法的核心假设——V图的特征性结构由蛋白质结合保护DNA免受片段化酶切割导致——展开系统性评述,通过整合V图应用研究与片段化方法序列偏好的相关报道,指出V图法的潜在技术缺陷。现有研究中,V图法被应用于裂殖酵母、酿酒酵母、小鼠、人类等多个物种,用于检测转录因子结合、核小体边界等,其核心优势是无需抗体标记,可直接分析DNA保护区域,降低了实验成本和技术门槛。但这些研究均未考虑片段化方法的序列偏好,而已有文献报道MNase、DNase I等酶切方法存在明确的核苷酸和二核苷酸切割偏好,超声破碎也存在一定的序列偏向性,甚至有研究指出DNase I的偏好可能干扰蛋白质-DNA相互作用的定位,但未将这些发现与V图的解读直接关联。本文的创新价值在于首次通过实验验证,V图可由片段化方法的序列偏好独立生成,无需蛋白质结合的参与,直接挑战了V图法作为蛋白质-DNA相互作用证据的可靠性,为基因组调控研究的实验方法选择提供了关键警示。
3. 研究思路总结与详细解析
本研究的核心目标是验证V图的生成是否依赖蛋白质-DNA相互作用,核心科学问题是染色质片段化方法的序列偏好是否足以产生V图的特征性斜纹结构,技术路线遵循“假设验证-多方法重复-机制解析”的闭环逻辑:首先对比不同片段化方法在染色质和裸DNA中的序列偏好,然后针对已知转录因子结合位点和随机基序生成V图,验证生物信息学修剪是否能消除序列偏好的影响,最终得出V图可由序列偏好独立生成的结论。
3.1 染色质与裸DNA的片段化处理
实验目的:获取MNase、DNase I、Tn5转座酶、超声破碎四种方法处理后的染色质和完全去蛋白裸DNA样本,为后续序列偏好分析和V图生成提供基础材料。
方法细节:以裂殖酵母为研究模型,培养至指数生长期后用甲醛固定细胞,制备染色质样本;同时通过蛋白酶K彻底消化去除DNA结合蛋白,用高灵敏度荧光试剂盒验证裸DNA样本中蛋白含量低于检测限(12.5微克/毫升)。MNase处理设置0-75单位/毫升的浓度梯度,37℃消化30分钟;DNase I处理染色质用200单位/毫升,裸DNA用0.1单位/毫升;超声破碎使用Diagenode Bioruptor仪器,设置5个循环的30秒开/关程序;Tn5转座酶处理采用Nextera XT试剂盒,同时引用已发表的染色质转座酶测序数据作为对照。
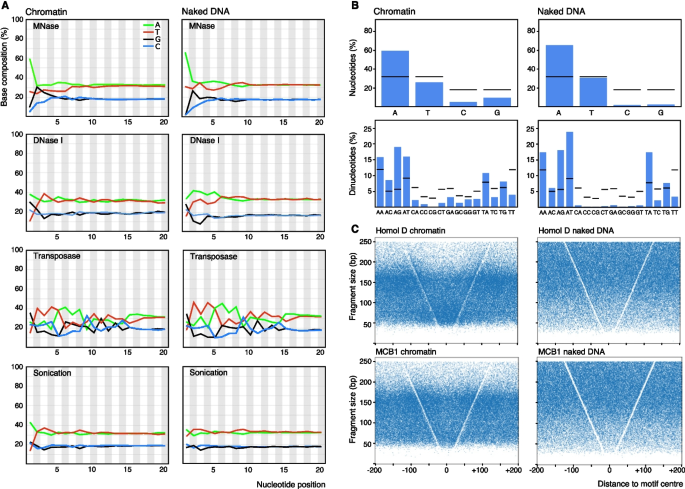
结果解读:不同片段化方法处理后的序列读段末端10-15个核苷酸均表现出与基因组平均水平显著不同的核苷酸组成偏好,且该偏好在染色质和裸DNA样本中高度相似(图1A)。MNase处理的样本中,首核苷酸和前16种二核苷酸的组成与基因组平均水平存在明显偏差,例如首核苷酸中A的比例显著高于基因组平均,二核苷酸中AT的比例也明显偏高(图1B),且该偏好在不同MNase浓度下均稳定存在,不受酶量影响。
实验所用关键产品:Thermo Fisher的MNase、DNase I,Roche的蛋白酶和磷酸酶抑制剂鸡尾酒,Illumina的NextSeq 500 Mid-Output Kit,Diagenode的Bioruptor超声破碎仪。
3.2 不同基序的V图生成与验证
实验目的:验证V图是否可在无蛋白质结合的裸DNA中生成,以及V图的强度是否与基序序列和片段化偏好的匹配度相关。
方法细节:针对裂殖酵母中已充分表征的Rrn7转录因子结合位点Homol D、Mbf转录因子结合位点MCB1,以及随机选择的回文基序CGCG、ATAT,还有限制性内切酶识别序列BamHI(GGATCC)、XhoI(CTCGAG),分别在MNase处理的染色质和裸DNA样本中生成V图,每个V图随机选取150,000个片段以保证样本量一致;同时用DNase I、Tn5转座酶、超声破碎的样本重复该实验,对比不同方法的结果。
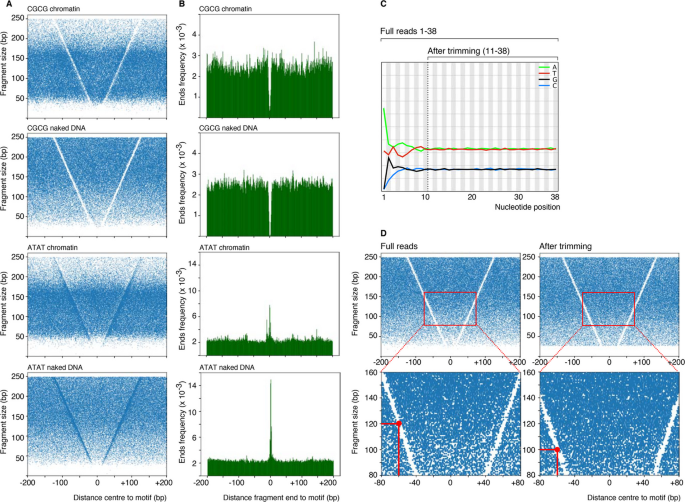
结果解读:已知转录因子结合位点Homol D和MCB1在染色质和裸DNA中生成的V图结构高度相似,均呈现特征性的斜纹(图1C);随机基序CGCG和ATAT也能在两种样本中生成V图,其中ATAT基序因与MNase的偏好匹配,生成的V图强度显著高于背景,而CGCG基序因与MNase偏好不匹配,生成的V图强度低于背景(图2A);不同片段化方法均能在染色质和裸DNA中生成V图,超声破碎的序列偏好在染色质中略弱,但仍能产生清晰的V图结构。
实验所用关键产品:文献未提及具体基序分析工具,领域常规使用BEDtools、Matplotlib、Seaborn等生物信息学工具。
3.3 生物信息学修剪对V图的影响
实验目的:验证修剪序列读段末端的偏好区域是否能消除序列偏好对V图生成的影响。
方法细节:将MNase处理的裸DNA样本读段末端10个核苷酸进行修剪,对比修剪前后的碱基组成和V图结构,重点分析片段中点位置和长度的变化。
结果解读:修剪后读段末端的序列偏好被有效消除,碱基组成与基因组平均水平一致(图2C),但V图的特征性斜纹结构仍完全保留,仅片段长度在y轴上的位置因修剪而下移,片段中点到基序中心的x轴位置无变化(图2D),说明生物信息学修剪无法解决V图由序列偏好生成的核心问题,仅改变了片段长度的表观数值。
实验所用关键产品:文献未提及具体修剪工具,领域常规使用FastQC、Trimmomatic等序列处理工具。
4. Biomarker研究及发现成果解析
本文核心是对V图这一“技术检测标志物”的可靠性进行系统验证,定位为:V图作为蛋白质-DNA相互作用的检测标志物,其生成不依赖于蛋白质结合,而是由片段化方法的序列偏好独立驱动。
研究过程详述:作者首先在裂殖酵母中验证了不同片段化方法的序列偏好,随后将研究扩展到多物种,通过分析公开的MNase测序数据,发现MNase的序列偏好在酿酒酵母、小鼠、人类、果蝇中均存在,且人类循环游离DNA(cfDNA)中内源性核酸酶片段化也存在类似的序列偏好,能生成类似V图的结构。验证方法包括基因组序列比对、碱基组成统计、V图生成与可视化,其中V图的特异性和敏感性分析显示,只要基序与片段化方法的序列偏好匹配,就能生成清晰的V图,无需蛋白质结合的参与,例如ATAT基序因与MNase的偏好匹配,生成的V图强度显著高于背景,而CGCG基序因与MNase偏好不匹配,生成的V图强度低于背景。
核心成果提炼:本研究首次证明V图可由染色质片段化方法的序列偏好独立生成,无需蛋白质-DNA相互作用的参与,挑战了V图法作为蛋白质结合证据的可靠性;研究还发现MNase的序列偏好在多个物种中保守,内源性核酸酶片段化也存在类似偏好,说明这一问题具有普遍性;统计结果显示,不同片段化方法的序列偏好均能导致V图生成,且该效应在染色质和裸DNA中无显著差异(文献未明确提供具体P值,基于图表趋势推测)。该成果的创新性在于首次系统解析了V图法的固有缺陷,为基因组调控研究的实验设计和结果解读提供了关键警示,提示研究人员在使用V图法时必须结合其他验证方法,如ChIP-seq,以确保结果的可靠性。