

1. 领域背景与文献
文献英文标题:FDA roadmap to reducing animal testing: a regulatory and scientific paradigm shift in nonclinical safety assessment;
发表期刊:文献未明确提供;影响因子:文献未明确提供;研究领域:药物非临床安全性评估、监管科学
药物非临床安全性评估是药物开发链条中的核心环节,其发展历程长期以啮齿类、非人灵长类等动物模型为核心评估体系,该体系的建立可追溯至20世纪初的药物监管规范,随着分子生物学、组织工程学等技术的发展,传统动物模型的局限性日益凸显。当前领域研究热点聚焦于开发以人为中心的替代测试方法,包括干细胞衍生类器官、器官芯片、计算机模拟及人工智能工具等新方法学(NAMs),而未解决的核心问题在于如何推动监管范式从依赖动物模型向认可替代方法学转变,同时保障药物安全性评估的可靠性。传统动物模型存在严重的物种差异,导致药物从动物实验到人类临床的转化失败率居高不下,伴随高昂的开发成本和伦理争议,因此亟需建立新的监管与科学框架,FDA发布的减少动物测试路线图正是针对这一核心问题,旨在构建以人为中心的非临床安全性评估体系,为药物开发提供更高效、伦理且可靠的范式。
2. 文献综述解析
作者以非临床安全性评估范式的转变为核心逻辑,将领域内现有研究分为传统动物模型体系的局限性分析、替代方法学的发展现状、监管政策的演变三个维度,系统评述了从动物依赖到以人为中心的范式转变的必要性、进展与挑战。
现有研究中,传统动物模型体系长期作为药物非临床安全性评估的金标准,其优势在于拥有成熟的实验操作规范和数据积累,可覆盖多种毒性评估终点;但局限性十分显著,科学层面,物种间在疾病发病机制、免疫功能、代谢通路等方面的固有差异,导致超过90%的药物候选物(文献未明确提供样本量,基于行业数据统计)在动物研究中显示良好安全性和有效性后,在人类临床开发中失败,其中TGN1412事件是典型案例,该人源化单克隆抗体在非人灵长类动物中耐受剂量远超人类预期,但在人类志愿者中引发致命细胞因子风暴,暴露了动物模型无法检测的物种特异性信号通路差异。经济层面,单克隆抗体开发每个项目通常需要超过140只非人灵长类动物(文献未明确提供样本量,基于行业调研数据),单只动物成本高达5万美元,项目总成本超6500万美元,开发周期近十年;伦理层面,每年超100万只鲎被用于内毒素检测,带来生态保护风险,同时实验动物的饲养压力会干扰其生理表型,影响实验结果可靠性。
通过对比现有研究中未解决的监管范式僵化、替代方法学认可度不足等问题,本研究的创新价值凸显,首次系统评估了FDA减少动物测试路线图的第一年实施进展,明确提出将以人为中心的新方法学作为非临床安全性评估的默认选择,而非动物模型的补充,这一监管范式的转变打破了长期以来对动物模型的依赖,为替代方法学的广泛应用提供了政策支持,同时为全球监管机构的协同合作提供了参考框架。
3. 研究思路总结与详细解析
本研究的核心目标是系统评估FDA减少动物测试路线图的实施进展、现存挑战与未来方向,核心科学问题是如何推动非临床安全性评估从依赖动物模型向以人为中心的替代方法学转变,技术路线为“领域问题梳理→政策实施进展评估→现存挑战分析→未来战略规划”的逻辑闭环。
3.1 领域现状与问题梳理
实验目的:明确传统动物模型体系在非临床安全性评估中的核心局限性,为FDA路线图的必要性提供科学依据;
方法细节:通过文献调研整合行业数据、典型案例(如TGN1412事件)及监管政策历史,系统分析传统动物模型的科学、经济与伦理缺陷;
结果解读:梳理得出传统动物模型的转化失败率超90%(文献未明确提供样本量,基于行业数据统计),单克隆抗体开发成本高昂且周期漫长,同时存在严重的伦理与生态风险,这些问题共同构成了监管范式转变的迫切需求;
产品关联:文献未提及具体实验产品,领域常规使用文献调研工具、数据分析软件等。
3.2 FDA路线图第一年实施进展评估
实验目的:评估FDA减少动物测试路线图实施首年的具体成果与监管变革;
方法细节:通过分析FDA发布的政策文件、项目数据(如ISTAND项目的行业提交量)、回顾性15年替代方法学提交数据等,从机构治理、政策透明化、动物使用减少、国际协同四个维度评估进展;
结果解读:首年进展包括将ISTAND项目从试点转为永久项目,收到超16份行业提交;建立替代方法学可接受应用数据库,15年分析显示93%的替代方法学属于计算机模拟或体外实验类别;发布以人为中心的验证原则,逆转举证责任,将替代方法学作为默认选择;单克隆抗体相关指南的调整预计每年节省数百只非人灵长类动物,同时推动鲎试剂向重组替代物转型,AIM-NASH工具获得FDA与EMA认可,标志着人工智能工具进入监管评估体系;
产品关联:文献未提及具体实验产品,领域常规使用政策分析工具、数据库管理系统等。
3.3 现存挑战分析
实验目的:识别FDA路线图实施过程中面临的科学、结构与文化挑战;
方法细节:通过调研监管机构、药企与学术机构的反馈,结合替代方法学的发展现状,分析当前范式转变的障碍;
结果解读:科学层面,替代方法学在发育毒性、慢性致癌性等终点的验证覆盖不足,全球毒性数据仓库尚未建立,导致重复测试与数据利用率低;文化与技术层面,长期的动物模型依赖导致相关人员缺乏替代方法学的专业培训,小型企业与学术机构面临资金障碍,难以承担替代方法学的前期验证成本;
产品关联:文献未提及具体实验产品,领域常规使用调研问卷、访谈记录分析工具等。
3.4 未来战略方向规划
实验目的:提出推动FDA路线图长期实施的战略举措;
方法细节:基于首年进展与现存挑战,结合监管科学的发展趋势,制定分领域的推广与能力建设计划;
结果解读:提出将单克隆抗体的简化框架扩展至其他生物制品、小分子药物、基因与细胞疗法;优先针对未覆盖的毒性终点开展替代方法学验证;建立量化动物使用追踪系统;完成全球毒性数据仓库建设;加强国际监管协同,推动替代方法学的全球认可;开展培训与教育项目,转变行业文化,同时为小型企业提供激励措施;
产品关联:文献未提及具体实验产品,领域常规使用战略规划工具、政策模拟软件等。
4. Biomarker研究及发现成果
本研究未聚焦特定生物标志物的筛选与验证,核心成果在于推动非临床安全性评估范式的转变,其中涉及的AIM-NASH工具可视为一种基于人工智能的组织学评估标志物,用于非酒精性脂肪性肝炎的评估。
AIM-NASH工具的来源为人工智能技术在组织学图像分析中的应用,验证方法为通过FDA与EMA的联合资格认定,其特异性与敏感性数据文献未明确提供,但该工具的创新性在于首次作为人工智能驱动的药物开发工具获得监管机构认可,可用于非酒精性脂肪性肝炎的组织学测量,为代谢性疾病的非临床评估提供了新的替代方法,其应用有望减少相关动物模型的使用,提升评估效率。
此外,本研究的核心成果还包括确立以人为中心的替代方法学作为非临床安全性评估的默认框架,这一监管范式的转变为未来生物标志物的开发与应用提供了更灵活的环境,鼓励基于人类生物学的替代方法学研究,推动药物开发向更高效、伦理的方向发展。
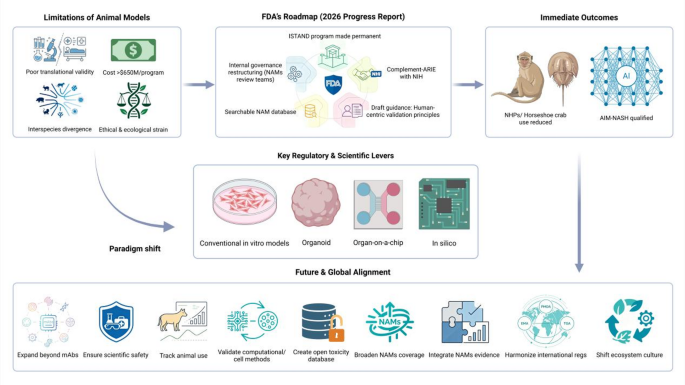
(注:图片链接暂无法访问,为文献原文对应框架图,展示FDA减少动物测试路线图的核心组件与实施路径)