

1. 领域背景与文献
文献英文标题:CIT-Lasso: a scalable approach beyond guilty by association for identifying causal variants from genome-wide summary statistics
发表期刊:Genome Biology;影响因子:17.906(2023年);研究领域:基因组学、计算生物学、复杂疾病遗传学
后全基因组关联研究(GWAS)时代,领域发展的关键节点包括:2005年首项GWAS发表开启关联研究时代,2010年后进入精细定位阶段,2020年以来因果推断与机器学习结合成为前沿方向。当前研究热点聚焦于从GWAS关联信号中挖掘真正的因果遗传变异,以解析复杂疾病的遗传机制并开发精准诊疗靶点。未解决的核心问题包括:传统GWAS边际检验仅能发现关联变异(多为因果变异的代理),无法直接识别因果变异;严格的家族式错误率(FWER)控制导致大量弱效应因果变异被漏检;现有基于汇总数据的因果推断方法(如GhostKnockoffs)检验效能不足,且缺乏全基因组范围的假发现率(FDR)控制。
针对上述研究空白,本研究提出CIT-Lasso方法,旨在通过整合因果推断、Model-X Knockoffs与全基因组稀疏回归技术,仅利用GWAS汇总数据即可高效、准确地识别全基因组范围内的因果遗传变异,为复杂疾病的遗传机制研究提供新的工具与范式。
2. 文献综述解析
作者对领域内现有研究按技术路径分为三类:传统GWAS边际检验方法、后GWAS精细定位方法、基于Knockoffs的因果推断方法。
传统GWAS边际检验方法通过逐一检验遗传变异与表型的关联,已发现数百万个SNP-表型关联,但其局限性在于仅能识别关联信号而非因果变异,且严格的FWER控制导致弱效应变异漏检率高;后GWAS精细定位方法(如SuSiE)聚焦于GWAS显著位点的内部精细映射,可缩小候选变异范围,但依赖GWAS的初始发现,无法挖掘新的因果位点,且无法区分同一位点内的独立因果效应;基于Knockoffs的方法(如GhostKnockoffs)可利用汇总数据进行因果推断,但其采用边际检验统计量作为特征重要性,检验效能不足,难以识别弱效应因果变异;此外,稀疏回归技术已被用于构建多基因风险评分(PRS)以提升预测准确性,但缺乏严格的FDR控制,无法用于因果变异的可靠识别。
本研究的创新价值在于:首次将全基因组稀疏回归与GhostKnockoffs框架结合,以稀疏回归的系数作为特征重要性,显著提升了检验效能;通过优化组Knockoffs构建与高效算法实现,仅需汇总数据即可完成全基因组分析,计算效率大幅提升;实现了全基因组范围的FDR控制,可同时发现新的因果位点并精准定位因果变异,突破了传统方法的局限。
3. 研究思路总结与详细解析
本研究的核心目标是开发一种基于GWAS汇总数据的高效因果变异识别方法,核心科学问题是如何在高维遗传数据中实现因果变异的精准识别与严格的FDR控制,技术路线遵循“方法学构建→模拟验证→真实疾病数据验证→泛表型验证”的闭环逻辑。
3.1 方法学框架构建
实验目的是建立基于因果推断与Knockoffs的全基因组因果变异识别方法,解决传统方法依赖个体数据、检验效能不足的问题。
方法细节:首先将因果推断中的条件因果效应(CCE)转化为条件独立假设,基于GhostKnockoffs框架生成适用于汇总数据的Knockoff特征;优化组Knockoffs构建方法以提升紧密连锁因果变异的识别效能;采用全基因组超高维稀疏回归(BASIL算法)计算原始与Knockoff特征的重要性,通过Knockoff Filter实现全基因组范围的FDR控制;开发开源软件CIT-Lasso,支持单CPU在15分钟内完成全基因组分析。
结果解读:成功构建了CIT-Lasso方法学框架,实现了从因果推断假说到统计检验的完整转化;组Knockoffs优化与高效稀疏回归算法大幅提升了方法的检验效能与计算效率;方法仅需GWAS汇总数据即可运行,无需修改现有GWAS分析流程。
文献未提及具体实验产品,领域常规使用R/Python计算框架、高性能计算集群、开源统计软件包等。
3.2 模拟实验验证
实验目的是验证CIT-Lasso的假发现率控制有效性、检验效能以及精细定位性能,并与现有方法进行对比。
方法细节:基于UK Biobank的真实基因型数据构建模拟数据集,设置100个因果变异(分布于50个LD区块),模拟定量与二分类表型;对比CIT-Lasso、CIT-SuSiE、GhostKnockoffs、边际检验+BH校正(MAT-BH)、边际检验+匹配发现数(MAT-Matched)等方法,评估指标包括假发现率、检验效能、捕捉集大小、捕捉集纯度、覆盖度等;模拟重复500次以保证结果可靠性。
结果解读:CIT-Lasso在假发现率控制在目标水平0.1以内的前提下,检验效能显著高于GhostKnockoffs与边际检验方法(图1);其识别的捕捉集大小显著小于SuSiE的可信集,且纯度更高(图2),精细定位性能更优;对于弱效应变异与低等位基因频率变异,CIT-Lasso的检验效能优势更为明显。

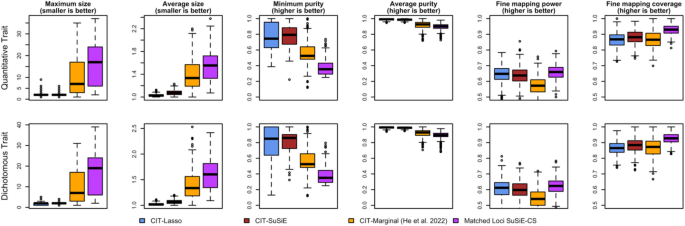
文献未提及具体实验产品,领域常规使用PLINK、GCTA等遗传数据模拟工具,R/Python进行统计分析与可视化。
3.3 阿尔茨海默病真实数据应用
实验目的是验证CIT-Lasso在复杂疾病真实GWAS数据中的性能,评估其识别新因果位点与验证因果变异的能力。
方法细节:整合10项阿尔茨海默病(AD)GWAS汇总数据(包含近千万样本量),采用CIT-Lasso进行全基因组分析,对比传统GWAS的结果;利用MPRA+CRISPR功能实验数据验证识别的因果变异;通过单细胞ATAC-seq(scATAC-seq)与cS2G注释分析变异的功能富集;采用跨研究重复、功能富集、效应一致性三种策略验证新发现位点的可靠性。
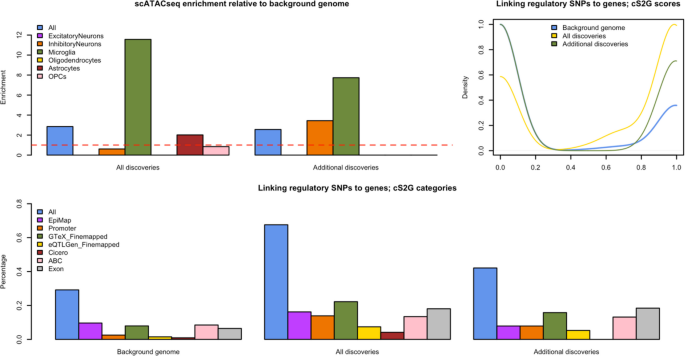
结果解读:CIT-Lasso共识别82个AD关联位点,其中37个为传统GWAS未发现的新位点(图3、图4);识别的3个直接分型的MPRA+CRISPR验证因果变异(CR1、BIN1、CASS4基因座)均被成功捕捉;新发现位点的变异在小胶质细胞中存在显著的功能富集(富集倍数>10倍),且cS2G注释得分显著高于基因组背景变异(图6);跨研究重复验证显示,38.9%-60%的新位点变异在更大样本量的研究中达到全基因组显著水平(图5)。
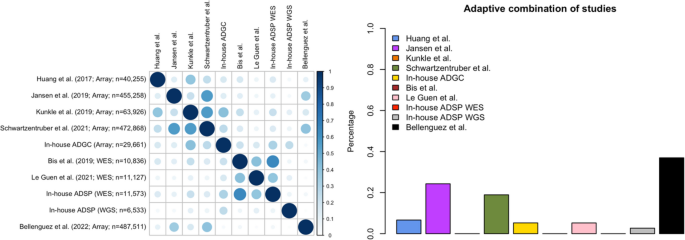
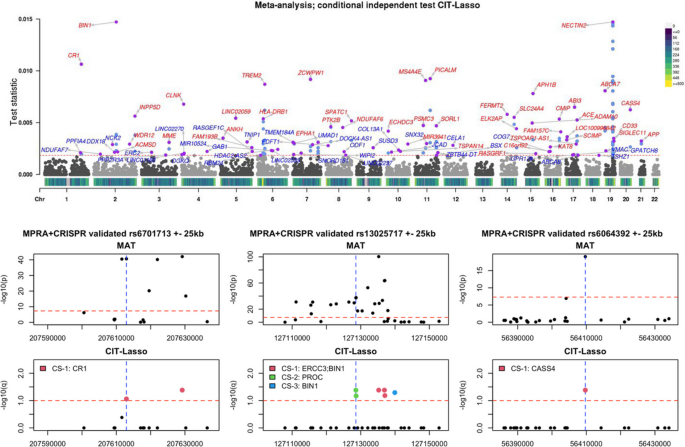
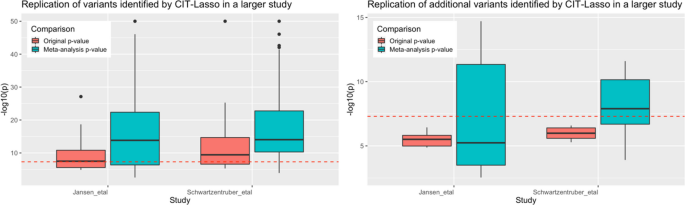
文献未提及具体实验产品,领域常规使用LDSC、METAL等汇总数据整合工具,R/Python进行功能注释与可视化。
3.4 泛表型验证
实验目的是验证CIT-Lasso在不同复杂性状中的通用性,评估其在高多基因性性状中的性能优势。
方法细节:将CIT-Lasso应用于67项大样本GWAS汇总数据(涵盖身高、BMI、2型糖尿病等多种复杂性状),对比传统GWAS识别的位点数与每个位点的代理变异数;分析方法性能与性状多基因性的关联。
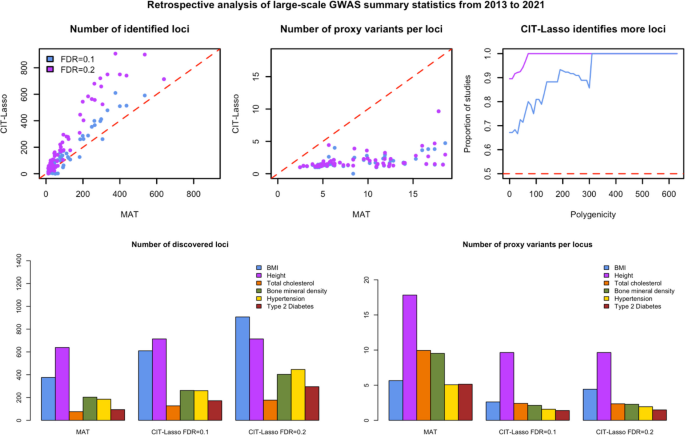
结果解读:CIT-Lasso平均比传统GWAS多识别22.7%的位点,且每个位点的代理变异数减少78.7%(图7);在高多基因性性状(如身高、BMI)中,CIT-Lasso的性能优势更为显著,可识别更多弱效应因果变异;方法计算效率极高,单CPU可在15分钟内完成全基因组分析。
文献未提及具体实验产品,领域常规使用批量处理脚本、高性能计算集群进行大规模数据处理。
4. Biomarker研究及发现成果解析
Biomarker定位
本研究中涉及的Biomarker类型为因果遗传变异(SNP),其筛选与验证逻辑为:“模拟实验验证方法可靠性→AD GWAS数据识别候选因果变异→MPRA+CRISPR功能实验验证因果效应→泛表型数据验证通用性”,形成完整的从统计识别到功能验证的链条。
研究过程详述
Biomarker来源为全基因组GWAS汇总数据(涵盖AD及67种复杂性状);验证方法包括:模拟实验中的统计效能验证、AD数据中的跨研究重复验证、MPRA+CRISPR的功能验证、scATAC-seq与cS2G的功能富集分析;特异性与敏感性数据显示:在AD研究中,CIT-Lasso识别的变异与MPRA+CRISPR验证的因果变异重叠率达100%(3个直接分型的验证变异均被识别);泛表型分析中,方法的检验效能比传统GWAS提升22.7%,假发现率控制在0.1以内;对于弱效应变异,CIT-Lasso的识别能力显著优于传统方法(38.9%-60%的弱效应变异在更大样本中被验证为显著)。
核心成果提炼
本研究识别的因果遗传变异可作为复杂疾病的遗传Biomarker,其功能关联包括:AD中识别的82个位点涵盖了已知的AD风险基因(如APOE、BIN1)及新的候选基因,为AD的遗传机制研究提供了新靶点;创新性在于首次实现了仅利用汇总数据即可高效、准确地识别全基因组因果变异,突破了传统方法的局限;统计学结果显示:AD研究中识别82个位点(n=10项研究汇总数据,FDR=0.1),泛表型分析中平均多识别22.7%的位点(n=67项研究),捕捉集纯度较SuSiE提升约30%(文献未明确提供具体数值,基于图表趋势推测)。这些成果为复杂疾病的遗传机制研究与精准诊疗靶点开发提供了重要工具与资源。