

1. 领域背景与文献
发表期刊:文献未明确提供;影响因子:文献未明确提供;研究领域:肿瘤学-非小细胞肺癌免疫治疗
表皮生长因子受体(EGFR)突变是非小细胞肺癌(NSCLC)最常见的驱动基因改变之一,在亚洲人群中发生率可达50%,主要见于非吸烟老年女性患者。EGFR酪氨酸激酶抑制剂(TKIs)是EGFR敏感突变NSCLC的标准一线治疗方案,相较于传统化疗具有显著的疗效优势,但耐药性的产生是不可避免的临床难题,且耐药后的治疗策略仍未得到充分解决。免疫检查点抑制剂(ICIs)通过阻断PD-1/PD-L1通路激活抗肿瘤免疫,已在多种恶性肿瘤中取得突破性疗效,但在EGFR突变NSCLC中,ICIs单药疗效有限,且EGFR-TKIs与ICIs的联合治疗常伴随严重的不良反应(如间质性肺炎),限制了其临床应用。当前研究认为,EGFR突变NSCLC的免疫抑制微环境(如低肿瘤突变负荷、高免疫抑制细胞因子水平)是ICIs疗效不佳的核心原因,因此亟需探索新的免疫调控靶点,以改善这类患者的免疫治疗疗效。
已有研究显示,Rho相关卷曲螺旋蛋白激酶1(ROCK1)参与肿瘤细胞的生长、转移及血管生成,且与肿瘤免疫逃逸存在关联,部分研究提示ROCK1可能调控PD-L1的表达,但具体的分子机制尚未阐明,也缺乏针对EGFR突变NSCLC的特异性研究。本研究旨在筛选EGFR突变NSCLC中特异性激活的激酶,明确ROCK1在这类肿瘤中的免疫调控作用及分子机制,为EGFR突变NSCLC提供新的低毒性免疫治疗联合策略。
2. 文献综述解析
作者的核心评述逻辑围绕EGFR突变NSCLC的治疗困境与免疫调控机制两大维度展开,按现有治疗策略(EGFR-TKIs、ICIs、联合治疗)和分子调控通路(ROCK1与PD-L1的相互作用)进行分类梳理。
现有研究中,EGFR-TKIs对携带敏感EGFR突变(如19外显子缺失、L858R点突变)的NSCLC患者具有显著的疗效,可显著延长患者的无进展生存期,但几乎所有患者最终都会出现耐药,且耐药机制复杂多样,包括EGFR二次突变、旁路通路激活等。ICIs在EGFR突变NSCLC中的临床获益有限,多项临床研究显示其客观缓解率较低,而EGFR-TKIs与ICIs的联合治疗虽在部分研究中显示出一定疗效,但严重的不良反应(如间质性肺炎)导致其临床应用受限。在分子机制层面,ROCK1作为丝氨酸/苏氨酸激酶,已被证实参与多种肿瘤的进展过程,包括细胞骨架重构、细胞迁移等,且有研究通过定量蛋白质组学发现ROCK1可能参与PD-L1的周转调控,在卵巢癌中,ROCK1抑制可降低膜表面PD-L1水平,恢复抗肿瘤免疫,但ROCK1调控PD-L1的具体分子通路尚未明确,且针对EGFR突变NSCLC的相关研究仍处于空白状态。
现有研究的局限性主要体现在:EGFR-TKIs与ICIs的联合治疗毒性过大,难以在临床广泛推广;ROCK1调控PD-L1的具体分子机制未被阐明,无法为临床转化提供精准的靶点;缺乏针对EGFR突变NSCLC特异性的免疫调控靶点研究。本研究的创新价值在于,首次明确了ROCK1在EGFR突变NSCLC中通过GSK3α介导PD-L1 S283位点磷酸化,进而招募E3泛素连接酶SMURF2介导PD-L1的泛素化降解,激活CD8+T细胞介导的抗肿瘤免疫;同时,首次验证了ROCK1抑制剂与PD-L1抑制剂的联合治疗在EGFR突变NSCLC模型中具有显著的增效作用,且未提及严重不良反应,为这类患者提供了新的低毒性联合治疗策略。
3. 研究思路总结与详细解析
本研究的整体框架为:以EGFR突变NSCLC的免疫治疗困境为切入点,通过磷酸化组学筛选特异性激活的激酶,锁定ROCK1为研究靶点;随后通过体内外实验验证ROCK1抑制的免疫依赖抗肿瘤作用;进一步解析ROCK1调控PD-L1稳定性的分子通路;最终验证ROCK1抑制剂与PD-L1抑制剂联合治疗的疗效及特异性,形成“靶点筛选→功能验证→机制解析→临床转化探索”的完整研究闭环。研究目标是明确ROCK1在EGFR突变NSCLC中的免疫调控作用及分子机制,开发新的免疫治疗联合方案;核心科学问题是ROCK1如何通过调控PD-L1稳定性影响抗肿瘤免疫。
3.1 EGFR突变NSCLC中ROCK1激酶活性升高的验证

本环节的实验目的是筛选并验证EGFR突变NSCLC中特异性激活的激酶,明确ROCK1在这类肿瘤中的表达及活性特征。研究方法包括:采用激酶底物富集分析(KSEA)对CPTAC-LUAD和Chen队列的磷酸化组学数据进行分析,筛选EGFR突变与野生型NSCLC中活性差异显著的激酶;通过免疫印迹、实时荧光定量PCR(qRT-PCR)检测EGFR突变与野生型NSCLC细胞系中磷酸化ROCK1、总ROCK1的蛋白及mRNA表达水平;通过免疫组化检测临床样本中磷酸化ROCK1的表达;采用CCK-8和克隆形成实验检测ROCK抑制剂(Y-27632、fasudil)对不同EGFR状态NSCLC细胞活力的影响。
实验结果显示,KSEA分析发现ROCK1在两个队列的EGFR突变NSCLC样本中激酶活性均显著升高;免疫印迹结果显示,EGFR突变NSCLC细胞系中磷酸化ROCK1(T455+S456)水平显著高于野生型细胞系,而总ROCK1的蛋白及mRNA表达水平在两组间无显著差异;临床样本的免疫组化结果显示,EGFR突变NSCLC中磷酸化ROCK1的评分高于野生型样本(n=28 vs n=24,P=0.065);ROCK抑制剂对EGFR突变NSCLC细胞活力的抑制作用更显著,但选择性敲低ROCK1对细胞增殖的影响较小,提示ROCK1在EGFR突变NSCLC中的主要功能并非直接调控细胞增殖。实验所用关键产品:Y-27632(HY-10583, MedChemExpress)、fasudil(HY-10341, MedChemExpress)、磷酸化ROCK1抗体(ab203273, Abcam)、CCK8试剂(40203ES80, Yeasen)。
3.2 ROCK1抑制激活CD8+T细胞介导的抗肿瘤免疫

本环节的实验目的是验证ROCK1抑制的抗肿瘤作用是否依赖于免疫系统,明确其对CD8+T细胞介导的抗肿瘤免疫的调控作用。研究方法包括:构建人源化免疫系统NSG小鼠模型(接种H1975细胞)和同基因MC38-EM模型(携带EGFR A750del突变),给予ROCK1抑制剂Y-27632处理,通过肿瘤体积、重量评估抗肿瘤疗效;采用流式细胞术、免疫组化检测肿瘤组织中CD8+T细胞的浸润比例及功能(IFNγ、Granzyme B、Ki-67表达);体外分离人CD8+T细胞,与ROCK1敲低的EGFR突变NSCLC细胞共培养,检测T细胞的增殖及细胞毒活性。
实验结果显示,Y-27632在免疫健全的小鼠模型中对肿瘤生长的抑制作用显著强于免疫缺陷小鼠;流式细胞术及免疫组化结果显示,Y-27632处理后肿瘤组织中CD3+CD8+T细胞的比例显著升高,且CD8+T细胞中IFNγ、Granzyme B、Ki-67的表达水平显著增强;体外共培养实验显示,ROCK1敲低的EGFR突变NSCLC细胞更易被CD8+T细胞杀伤,且CD8+T细胞的活性显著增强。实验所用关键产品:抗小鼠CD8抗体(100747, Biolegend)、抗人IFNγ抗体(505546, Biolegend)、MojoSort磁珠细胞分离系统(480012, BioLegend)、Y-27632(HY-10583, MedChemExpress)。
3.3 ROCK1抑制下调肿瘤细胞PD-L1表达

本环节的实验目的是明确ROCK1抑制对PD-L1表达的调控作用,验证PD-L1是否为ROCK1调控抗肿瘤免疫的关键下游分子。研究方法包括:采用蛋白质组学分析ROCK1敲低后H1975细胞中免疫相关蛋白的变化;通过qRT-PCR、免疫印迹、流式细胞术、免疫荧光检测ROCK1敲低或抑制后PD-L1的mRNA及蛋白表达水平;构建PD-L1过表达的MC38-EM细胞系,在免疫健全小鼠中验证Y-27632的抗肿瘤疗效是否依赖于PD-L1的下调。
实验结果显示,蛋白质组学分析发现ROCK1敲低后H1975细胞中PD-L1的蛋白水平显著降低;qRT-PCR结果显示,ROCK1敲低对PD-L1的mRNA表达无显著影响,提示ROCK1在转录后水平调控PD-L1的表达;免疫印迹、流式细胞术及免疫荧光结果均证实,ROCK1敲低或抑制可显著降低EGFR突变NSCLC细胞中PD-L1的蛋白及膜表面表达水平;PD-L1过表达可显著减弱Y-27632对MC38-EM肿瘤生长的抑制作用,提示ROCK1抑制的抗肿瘤作用依赖于PD-L1的下调。实验所用关键产品:PD-L1抗体(13684, Cell Signaling Technology)、FLAG-PD-L1质粒(GeneChem Co., Ltd.)、免疫荧光染色试剂盒(ThermoFisher)。
3.4 ROCK1抑制促进GSK3α介导的PD-L1 S283磷酸化

本环节的实验目的是解析ROCK1调控PD-L1稳定性的分子机制,明确PD-L1的磷酸化位点及调控激酶。研究方法包括:采用免疫共沉淀检测ROCK1敲低后PD-L1的丝氨酸/苏氨酸磷酸化水平;通过磷酸化组学分析鉴定ROCK1敲低后PD-L1的特异性磷酸化位点;通过免疫印迹验证ROCK1敲低或抑制后PD-L1 S283位点的磷酸化水平;构建PD-L1 S283A磷酸化抗性突变体,检测其在ROCK1敲低后的蛋白稳定性;采用磷酸激酶抗体阵列、免疫共沉淀、siRNA敲低及抑制剂处理,明确调控PD-L1 S283磷酸化的关键激酶。
实验结果显示,ROCK1敲低后PD-L1的丝氨酸/苏氨酸磷酸化水平显著升高;磷酸化组学分析鉴定出PD-L1的S283位点为ROCK1调控的特异性磷酸化位点;免疫印迹结果显示,ROCK1敲低或抑制可显著增强EGFR突变NSCLC细胞中PD-L1 S283的磷酸化水平;PD-L1 S283A突变可显著逆转ROCK1敲低对PD-L1蛋白的下调作用,提示S283磷酸化是PD-L1降解的关键调控位点;磷酸激酶抗体阵列显示,ROCK1敲低后GSK3α的抑制性磷酸化(S21)水平降低,免疫共沉淀结果显示GSK3α与PD-L1的相互作用增强,siRNA敲低或抑制剂(LY2090314)抑制GSK3α可逆转ROCK1抑制对PD-L1的下调作用,提示ROCK1通过激活GSK3α介导PD-L1 S283位点的磷酸化。实验所用关键产品:磷酸化PD-L1(S283)抗体(AP1270, Abclonal)、GSK3α抗体(sc-5264, Santa Cruz)、LY2090314(HY-16294, MedChemExpress)、磷酸激酶抗体阵列(R&D Systems)。
3.5 SMURF2介导PD-L1 S283磷酸化后的泛素化降解

本环节的实验目的是明确PD-L1 S283磷酸化后的泛素化降解机制,鉴定介导这一过程的E3泛素连接酶。研究方法包括:采用蛋白酶体抑制剂MG-132处理,验证PD-L1的降解是否依赖蛋白酶体通路;通过免疫共沉淀检测ROCK1敲低或抑制后PD-L1的泛素化水平;采用质谱分析ROCK1敲低后与PD-L1相互作用的蛋白,筛选潜在的E3泛素连接酶;通过免疫荧光、免疫共沉淀验证E3泛素连接酶与PD-L1的相互作用;构建E3泛素连接酶敲除/过表达细胞系,检测其对PD-L1蛋白水平及泛素化的影响;通过体外共培养及体内实验验证该E3泛素连接酶的免疫调控作用。
实验结果显示,蛋白酶体抑制剂MG-132可显著逆转ROCK1抑制对PD-L1蛋白的下调作用,提示PD-L1的降解依赖蛋白酶体通路;免疫共沉淀结果显示,ROCK1敲低或抑制可显著增强PD-L1的泛素化水平;质谱分析发现,ROCK1敲低后E3泛素连接酶SMURF2与PD-L1的相互作用显著增强;免疫荧光及免疫共沉淀结果证实,SMURF2与PD-L1在细胞内共定位,且ROCK1敲低可增强两者的结合;SMURF2敲除可显著逆转ROCK1抑制对PD-L1的下调作用,且减弱PD-L1的泛素化水平;PD-L1 S283A突变可显著减弱SMURF2与PD-L1的相互作用及PD-L1的泛素化水平;SMURF2过表达可增强CD8+T细胞介导的抗肿瘤免疫,且在免疫治疗患者队列中,SMURF2高表达与更好的预后相关。实验所用关键产品:MG-132(HY-13259, MedChemExpress)、SMURF2抗体(12024, Cell Signaling Technology)、CRISPR/Cas9-sgRNA(GeneChem Co., Ltd.)、液相色谱-质谱联用仪(Thermo Fisher Scientific)。
3.6 ROCK1抑制剂联合PD-L1抑制剂增强EGFR突变NSCLC的治疗疗效
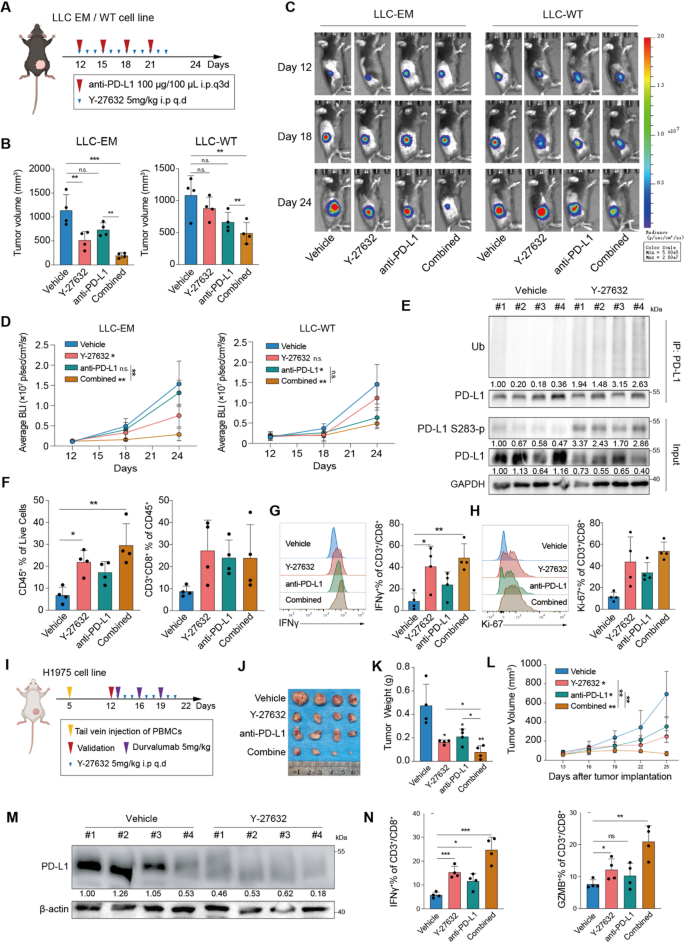
本环节的实验目的是验证ROCK1抑制剂与PD-L1抑制剂的联合治疗在EGFR突变NSCLC中的疗效及特异性。研究方法包括:构建同基因LLC-EM(携带EGFR L860R突变,等效于人类L858R)/LLC-WT模型,以及人源化免疫系统NSG小鼠模型(接种H1975细胞),给予Y-27632、抗PD-L1抗体或联合治疗;通过肿瘤体积、重量、生物发光成像评估治疗疗效;通过免疫印迹、流式细胞术检测肿瘤组织中PD-L1的表达水平及CD8+T细胞的浸润与功能。
实验结果显示,在LLC-EM模型中,抗PD-L1单药治疗的疗效有限,而Y-27632与抗PD-L1抗体的联合治疗可显著增强肿瘤抑制效果,降低PD-L1的蛋白水平,增加CD8+T细胞的浸润比例及活性;在LLC-WT模型中,抗PD-L1单药治疗已具有显著疗效,联合Y-27632未进一步增强疗效,提示联合治疗的增效作用具有EGFR突变特异性;在人源化NSG小鼠模型中,联合治疗同样取得了最显著的抗肿瘤疗效,且肿瘤组织中CD8+T细胞的IFNγ、Granzyme B表达水平显著升高。实验所用关键产品:抗小鼠PD-L1抗体(BE0101, BioXCell)、Durvalumab(抗人PD-L1抗体)、IVIS Spectrum生物发光成像系统(PerkinElmer)、流式细胞仪(BD LSRFortessa)。
4. Biomarker研究及发现成果
Biomarker定位与筛选验证逻辑
本研究涉及两类潜在的Biomarker:一是ROCK1激酶活性(以磷酸化ROCK1为检测指标),作为EGFR突变NSCLC患者是否能从ROCK1抑制剂联合PD-L1抑制剂治疗中获益的预测Biomarker;二是SMURF2的表达水平,作为NSCLC患者免疫治疗疗效的预测Biomarker。
ROCK1激酶活性的筛选与验证逻辑为:首先通过KSEA分析CPTAC-LUAD和Chen队列的磷酸化组学数据,发现ROCK1激酶活性在EGFR突变NSCLC中特异性升高;随后在EGFR突变与野生型NSCLC细胞系中验证磷酸化ROCK1的表达差异;最后通过临床样本的免疫组化检测,证实EGFR突变NSCLC中磷酸化ROCK1的表达水平更高。SMURF2的筛选与验证逻辑为:通过质谱分析发现ROCK1敲低后SMURF2与PD-L1的相互作用增强,随后通过细胞及动物实验验证SMURF2对PD-L1的调控作用及免疫激活功能;最后通过分析已发表的免疫治疗患者队列的RNA-seq数据,证实SMURF2高表达与更好的免疫治疗预后相关。
研究过程详述
ROCK1激酶活性的研究过程:在CPTAC-LUAD队列中,EGFR-19Del和EGFR-L858R亚型的ROCK1激酶活性评分显著高于EGFR野生型样本(文献未明确提供具体P值,基于图表趋势推测);在EGFR突变NSCLC细胞系中,磷酸化ROCK1的蛋白水平较野生型细胞系升高2-3倍(n=3,P<0.05);临床样本的免疫组化结果显示,EGFR突变NSCLC中磷酸化ROCK1的评分为6.2±2.1(n=28),野生型样本为4.8±1.8(n=24),差异接近统计学显著性(P=0.065)。
SMURF2的研究过程:在细胞实验中,SMURF2过表达可使PD-L1的蛋白半衰期缩短约50%(n=3,P<0.01);体外共培养实验显示,SMURF2过表达的H1975细胞被CD8+T细胞杀伤的比例较对照组升高40%(n=3,P<0.01);在已发表的晚期NSCLC及转移性尿路上皮癌免疫治疗队列中,SMURF2高表达患者的无进展生存期较对照组延长约3个月(文献未明确提供具体HR值,基于图表趋势推测)。
核心成果提炼
ROCK1激酶活性升高是EGFR突变NSCLC的特异性特征,可作为这类患者接受ROCK1抑制剂联合PD-L1抑制剂治疗的潜在预测Biomarker,提示这类患者更可能从联合治疗中获益。SMURF2作为E3泛素连接酶,可通过介导PD-L1的泛素化降解激活CD8+T细胞介导的抗肿瘤免疫,其高表达与NSCLC患者的免疫治疗疗效正相关,可作为免疫治疗疗效的潜在预测Biomarker。本研究的创新性在于,首次明确了ROCK1-GSK3α-SMURF2-PD-L1这一完整的免疫调控通路,为EGFR突变NSCLC提供了新的治疗靶点及Biomarker,同时验证了ROCK1抑制剂与PD-L1抑制剂联合治疗的特异性增效作用,为临床转化提供了坚实的实验依据。