

1. 领域背景与文献
文献英文标题:Identification of HSPE1 as a new actionable cancer vulnerability leads to an innovative and effective combination therapy for pancreatic ductal adenocarcinoma;
发表期刊:文献未明确提供;影响因子:文献未明确提供;研究领域:胰腺癌分子生物学与靶向治疗
胰腺癌是全球致死率最高的恶性肿瘤之一,2025年美国预计新增67440例,死亡51980例,5年生存率仅约13%。现有治疗手段以手术、化疗(FOLFIRINOX、吉西他滨联合白蛋白紫杉醇)为主,但早期诊断困难导致多数患者确诊时已失去手术机会,化疗耐药性强且毒副作用大,免疫治疗仅适用于MSI-H/dMMR或高TMB的小部分患者。基因组层面,胰腺癌以KRAS、CDKN2A、TP53、SMAD4的高频突变为特征,其中KRAS突变率超过90%,但直接靶向KRAS的抑制剂(如G12C抑制剂)仅覆盖约1-2%的患者,MEK/ERK等下游抑制剂效果有限。因此,亟需发现新的可成药靶点,尤其是针对肿瘤细胞适应应激的通路,如线粒体稳态调控通路。
针对这一空白,本研究通过体内全基因组CRISPR筛选,鉴定出线粒体共伴侣蛋白HSPE1作为胰腺癌的新脆弱靶点,解析其通过两条独立通路促进肿瘤生长的机制,并开发出联合抑制这两条通路的创新治疗方案,为胰腺癌治疗提供新方向。
2. 文献综述解析
本文综述部分系统梳理了胰腺癌的临床治疗现状、基因组特征及现有靶向治疗的局限,重点聚焦于CRISPR筛选在癌症脆弱靶点发现中的应用,指出当前胰腺癌靶向治疗面临的核心问题是可成药靶点匮乏,尤其是针对线粒体应激适应通路的靶点。
首先,作者总结了胰腺癌的临床困境:早期诊断困难,化疗耐药性强,免疫治疗获益人群窄;基因组层面,驱动基因有限且多数难以靶向,KRAS突变虽为核心驱动,但现有抑制剂覆盖人群极少。其次,作者回顾了CRISPR筛选技术在癌症研究中的进展,指出体外筛选可能无法模拟体内肿瘤微环境的选择压力,而体内筛选更能发现真正的肿瘤必需基因。然后,作者指出,虽然已有研究通过CRISPR筛选发现了一些胰腺癌靶点,但这些靶点的成药性不足,且未涉及线粒体相关通路,而胰腺癌肿瘤细胞高度依赖线粒体适应代谢应激,因此针对线粒体通路的靶点具有重要潜力。最后,本文的创新点在于:首次通过体内CRISPR筛选鉴定出HSPE1作为胰腺癌的脆弱靶点,解析其通过HSPD1依赖和非依赖的两条通路调控肿瘤生长的机制,首次验证联合抑制这两条通路的协同抗肿瘤效果,为胰腺癌提供了新的治疗策略。
3. 研究思路总结与详细解析
本研究整体遵循“体内筛选靶点→功能验证→机制解析→药物开发→联合治疗验证”的闭环逻辑,通过体内全基因组CRISPR筛选发现HSPE1,验证其促肿瘤功能后,解析其分子机制为两条独立通路,随后分别用小分子药物抑制这两条通路,最终在体外细胞模型和体内CDX、PDX模型中验证联合治疗的协同效果,为胰腺癌治疗提供新方案。
3.1 体内全基因组CRISPR筛选鉴定胰腺癌脆弱靶点
实验目的:在体内肿瘤微环境的生理选择压力下,筛选胰腺癌肿瘤细胞的必需基因与可成药脆弱靶点,克服体外筛选无法模拟体内微环境的局限。
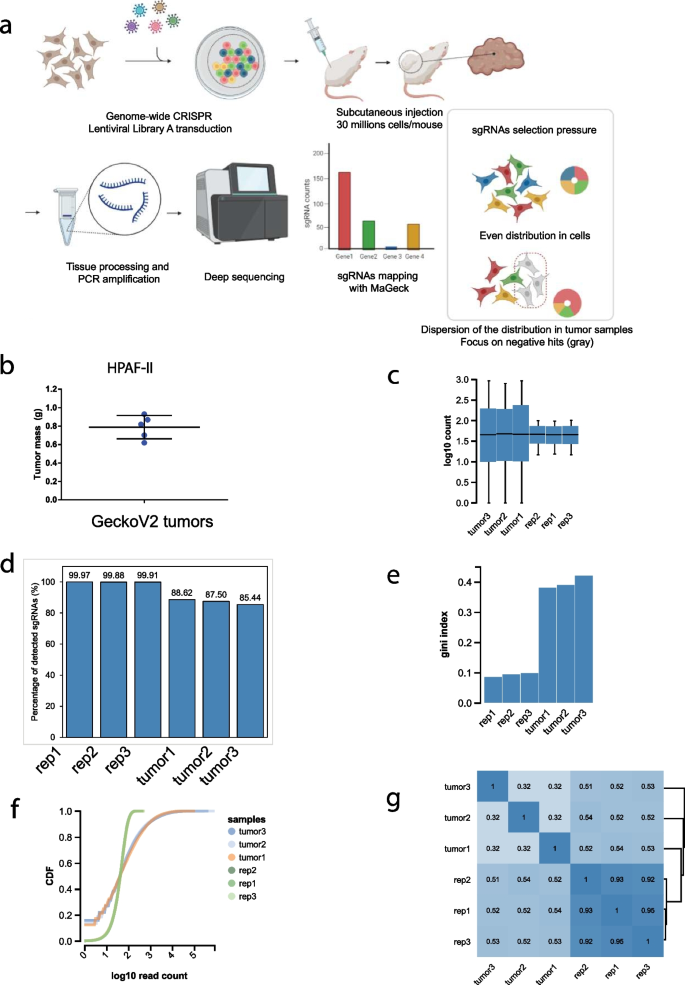
方法细节:选用具有高致瘤性、携带胰腺癌典型驱动突变(KRAS G12D、TP53 P151S、CDKN2A缺失)的HPAF-II胰腺癌细胞系,转染GeCKOv2全基因组CRISPR敲除文库(含57140个sgRNA,靶向19050个基因),感染复数设置为0.3以确保单个细胞仅整合一个sgRNA;经嘌呤霉素筛选后,将3000万细胞接种到NSG小鼠皮下,每组5只小鼠,共3个生物学重复;28天后处死小鼠,提取肿瘤组织基因组DNA,同时保留体外培养的细胞作为对照;通过PCR扩增sgRNA序列并进行高通量测序,使用MAGeCK软件分析sgRNA的富集与缺失情况,筛选肿瘤组织中显著缺失的基因。
结果解读:测序结果显示,肿瘤组织中276个基因的sgRNA显著缺失(FDR<0.25),提示这些基因是胰腺癌体内生长所必需的;通过与DepMap数据库的胰腺癌必需基因对比,筛选出HSPE1等候选靶点;后续克隆形成实验验证显示,HSPE1敲除显著抑制HPAF-II细胞的克隆形成能力(相对克隆面积为对照组的约30%,n=6,P<0.01),确认其作为胰腺癌脆弱靶点的潜力。
产品关联:文献未提及具体实验产品,领域常规使用GeCKOv2 CRISPR文库、慢病毒包装系统、NSG免疫缺陷小鼠、高通量测序平台等试剂/仪器。
3.2 HSPE1促胰腺癌增殖与肿瘤发生的功能验证
实验目的:在多个胰腺癌细胞系及体内模型中验证HSPE1的促肿瘤功能,确认其作用的普遍性。
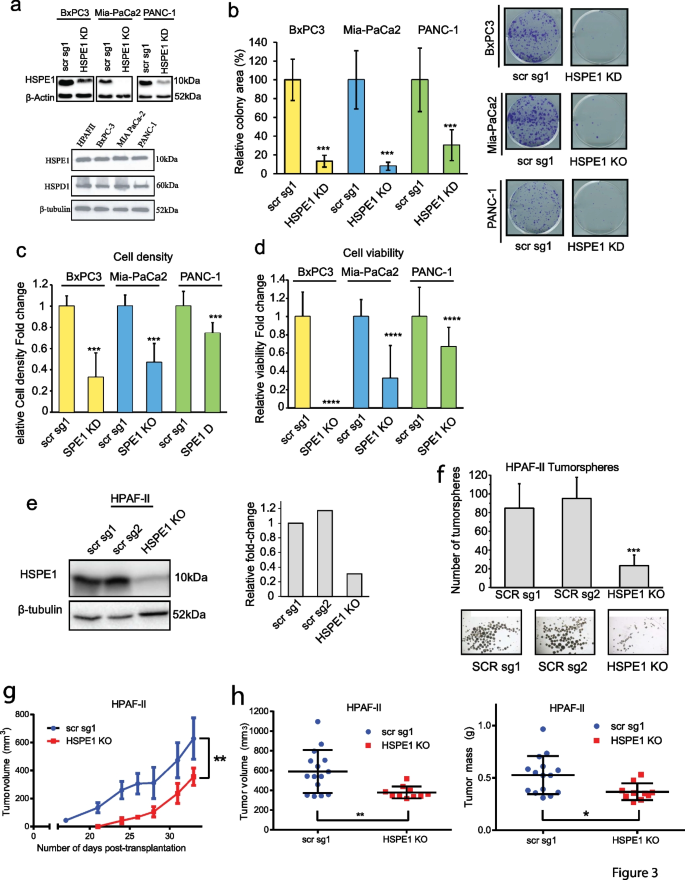
方法细节:在HPAF-II、BxPC3、Mia-PaCa2、PANC-1四种胰腺癌细胞系中,通过CRISPR-Cas9技术敲除HSPE1,使用SURVEYOR实验验证敲除效率;采用克隆形成实验、SRB细胞密度实验、PrestoBlue细胞活力实验检测HSPE1敲除对细胞增殖的影响;通过肿瘤球形成实验检测HSPE1对肿瘤起始细胞能力的调控;将HSPE1敲除的HPAF-II细胞(1×10^6个)接种到9周龄NSG小鼠皮下,每组若干只,每周3次测量肿瘤体积,实验终点测量肿瘤重量。
结果解读:HSPE1敲除后,四种胰腺癌细胞系的克隆形成能力均显著降低(HPAF-II相对克隆面积约30%,BxPC3约40%,Mia-PaCa2约35%,PANC-1约45%,n=6,P<0.01);SRB实验显示细胞密度降低约50%(n=3,P<0.05),PrestoBlue实验显示细胞活力降低约40%(n=3,P<0.05);肿瘤球数量减少约60%(n=6,P<0.01),提示HSPE1调控肿瘤起始能力;体内实验中,HSPE1敲除组的肿瘤生长速度显著慢于对照组,实验终点肿瘤体积约为对照组的50%,重量约为对照组的45%(n=每组5只,P<0.05),确认HSPE1在体内的促肿瘤作用。
产品关联:实验所用关键产品:PrestoBlue™ Cell Viability Reagent(Thermo Fisher Scientific)、Sulforhodamine B(SRB)、Crystal Violet染色液、NSG免疫缺陷小鼠、SURVEYOR突变检测试剂盒(Invitrogen)。
3.3 HSPE1通过HSPD1依赖通路调控细胞周期与凋亡
实验目的:解析HSPE1促肿瘤生长的分子机制,聚焦其与经典伴侣蛋白HSPD1的相互作用通路。
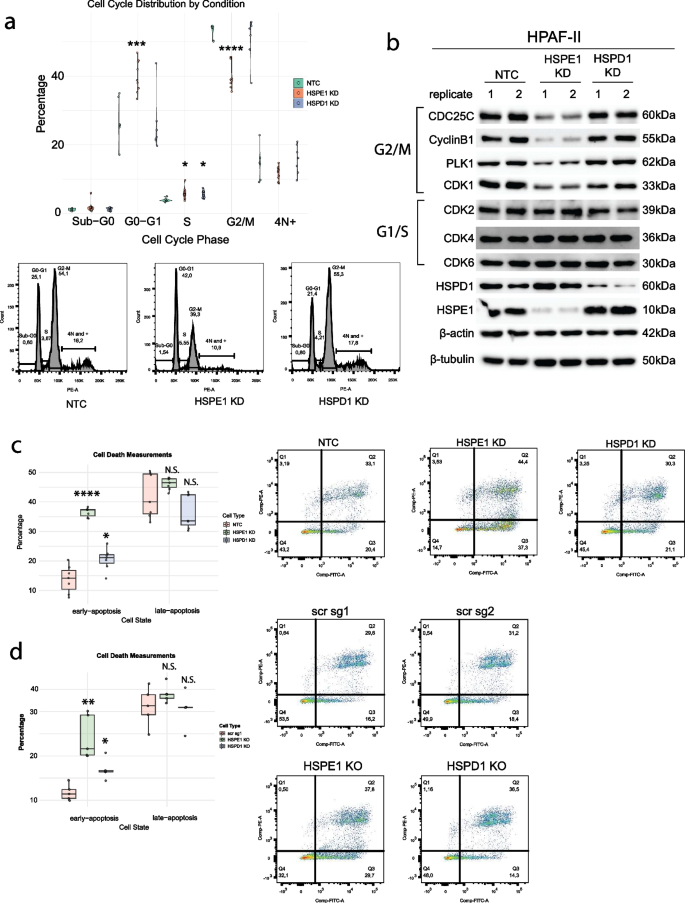
方法细节:在HPAF-II细胞中,通过shRNA技术分别敲低HSPE1和HSPD1,使用流式细胞术检测细胞周期分布;通过蛋白质免疫印迹(Western blot)检测细胞周期调控蛋白(CDC25C、CyclinB1、PLK1、CDK1等)的表达水平;采用Annexin V-FITC/PI双染色法,通过流式细胞术检测细胞凋亡情况;同时构建HSPE1和HSPD1的CRISPR敲除细胞系,验证上述结果。
结果解读:HSPE1敲低导致细胞周期阻滞在G0/G1期,G2/M期细胞比例显著降低(对照组G2/M期约25%,HSPE1敲低组约12%,n=3,P<0.01),而HSPD1敲低对细胞周期无显著影响;Western blot显示HSPE1敲低后,G2/M期关键调控蛋白CDC25C、CyclinB1、PLK1、CDK1的表达水平显著降低(约为对照组的30-40%,n=3,P<0.05),HSPD1敲低无此变化;凋亡检测显示,HSPE1和HSPD1敲低均显著增加凋亡细胞比例,其中HSPE1敲低组凋亡比例约为35%,HSPD1敲低组约为25%(n=5,P<0.01),提示HSPE1在调控凋亡中的作用更为关键。
产品关联:实验所用关键产品:Annexin V Apoptosis Detection Kit(Santa Cruz)、BD FACSCanto流式细胞仪、Western blot抗体(HSPE1、HSPD1购自Sigma,CDC25C、CyclinB1、PLK1、CDK1购自Cell Signaling Technology,β-actin、β-tubulin购自Santa Cruz)。
3.4 HSPE1通过HSPD1非依赖的OPA1/OMA1通路调控线粒体稳态
实验目的:解析HSPE1不依赖HSPD1的促肿瘤机制,聚焦线粒体动力学调控通路。
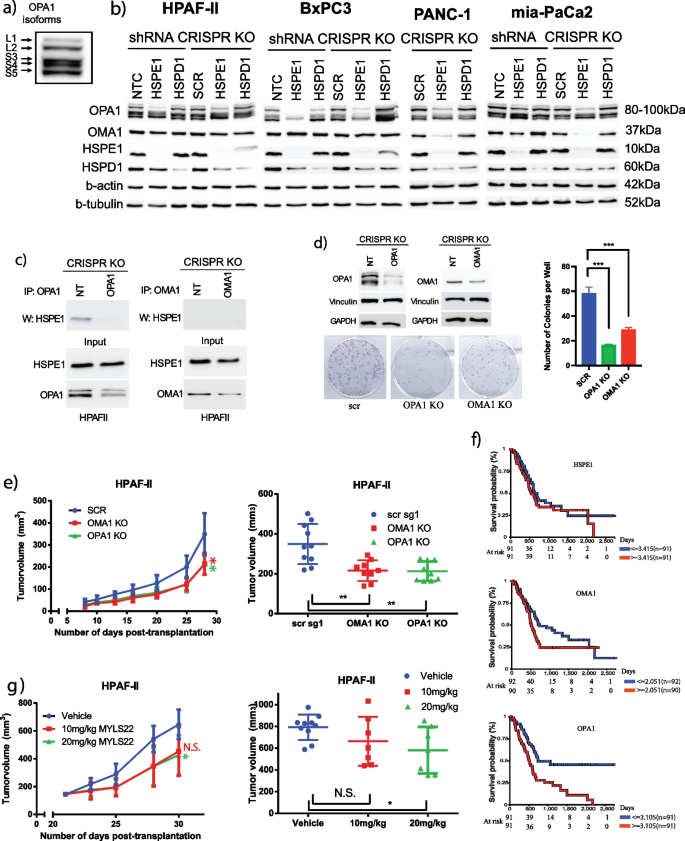
方法细节:在四种胰腺癌细胞系中,分别敲低/敲除HSPE1和HSPD1,通过Western blot检测线粒体融合蛋白OPA1的剪切情况(长型L1/L2和短型S);采用免疫共沉淀实验检测HSPE1与OPA1、OMA1(OPA1的剪切蛋白酶)的相互作用;构建OPA1和OMA1的CRISPR敲除细胞系,通过克隆形成实验和体内肿瘤接种实验验证其促肿瘤作用;使用OPA1抑制剂MYLS22处理细胞和小鼠,检测其对细胞活力和肿瘤生长的影响。
结果解读:HSPE1敲低/敲除后,OPA1的长型(L1/L2)显著减少,短型比例增加,而HSPD1敲低无此变化;免疫共沉淀实验显示,HSPE1与OPA1直接相互作用,但不与OMA1相互作用,提示HSPE1通过稳定OPA1长型维持线粒体融合;OPA1或OMA1敲除后,细胞克隆形成能力显著降低(约为对照组的30-40%,n=3,P<0.01),体内肿瘤生长显著减慢(终点肿瘤体积约为对照组的50%,n=5,P<0.05);MYLS22处理后,细胞活力呈剂量依赖性降低,IC50约为100μM(n=3),体内肿瘤体积约为对照组的40%(n=5,P<0.05),验证了OPA1/OMA1通路的治疗潜力。
产品关联:实验所用关键产品:MYLS22(OPA1抑制剂)、Pierce™ Protein A/G Magnetic Beads免疫共沉淀试剂盒、Western blot抗体(OPA1购自Cell Signaling Technology,OMA1购自Santa Cruz)。
3.5 联合抑制HSPE1两条通路的协同抗肿瘤效果验证
实验目的:验证联合抑制HSPD1/HSPE1通路和OPA1/OMA1通路的协同抗肿瘤效果,评估其临床转化潜力。
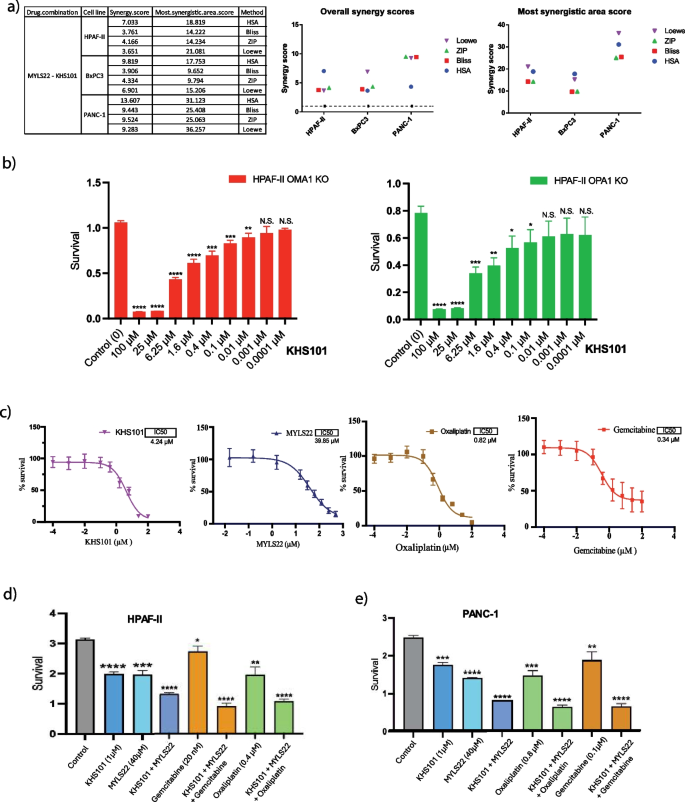
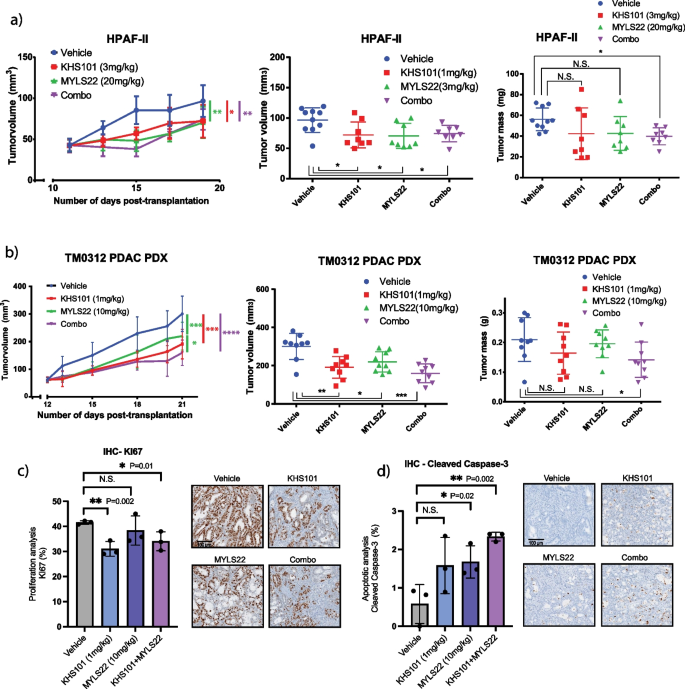
方法细节:在HPAF-II、BxPC3、PANC-1三种胰腺癌细胞系中,使用不同浓度的KHS101(HSPD1/HSPE1抑制剂)和MYLS22单独或联合处理,通过Crystal Violet染色检测细胞活力,使用SynergyFinder平台(Bliss、HSA、Loewe、ZIP算法)分析协同效果;在HPAF-II细胞系衍生的细胞系来源异种移植(CDX)模型和患者来源异种移植(PDX)模型(TM00312,携带TP53突变)中,分别给予KHS101(3mg/kg)、MYLS22(20mg/kg)单独或联合治疗,每周3次腹腔注射,每周3次测量肿瘤体积,实验终点测量肿瘤重量;通过免疫组化(IHC)检测肿瘤组织中Ki67(增殖标记)和Cleaved Caspase-3(凋亡标记)的表达。
结果解读:体外实验显示,KHS101与MYLS22联合处理在三种细胞系中均显示显著的协同效果,Bliss算法的整体协同评分均>10,提示强协同作用;CDX模型中,联合治疗组的肿瘤重量约为对照组的30%,显著低于单独治疗组(KHS101组约50%,MYLS22组约45%,n=10/5/5/5,P<0.01);PDX模型中,联合治疗组的肿瘤体积约为对照组的25%,肿瘤重量约为对照组的20%,显著优于单独治疗组(P<0.001);免疫组化显示,联合治疗组的Ki67阳性细胞比例约为15%,显著低于对照组(约40%),Cleaved Caspase-3阳性细胞比例约为30%,显著高于对照组(约5%),提示联合治疗同时抑制增殖并促进凋亡。
产品关联:实验所用关键产品:KHS101(HSPD1抑制剂)、MYLS22(OPA1抑制剂)、Ki67抗体(Abcam)、Cleaved Caspase-3抗体(Cell Signaling Technology)、PDX模型TM00312(The Jackson Laboratory)。
4. Biomarker研究及发现成果解析
本研究中HSPE1作为胰腺癌的潜在Biomarker,兼具预后预测和治疗靶点的双重价值,其筛选与验证逻辑为“体内CRISPR筛选→细胞系功能验证→临床样本表达分析→生存预后关联”。
HSPE1的临床样本来源包括Human Protein Atlas数据库的胰腺癌组织芯片和TCGA数据库的胰腺癌转录组数据;验证方法包括免疫组化染色和Kaplan-Meier生存分析;免疫组化结果显示,HSPE1在胰腺癌组织中呈高表达(强细胞质染色),而在正常胰腺组织中呈中等表达;TCGA数据库的生存分析显示,HSPE1高表达的患者总生存期有缩短趋势(HR=1.3,95%CI 0.9-1.8,文献未明确提供P值),OPA1高表达的患者总生存期显著缩短(HR=1.7,95%CI 1.2-2.4,P<0.05),提示HSPE1/OPA1通路与胰腺癌不良预后相关。
核心成果提炼:HSPE1作为胰腺癌的脆弱靶点,其功能关联为通过两条独立通路调控细胞周期、凋亡和线粒体稳态,促进肿瘤生长;创新性在于首次通过体内CRISPR筛选鉴定其为胰腺癌靶点,首次解析其双通路机制,首次验证联合抑制两条通路的协同治疗效果;临床价值在于,HSPE1高表达可作为胰腺癌不良预后的潜在Biomarker,联合抑制HSPE1两条通路的治疗方案在PDX模型中显示出显著的抗肿瘤效果,具有良好的临床转化潜力。