

1. 领域背景与文献
文献英文标题:miRNA-driven cancer cell plasticity, tolerance and therapy resistance: lessons from melanoma;
发表期刊:未明确;影响因子:未公开;研究领域:肿瘤学-黑色素瘤分子生物学
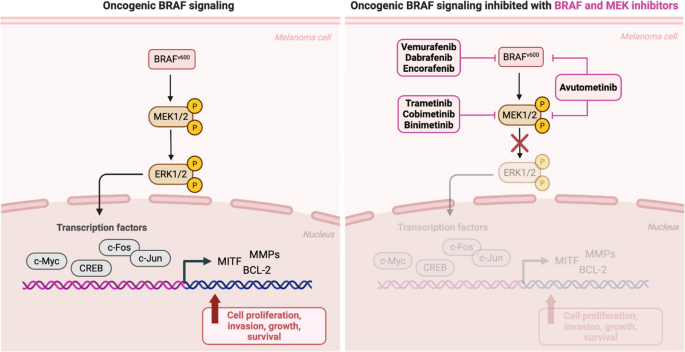
黑色素瘤是近年来发病率持续上升的恶性肿瘤,早期患者经局部切除后5年生存率超99%,但远处转移患者的5年生存率仅27.3%,预后极差。靶向治疗(如BRAF/MEK抑制剂)和免疫治疗(如免疫检查点抑制剂ICIs)的问世显著降低了黑色素瘤相关死亡率,其中BRAF/MEK联合治疗的客观缓解率(ORR)约67%,PD-1/CTLA-4联合治疗的ORR达48%,但仍有超60%的患者会出现疾病进展。现有研究已证实黑色素瘤耐药存在遗传和非遗传两种机制,遗传机制包括BRAF扩增、NRAS突变等,非遗传机制则涉及细胞表型可塑性、药物耐受持久细胞(DTP)形成、肿瘤微环境重塑,但对miRNA调控这些过程的具体网络,尤其是细胞间囊泡传递的机制,以及临床转化的策略还缺乏系统整合。本研究旨在系统解析miRNA在黑色素瘤可塑性、耐受性和耐药中的调控机制,聚焦锁核酸(LNA)介导的miRNA靶向治疗策略,为黑色素瘤的精准治疗提供新靶点和临床转化方向。
2. 文献综述解析
作者对领域内现有研究的分类维度包括:按耐药机制类型(遗传vs非遗传)、miRNA作用方式(细胞内调控vs细胞外囊泡介导)、治疗策略(miRNA模拟物vs抑制剂)。
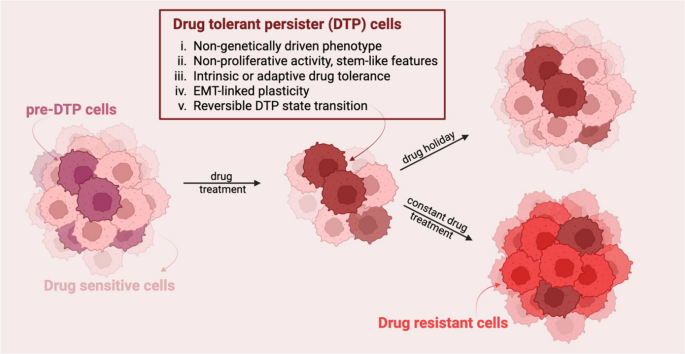
现有研究已证实黑色素瘤耐药的核心机制,遗传机制可通过基因检测识别,包括BRAF扩增、NRAS突变等,能直接导致MAPK通路重激活;非遗传机制则涉及细胞表型转换、DTP细胞形成、肿瘤微环境重塑,其中miRNA作为关键的转录后调控因子,已被发现参与调控黑色素瘤的增殖、侵袭和耐药,比如miR-579-3p作为抑癌miRNA可靶向BRAF和MDM2,而癌基因miRNA(oncomiR)如miR-4443可促进侵袭表型。现有研究的优势在于明确了单个miRNA的功能和靶点,局限性在于缺乏对miRNA调控网络的系统整合,尤其是细胞间囊泡传递的机制研究,且临床转化研究多聚焦于miRNA模拟物,对LNA介导的oncomiR抑制剂的系统总结不足。
本研究的创新价值在于,通过系统整合细胞内miRNA调控网络和细胞外囊泡介导的微环境通讯,首次全面梳理了miRNA家族在黑色素瘤可塑性中的协同作用,并通过通路富集分析证实其调控的保守通路,同时重点聚焦LNA介导的oncomiR抑制剂的临床前和临床证据,填补了从机制到临床转化的衔接空白,为黑色素瘤的miRNA靶向治疗提供了更具可行性的策略。
3. 研究思路总结与详细解析
本研究的整体框架为:以黑色素瘤的治疗耐药和表型可塑性为切入点,系统综述领域内miRNA调控机制的研究进展,分别解析细胞内miRNA对表型转换的调控网络和细胞外囊泡miRNA对肿瘤微环境的重塑作用,通过通路富集分析明确miRNA调控的核心通路,最后聚焦LNA介导的miRNA抑制剂的临床前疗效和临床转化潜力,形成从机制到临床的完整论证链条。
3.1 黑色素瘤耐药与可塑性的机制综述
实验目的:明确黑色素瘤靶向治疗和免疫治疗耐药的核心机制,尤其是非遗传因素介导的细胞可塑性和耐受性。
方法细节:系统检索并分析已发表的黑色素瘤治疗耐药相关研究,涵盖临床患者生存数据、细胞系耐药模型实验、动物实验等多维度证据,按遗传和非遗传机制分类梳理。
结果解读:总结得到,黑色素瘤早期患者5年生存率超99%,远处转移患者仅27.3%;靶向治疗(BRAF/MEK抑制剂)ORR约67%,但仍存在耐药;免疫治疗(ICIs)约40-50%患者获长期应答,但存在原发或获得性耐药。耐药机制中,遗传机制包括BRAF扩增、NRAS突变等,非遗传机制包括DTP细胞形成、表型转换(从增殖型到侵袭型)、肿瘤微环境(ECM重塑、癌症相关成纤维细胞CAFs激活),其中miRNA在非遗传耐药中发挥关键调控作用。
产品关联:文献未提及具体实验产品,领域常规使用临床样本数据库(如TCGA)、免疫组化(IHC)、细胞培养类试剂/仪器。
3.2 miRNA细胞内调控网络解析
实验目的:阐明miRNA在黑色素瘤细胞内调控表型可塑性和耐药的具体分子机制。
方法细节:整合多个实验室的研究数据,包括miRNA表达谱分析、靶基因验证实验(如双荧光素酶报告基因实验)、细胞功能实验(如增殖、侵袭、耐药实验)。
结果解读:发现抑癌miRNA如miR-579-3p在正常黑素细胞、黑色素瘤细胞、耐药细胞中表达依次降低,其可直接靶向BRAF和MDM2,过表达可抑制MAPKi耐药;miR-204-5p和miR-199b-5p在复发黑色素瘤中显著下调,调控上皮间质转化(EMT)、MAPK通路等核心逃逸通路;oncomiR如miR-4443和miR-4488在耐药细胞中上调,通过靶向NESTIN促进细胞侵袭和细胞骨架重塑。此外,miRNA可通过调控小眼畸形相关转录因子(MITF)、AXL等表型关键因子驱动表型转换,如miR-155可抑制MITF和SOX10,促进侵袭表型。
产品关联:文献未提及具体实验产品,领域常规使用实时荧光定量PCR(qRT-PCR)、蛋白质免疫印迹(WB)、双荧光素酶报告系统类试剂/仪器。

3.3 细胞外囊泡介导的miRNA细胞间通讯研究
实验目的:解析细胞外囊泡(EVs)中miRNA在黑色素瘤细胞间传递和微环境重塑中的作用机制。
方法细节:分析黑色素瘤细胞分泌EVs的miRNA谱,通过共培养实验、动物实验验证EV-miRNA的功能,包括对敏感细胞的耐药诱导、对CAFs的激活作用。
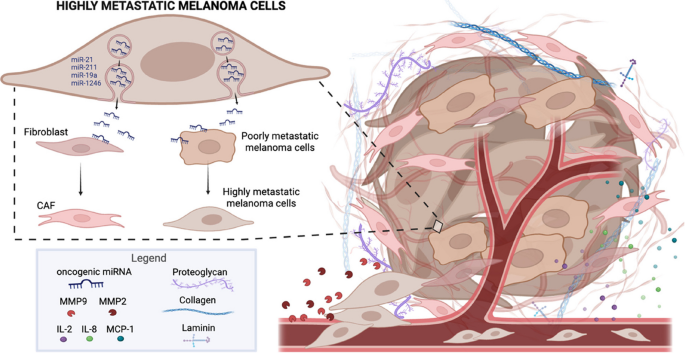
结果解读:发现黑色素瘤细胞分泌的EVs富含miRNA,如miR-21可激活CAFs,促进ECM重塑和细胞侵袭;miR-1246可通过EVs传递给低侵袭性细胞,下调CCNG2促进其侵袭能力;miR-19a可从耐药细胞传递给敏感细胞,靶向LRIG1激活AKT和MAPK通路,诱导耐药。EV-miRNA主要通过强化而非起始耐药和转移表型,其调控机制涉及细胞间信号通路的激活。
产品关联:文献未提及具体实验产品,领域常规使用EV分离试剂盒、RNA测序、共培养系统类试剂/仪器。
3.4 miRNA调控通路的富集分析
实验目的:明确miRNA调控黑色素瘤可塑性和耐药的核心通路及保守性。
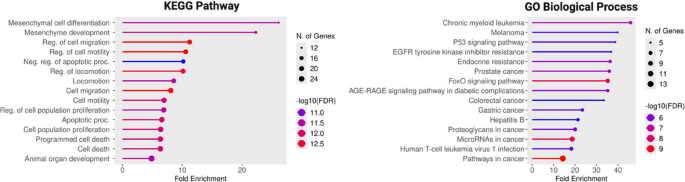
方法细节:对Tables 1和2中涉及的miRNA靶基因进行京都基因与基因组百科全书(KEGG)和基因本体论(GO)通路富集分析。
结果解读:KEGG分析显示这些靶基因主要富集在间质转化、细胞迁移侵袭、凋亡调控等通路;GO分析显示其参与p53信号通路、癌症中的miRNA等保守致癌程序,且在多种肿瘤类型中存在调控共性,证实黑色素瘤作为模型的通用性。
产品关联:文献未提及具体实验产品,领域常规使用生物信息学分析工具(如DAVID、STRING)类软件。
3.5 LNA-based miRNA抑制剂的临床前与临床研究
实验目的:评估LNA介导的oncomiR抑制剂在黑色素瘤及其他肿瘤中的治疗潜力和临床转化前景。
方法细节:系统总结临床前动物实验和临床研究数据,包括LNA抑制剂的设计、体内外疗效、安全性评估。
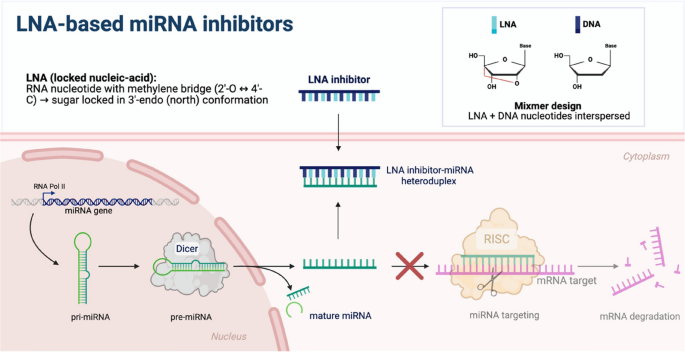
结果解读:临床前研究显示,LNA介导的miR-1908、miR-199a-5p、miR-199a-3p沉默可显著减少黑色素瘤多器官转移;LNA抑制miR-1246可逆转EV介导的侵袭表型。临床研究中,LNA-i-miR-221在I期临床中显示良好耐受性,5mg/kg剂量下8/16患者达疾病稳定,1例结直肠癌患者获部分缓解;cobomarsen(靶向miR-155)在皮肤T细胞淋巴瘤(CTCL)患者中显示良好疗效,可降低病灶负荷和miR-155表达。
产品关联:文献未提及具体实验产品,领域常规使用LNA合成试剂、临床疗效评估系统类试剂/仪器。
4. Biomarker研究及发现成果
本研究涉及的Biomarker为miRNA分子,包括细胞内miRNA和细胞外囊泡miRNA,可作为黑色素瘤预后、耐药预测和治疗响应的潜在Biomarker。
Biomarker定位:细胞内miRNA包括抑癌miRNA(如miR-579-3p、miR-204-5p)和oncomiR(如miR-4443、miR-155),筛选逻辑为通过临床样本表达分析、耐药细胞系模型筛选、功能验证;细胞外囊泡miRNA(如miR-21、miR-1246、miR-19a)通过EVs分离后测序分析、功能验证筛选。
研究过程详述:抑癌miR-579-3p在黑色素瘤患者组织中表达低于正常黑素细胞,耐药细胞中表达进一步降低(文献未明确样本量和P值,基于图表趋势推测),通过qRT-PCR验证,其低表达与患者不良预后相关;oncomiR miR-155在黑色素瘤组织中高表达,可通过免疫组化(IHC)或qRT-PCR检测,其高表达与侵袭表型和耐药相关;EV-miR-21在黑色素瘤患者血清中高表达,可通过EV分离后qRT-PCR检测,其水平与CAFs激活和肿瘤侵袭性相关。
核心成果提炼:这些miRNA具有多重功能关联,如miR-579-3p可作为黑色素瘤耐药预测Biomarker,其低表达提示患者对MAPKi治疗耐药风险高;miR-1246可作为转移预测Biomarker,其在EVs中的高表达提示肿瘤转移潜能高。本研究的创新性在于首次系统证实miRNA家族在黑色素瘤可塑性中的协同调控作用,以及LNA介导的oncomiR抑制剂的临床转化潜力,为黑色素瘤的精准治疗提供了新的Biomarker和治疗靶点。