

1. 领域背景与文献
文献英文标题:KMT9 drives T cell exclusion and dysfunction by promoting PMN-MDSCs infiltration and ARG1 expression in prostate cancer;
发表期刊:未明确提供;影响因子:未公开;研究领域:肿瘤学-前列腺癌肿瘤免疫微环境。
领域共识:前列腺癌是男性高发恶性肿瘤,雄激素剥夺治疗是基础治疗方案,但多数患者最终会发生耐药进展,免疫治疗成为前列腺癌的研究热点。然而前列腺癌属于典型的“冷肿瘤”,免疫抑制性肿瘤免疫微环境(TIME)是导致免疫治疗疗效不佳的核心原因。实体肿瘤按T细胞分布特征可分为免疫炎症型、免疫沙漠型和免疫排除型三种免疫表型,其中免疫排除型的特征为T细胞被限制在肿瘤基质,无法浸润到肿瘤实质,是免疫治疗耐药的主要原因之一。
多形核髓源性抑制细胞(PMN-MDSCs)是介导前列腺癌免疫抑制的关键细胞亚群,现有研究证实PMN-MDSCs可通过两种机制抑制抗肿瘤免疫:一是在肿瘤腺体周围形成物理屏障,将T细胞排除在肿瘤实质外;二是通过表达精氨酸酶1(ARG1)消耗微环境中的精氨酸,抑制T细胞增殖和活化。已有研究显示CXCL-CXCR2信号轴是介导PMN-MDSCs招募到肿瘤微环境的核心通路,靶向CXCR2联合雄激素剥夺治疗在部分转移性去势抵抗性前列腺癌患者中展现出临床获益,但仍存在响应率低的问题,且调控CXCL趋化因子和ARG1表达的上游机制尚不明确。
此前研究已经证实赖氨酸甲基转移酶9(KMT9)可调控细胞周期相关基因转录,促进前列腺癌细胞增殖,是前列腺癌的促癌基因,但相关研究均在免疫缺陷小鼠模型中开展,未探索KMT9对肿瘤免疫微环境的调控作用。因此,明确KMT9在前列腺癌免疫逃逸中的功能,填补该研究空白,可为前列腺癌联合免疫治疗提供新靶点,具有重要的临床转化价值。
2. 文献综述解析
作者按照“前列腺癌治疗现状→免疫治疗瓶颈→免疫抑制的核心细胞与分子机制→现有研究的不足→引出本研究科学问题”的逻辑梳理现有研究。首先作者总结了前列腺癌的治疗困境,雄激素剥夺治疗耐药后,免疫治疗的临床疗效十分有限,仅有一款疫苗获批上市且获益存在争议,核心原因是前列腺癌存在高度免疫抑制的TIME,多数前列腺癌呈现免疫排除表型,T细胞无法浸润到肿瘤实质发挥抗肿瘤作用。
作者进一步梳理了PMN-MDSCs相关研究进展,明确现有研究已经证实PMN-MDSCs是介导前列腺癌免疫排除和T细胞功能抑制的核心细胞,其招募依赖肿瘤细胞分泌的CXCR2配体趋化因子,靶向CXCR2可减少PMN-MDSCs浸润,联合雄激素剥夺治疗在临床研究中展现出初步获益,该方向已经成为前列腺癌免疫治疗的研究热点;同时ARG1是PMN-MDSCs和肿瘤细胞发挥免疫抑制的关键效应分子,ARG1抑制剂已经进入临床研究,但单药疗效有限,现有研究认为原因在于T细胞浸润不足,ARG1抑制剂无法发挥作用,因此需要联合逆转T细胞排除的策略提升疗效。
最后作者梳理了KMT9的相关研究,明确现有研究已经证实KMT9促进前列腺癌细胞增殖,是去势抵抗性前列腺癌的潜在治疗靶点,但现有研究未关注KMT9对TIME的调控作用,其是否参与免疫排除表型的形成尚未可知,这就是本研究要解决的核心问题。本研究的创新价值在于,首次揭示了KMT9同时调控PMN-MDSCs招募趋化因子和ARG1表达的双重功能,明确了KMT9是前列腺癌免疫排除表型形成的关键上游调控因子,填补了领域空白,为前列腺癌联合免疫治疗提供了新的靶点和理论依据。
3. 研究思路总结与详细解析
本研究的整体目标是明确KMT9在前列腺癌TIME中的调控作用,核心科学问题是KMT9如何调控PMN-MDSCs浸润和T细胞功能,进而介导免疫逃逸,技术路线遵循“公共数据分析→体内模型验证→分子机制探究→联合用药功能验证”的闭环逻辑,逐步明确了KMT9的功能和机制。
3.1 公共数据库分析与基因敲除小鼠模型构建
实验目的:明确KMT9在前列腺癌中的表达特征,探究KMT9敲除对前列腺癌体内生长的影响。方法细节:首先分析癌症基因组图谱前列腺腺癌(TCGA-PRAD)队列的500例前列腺癌和52例正常前列腺样本的转录组数据,分析KMT9α表达与无进展生存期的相关性;然后通过基因编辑构建前列腺特异性的Pten/Trp53双敲除、Pten/Trp53/Kmt9α三敲除小鼠模型,他莫昔芬诱导基因敲除后8周,统计前列腺重量并观察小鼠生存期。结果解读:TCGA数据显示,KMT9α mRNA在前列腺癌中的表达显著高于正常前列腺组织(n=500 vs n=52,P<0.05),高表达KMT9α的前列腺癌患者无进展生存期显著短于低表达患者(P<0.05);体内实验结果显示,Pten/Trp53双敲除小鼠前列腺重量显著高于对照小鼠,而Pten/Trp53/Kmt9α三敲除小鼠前列腺重量显著降低(n=10 vs n=10,P<0.05),且小鼠生存期显著延长(n=8 vs n=11,P<0.05),说明KMT9敲除可抑制前列腺癌体内生长。
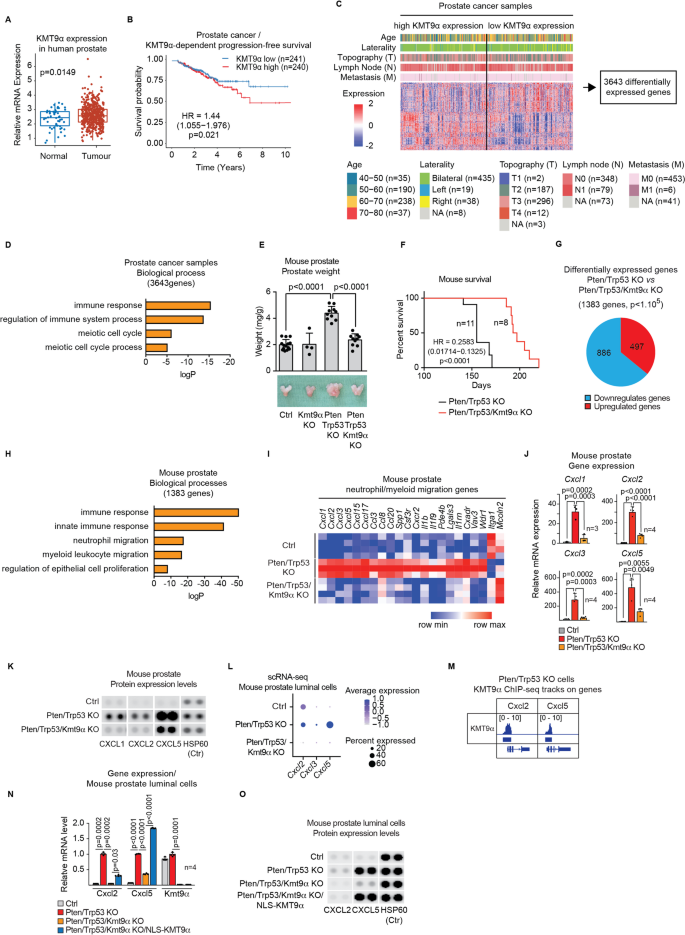
实验所用关键产品:anti-KMT9α抗体(Schüle Lab,#228445),R包edgeR、ggplot2用于数据分析,其余为领域常规试剂。
3.2 KMT9调控趋化因子表达的机制验证
实验目的:明确KMT9是否直接调控PMN-MDSC招募相关趋化因子的表达。方法细节:对对照、Pten/Trp53敲除、Pten/Trp53/Kmt9α敲除三组小鼠前列腺组织进行转录组测序,筛选差异表达基因并进行基因富集分析;通过定量逆转录聚合酶链反应、蛋白芯片验证趋化因子的表达差异;通过单细胞RNA测序明确趋化因子的细胞来源;通过染色质免疫共沉淀测序(ChIP-seq)验证KMT9α在趋化因子基因启动子区的结合,最后在Kmt9α敲除细胞中回补核定位信号标记的KMT9α,验证表达调控关系。结果解读:差异基因富集分析显示,免疫反应、髓系细胞迁移是排名靠前的富集生物学过程,其中CXCL1、CXCL2、CXCL3、CXCL5等CXCR2配体在Pten/Trp53敲除肿瘤中显著高表达,在Kmt9α敲除后表达显著下调;单细胞RNA测序证实这些趋化因子主要由前列腺肿瘤上皮细胞表达,表达水平依赖KMT9;ChIP-seq结果显示KMT9α直接结合在CXCL2和CXCL5的启动子区,回补实验证实KMT9α可恢复CXCL2和CXCL5的mRNA和蛋白表达,明确了KMT9对趋化因子的直接转录调控作用。
3.3 KMT9对PMN-MDSC浸润和T细胞功能的影响分析
实验目的:明确KMT9通过调控趋化因子表达对PMN-MDSC浸润和T细胞空间分布、功能的影响。方法细节:分离小鼠前列腺浸润白细胞,通过多参数流式细胞术分析不同免疫细胞亚群的比例;采用包含28种抗体的检测panel进行单细胞空间表型分析,明确不同免疫细胞的空间分布特征。结果解读:流式细胞术结果显示,Pten/Trp53敲除小鼠前列腺中白细胞浸润显著增加,其中大部分为髓系细胞,且以PMN-MDSCs为主,Kmt9α敲除后,PMN-MDSCs浸润比例显著降低(n=3,P<0.05),调节性T细胞比例也显著降低(P<0.05),而细胞毒性T细胞的活化比例(颗粒酶B阳性)显著升高(P<0.05)。单细胞空间表型分析显示,Pten/Trp53敲除小鼠的肿瘤腺体周围被PMN-MDSCs形成的屏障包裹,约83%的细胞毒性T细胞位于基质中,仅1%为活化状态,大部分呈耗竭表型(PD-1阳性);Kmt9α敲除后,PMN-MDSC屏障被破坏,87%的细胞毒性T细胞浸润到肿瘤腺体内部,活化比例显著升高,耗竭比例显著降低,细胞毒性T细胞与肿瘤上皮细胞的距离显著缩短(P<0.05)。
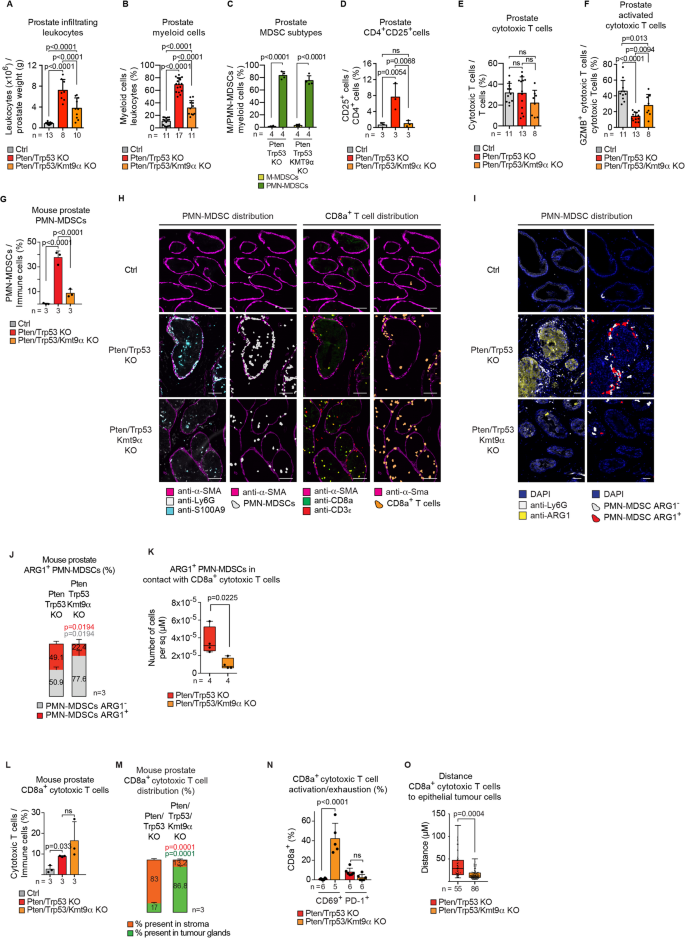
实验所用关键产品:PhenoCycler®-Fusion单细胞空间表型分析系统(Akoya),BD LSRFortessa流式细胞仪(BD Bioscience)。
3.4 KMT9敲除联合CXCR2抑制的功能验证
实验目的:验证KMT9敲除联合CXCR2抑制的抗肿瘤效果及免疫调控作用。方法细节:通过Transwell迁移实验验证CXCR2抑制剂SB225002对中性粒细胞迁移的影响;将Pten/Trp53敲除和Pten/Trp53/Kmt9α敲除小鼠分为溶剂对照组和SB225002处理组,连续给药15天后,检测前列腺重量并分析免疫细胞分布特征。结果解读:Transwell迁移实验显示,在KMT9缺失的条件下,SB225002可显著抑制中性粒细胞的迁移(n=3,P<0.05),而在KMT9高表达的条件下,由于趋化因子表达量高,SB225002对迁移的抑制作用不显著;体内实验结果显示,SB225002处理对Pten/Trp53敲除小鼠的前列腺重量无显著影响,但可显著降低Pten/Trp53/Kmt9α敲除小鼠的前列腺重量(P<0.05);空间表型分析证实,SB225002处理可进一步减少Pten/Trp53/Kmt9α敲除小鼠肿瘤中PMN-MDSCs浸润,增加活化细胞毒性T细胞比例,促进细胞毒性T细胞浸润到肿瘤腺体内部。
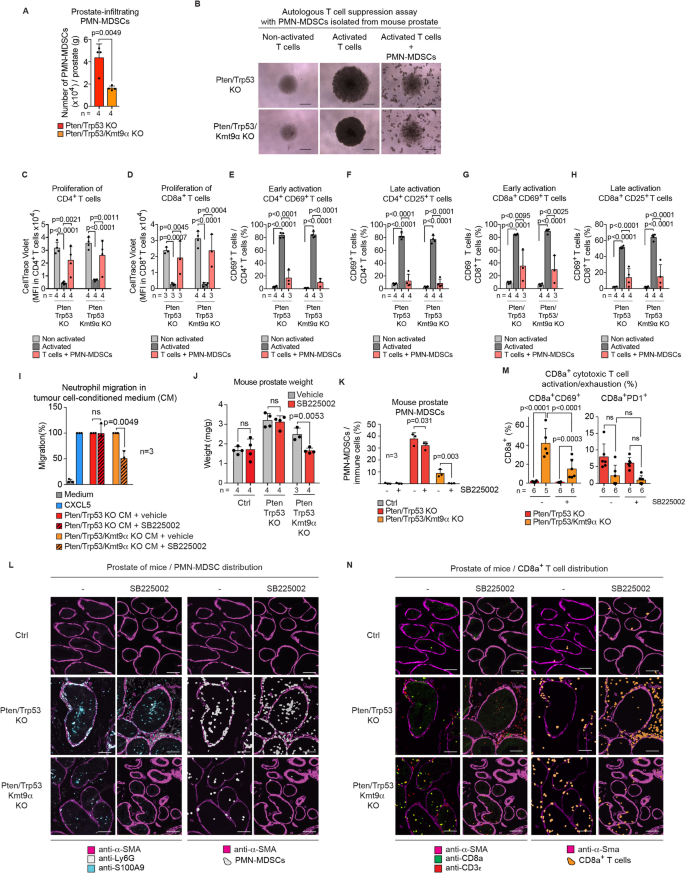
实验所用关键产品:Transwell迁移板(Corning),CXCR2抑制剂SB225002。
3.5 KMT9调控ARG1表达与T细胞细胞毒敏感性的机制验证
实验目的:明确KMT9是否通过调控ARG1表达影响肿瘤细胞对T细胞细胞毒的敏感性。方法细节:通过T细胞细胞毒实验检测不同组肿瘤细胞对T细胞细胞毒的敏感性;对不同组肿瘤细胞进行转录组测序,筛选差异表达基因,通过定量逆转录聚合酶链反应、蛋白质印迹验证ARG1的表达差异;通过ChIP-seq分析KMT9α与ARG1启动子的结合情况;通过ARG1抑制剂numidargistat处理验证ARG1的功能。结果解读:T细胞细胞毒实验显示,Kmt9α敲除的肿瘤细胞对T细胞细胞毒的敏感性显著高于KMT9阳性肿瘤细胞,回补KMT9α可恢复肿瘤细胞对T细胞细胞毒的抵抗(n=3,P<0.05);转录组分析证实ARG1是KMT9调控的关键下游基因,定量逆转录聚合酶链反应和蛋白质印迹结果证实ARG1表达在Kmt9α敲除后下调,回补KMT9α可恢复ARG1表达;ChIP-seq结果显示KMT9α不直接结合ARG1启动子,提示KMT9通过间接机制调控ARG1表达;功能实验显示,ARG1抑制剂处理可显著增加KMT9阳性肿瘤细胞对T细胞细胞毒的敏感性,对Kmt9α敲除肿瘤细胞无显著影响,证实KMT9通过上调ARG1介导肿瘤细胞对T细胞细胞毒的抵抗。
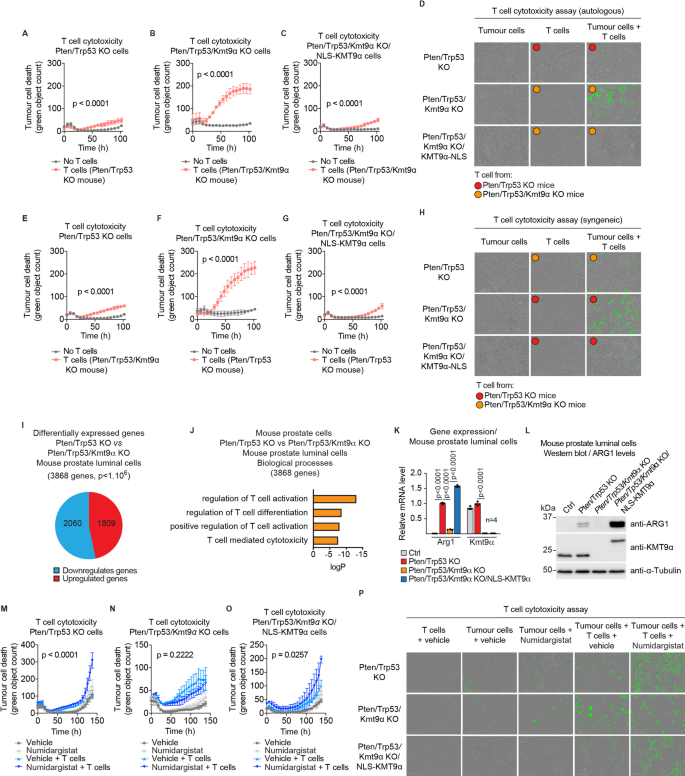
实验所用关键产品:ARG1抑制剂numidargistat,anti-ARG1抗体(Cell Signalling Technology,#93668),Incucyte S3活细胞分析系统(Sartorius)。
3.6 KMT9敲除联合ARG1抑制的体内功能验证
实验目的:验证KMT9敲除联合ARG1抑制的体内抗肿瘤效果。方法细节:采用人前列腺癌组织芯片分析KMT9α和ARG1表达的相关性;将Pten/Trp53敲除和Pten/Trp53/Kmt9α敲除小鼠分为溶剂对照组和numidargistat处理组,连续给药15天后,检测前列腺重量、精氨酸水平和免疫细胞状态。结果解读:人前列腺癌组织芯片分析显示,KMT9α和ARG1在前列腺癌组织中的表达显著高于正常前列腺组织(n=160 vs n=16,P<0.05),且二者表达呈正相关;体内实验结果显示,numidargistat处理对Pten/Trp53敲除小鼠的前列腺重量无显著影响,但可显著降低Pten/Trp53/Kmt9α敲除小鼠的前列腺重量,增加肿瘤组织中精氨酸水平,升高活化细胞毒性T细胞比例(P<0.05);空间表型分析显示,numidargistat处理不影响Pten/Trp53敲除小鼠中PMN-MDSC屏障形成,T细胞仍被排除在肿瘤腺体之外,因此无法发挥抗肿瘤作用;而在Kmt9α敲除小鼠中,T细胞已经浸润到肿瘤腺体,numidargistat可进一步提升T细胞活化,增强抗肿瘤效果。
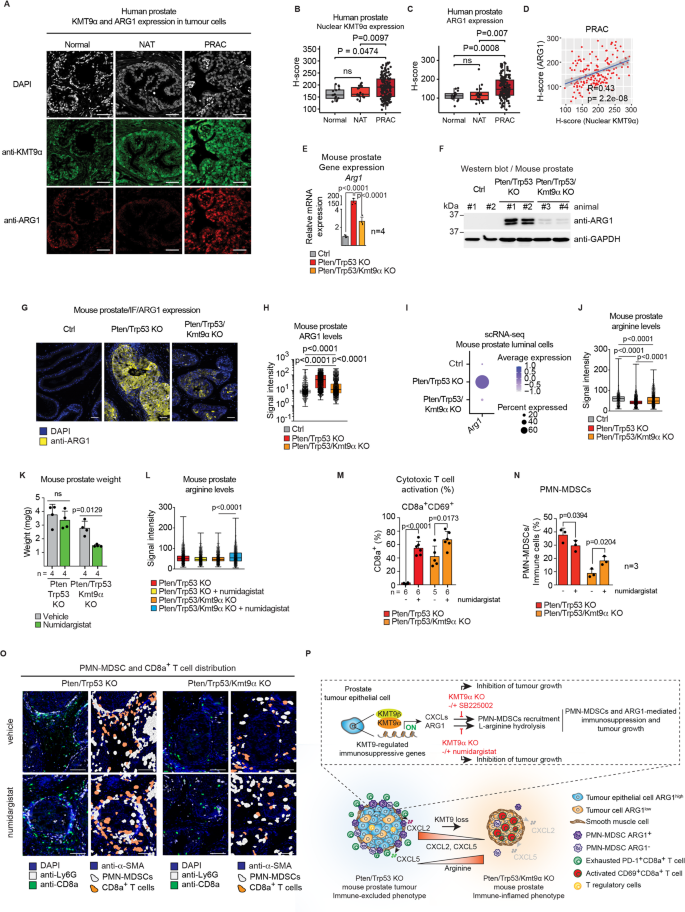
实验所用关键产品:Opal 7-color多重免疫荧光试剂盒(Akoya Biosciences),人前列腺癌组织芯片购自TissueArray.Com LLC。
4. Biomarker研究及发现成果
本研究鉴定的生物标志物是肿瘤上皮细胞表达的赖氨酸甲基转移酶9α(KMT9α),属于预后预测与治疗响应预测类生物标志物,筛选验证逻辑为:首先基于TCGA公共数据库分析KMT9α表达与前列腺癌患者预后的相关性,然后在基因敲除小鼠模型中验证KMT9α对肿瘤免疫微环境的调控功能,最后在人前列腺癌组织芯片中验证KMT9α与免疫抑制分子ARG1表达的相关性,完成从筛选到临床样本验证的完整逻辑链条。
研究过程显示,KMT9α来源于前列腺肿瘤上皮细胞,首先在TCGA-PRAD队列的500例前列腺癌和52例正常前列腺样本中分析,证实KMT9α在前列腺癌组织中表达显著上调(n=500 vs n=52,P<0.05),高表达KMT9α的患者无进展生存期显著短于低表达患者(P<0.05);随后在小鼠自发前列腺癌模型中验证,证实KMT9α高表达与PMN-MDSCs浸润增加、T细胞耗竭、免疫排除表型呈正相关;最后在包含160例人前列腺癌、16例正常前列腺的组织芯片中验证,证实KMT9α表达与免疫抑制效应分子ARG1表达呈显著正相关,二者共同高表达提示免疫抑制微环境。
核心成果总结:KMT9α可作为前列腺癌的预后生物标志物,高KMT9α表达提示不良预后(n=481,P<0.05,HR值文献未明确提供具体数值),同时KMT9α可作为前列腺癌联合免疫治疗的预测生物标志物,KMT9α低表达或敲除的肿瘤对CXCR2抑制剂联合ARG1抑制剂治疗更敏感。本研究首次发现KMT9α是前列腺癌免疫排除表型形成的关键调控因子,明确了KMT9α表达与免疫抑制微环境的相关性,为前列腺癌免疫治疗的患者分层和联合用药方案提供了新的生物标志物,具有重要的临床转化价值。